Synthèse
L'obésité comporte une composante génétique forte mais hétérogène. Les études de jumeaux, de familles et d'adoption montrent que les facteurs génétiques expliquent souvent environ 40 à 70 % de la variance de l'IMC, avec des estimations plus élevées dans certaines études de jumeaux. L'héritabilité n'implique toutefois pas un déterminisme génétique. Elle décrit la variance dans une population et un environnement donnés, et non la part de l'obésité d'un individu qui serait d'origine génétique [1,2].
Chez la plupart des patients, l'obésité est polygénique. Des centaines ou des milliers de variants fréquents, chacun d'effet individuel faible, interagissent notamment avec l'environnement alimentaire, l'activité physique, le sommeil, les médicaments, les conditions socio-économiques et les facteurs psychologiques. Les scores de risque polygénique peuvent décrire la prédisposition génétique à l'échelle d'un groupe, mais leur utilité clinique reste limitée pour le diagnostic ou le choix thérapeutique chez un patient donné [3-5].
L'obésité monogénique et syndromique est nettement plus rare. Dans des groupes sélectionnés d'enfants présentant une obésité sévère à début précoce, les formes génétiques d'obésité sont estimées à environ 5 à 10 %, mais le rendement varie selon les critères d'inclusion, la population et la méthode d'analyse [6,7]. Dans les cohortes cliniques de séquençage, le rendement diagnostique formellement établi se situe souvent autour de 3 à 5 % [21].
Les principaux signaux d'alerte sont :
- Obésité sévère débutant avant l'âge de 5 ans
- Prise de poids rapide pendant la petite enfance ou au début de l'enfance
- Hyperphagie marquée, absence de satiété ou comportement de recherche alimentaire
- Antécédents familiaux d'obésité sévère précoce ou consanguinité
- Retard de développement, déficience intellectuelle ou trouble du spectre de l'autisme
- Traits dysmorphiques, malformations, déficit visuel, déficit auditif ou néphropathie
- Signes endocriniens ou digestifs spécifiques, par exemple déficit en ACTH, hypogonadisme, hypoglycémies récidivantes ou diarrhée néonatale
Le mécanisme biologique central de nombreuses formes monogéniques est une altération de la signalisation leptine-mélanocortine dans l'hypothalamus. Le diagnostic peut avoir une portée thérapeutique directe. Le déficit congénital en leptine peut être traité par leptine recombinante. Le setmélanotide, agoniste de MC4R, peut réduire l'hyperphagie et le poids corporel en cas de déficit en POMC, PCSK1 ou LEPR génétiquement confirmé ainsi que dans le syndrome de Bardet-Biedl. Le déficit hétérozygote courant en MC4R n'est en revanche pas une indication établie du setmélanotide [6-8].
L'obésité hypothalamique acquise, par exemple après un craniopharyngiome, n'est pas génétique mais peut ressembler cliniquement à une obésité monogénique. Elle se caractérise par une prise de poids rapide après une lésion hypothalamique, une diminution de la dépense énergétique et, souvent, des troubles hypophysaires, autonomes et du sommeil associés. La prise en charge relève du spécialiste, et les données probantes en faveur de la pharmacothérapie restent limitées.
Obésité polygénique et héritabilité
Que signifie l'héritabilité ?
L'héritabilité indique la part de la variance d'un caractère au sein d'une population donnée qui peut être statistiquement attribuée à des différences génétiques. Ce concept ne doit pas être interprété comme signifiant qu'une certaine fraction de l'obésité d'un individu est génétique.
Dans une synthèse classique portant sur plus de 25 000 paires de jumeaux et environ 50 000 apparentés biologiques et adoptifs, la corrélation de l'IMC était de 0,74 entre jumeaux monozygotes et de 0,32 entre jumeaux dizygotes. Les études de jumeaux suggéraient que les facteurs génétiques expliquent 50 à 90 % de la variance de l'IMC et, dans l'analyse par modélisation d'un vaste échantillon familial américain présentée dans la même revue, les facteurs génétiques en expliquaient 67 % [1]. La littérature plus récente retient généralement un intervalle d'environ 40 à 70 %, avec des estimations plus élevées dans certaines populations atteintes d'obésité sévère ou à début précoce [2,6].
L'héritabilité peut évoluer dans le temps. Dans un environnement où les aliments à haute densité énergétique sont facilement accessibles, où l'activité physique est réduite et le sommeil perturbé, les différences génétiques peuvent avoir une expression phénotypique plus marquée. Une héritabilité élevée ne contredit donc pas le rôle déterminant des changements sociétaux et environnementaux dans l'épidémie d'obésité.
Architecture génétique
Sur le plan génétique, l'obésité peut être décrite comme un continuum :
| Forme | Base génétique | Présentation clinique typique | Analyses cliniques |
|---|---|---|---|
| Obésité polygénique | Nombreux variants fréquents d'effet faible | Obésité commune, souvent familiale, âge de début variable | Le score de risque polygénique n'a pas de rôle diagnostique en routine |
| Obésité oligogénique | Plusieurs variants plus rares d'effet modéré | Forme intermédiaire à pénétrance variable | Peut être mise en évidence par un séquençage large, mais souvent difficile à interpréter |
| Obésité monogénique | Un variant pathogène d'effet important | Obésité sévère précoce, souvent avec hyperphagie | Panel de gènes, séquençage d'exome ou de génome |
| Obésité syndromique | Variant génique, anomalie chromosomique ou défaut d'empreinte | Obésité associée à des anomalies du développement ou à une atteinte multisystémique | Analyse spécifique du syndrome, ACPA (puce chromosomique) et séquençage |
Les frontières ne sont pas absolues. Un variant pathogène peut avoir une pénétrance variable et être modulé par d'autres gènes et par des facteurs environnementaux. Un même gène peut en outre donner aussi bien un phénotype d'obésité isolée qu'un tableau neuroendocrinien ou neuropsychiatrique plus complexe.
Variants de risque fréquents
Des variants fréquents associés à l'IMC sont retrouvés notamment à proximité ou au sein de gènes tels que FTO et MC4R. Chaque allèle de risque a un effet moyen faible. Des études anciennes estimaient par exemple l'effet des allèles de risque fréquents de FTO à environ 0,4 kg/m² d'IMC supplémentaire par allèle de risque [3]. Cet effet est statistique et ne permet pas de prédire le poids futur d'un individu avec une précision cliniquement suffisante.
Les effets génétiques dépendent également de l'âge. Dans l'étude HUNT, un score de risque polygénique construit pour l'IMC de l'enfance expliquait 6,7 % de la variance de l'IMC entre 12 et 15 ans, alors que le score correspondant pour l'IMC de l'adulte en expliquait 2,4 %. À l'âge adulte, le score spécifique de l'adulte était le plus performant [4]. Une autre étude longitudinale a montré qu'un score de risque fondé sur 32 variants de l'IMC était associé à un rebond d'adiposité plus précoce et plus marqué ainsi qu'à une divergence progressive de la courbe d'IMC au cours de l'enfance, mais expliquait moins de 1 % de la variance totale de l'IMC [5].
Scores de risque polygénique en pratique clinique
Un score de risque polygénique additionne l'effet de nombreux allèles de risque. En recherche, la méthode peut servir à :
- Étudier l'évolution pondérale au cours de la vie
- Identifier des groupes à risque statistique plus élevé
- Examiner les liens entre obésité précoce et pathologies ultérieures
- Comprendre comment les effets génétiques varient entre l'enfance et l'âge adulte
Pour le diagnostic clinique de routine, plusieurs limites existent :
- Le score n'explique qu'une partie de la variance de l'IMC.
- Le résultat oriente rarement vers un choix thérapeutique précis.
- La capacité prédictive varie avec l'âge.
- Les scores construits dans une population génétique donnée peuvent être moins performants dans d'autres populations.
- Un score élevé n'est pas diagnostique d'obésité.
- Un score bas n'exclut pas une obésité sévère ultérieure.
Le score de risque polygénique ne doit donc pas remplacer l'anamnèse, la courbe de croissance, l'évaluation des traitements et des comorbidités, ni l'exploration d'une obésité monogénique suspectée.
Interaction gènes-environnement
L'augmentation rapide de l'obésité à l'échelle mondiale ne peut pas s'expliquer par une modification des fréquences alléliques. Elle traduit l'expression d'une vulnérabilité génétique dans un environnement transformé. Les facteurs cliniquement pertinents comprennent notamment :
- L'accès à des aliments à haute densité énergétique
- Le manque de sommeil et les troubles du rythme circadien
- Une faible activité physique et une sédentarité importante
- Les troubles psychiques, le stress et l'hyperphagie boulimique
- Les médicaments favorisant la prise de poids, en particulier certains antipsychotiques, antidépresseurs, antiépileptiques, glucocorticoïdes et l'insuline
- Les facteurs socio-économiques et l'insécurité alimentaire
- Les facteurs biologiques précoces, y compris l'environnement intra-utérin
La prédisposition génétique semble agir surtout sur la régulation centrale de l'appétit, les préférences alimentaires, le système de récompense et la satiété. L'idée selon laquelle l'obésité génétique serait habituellement due à un métabolisme de base isolément bas est trop simpliste.
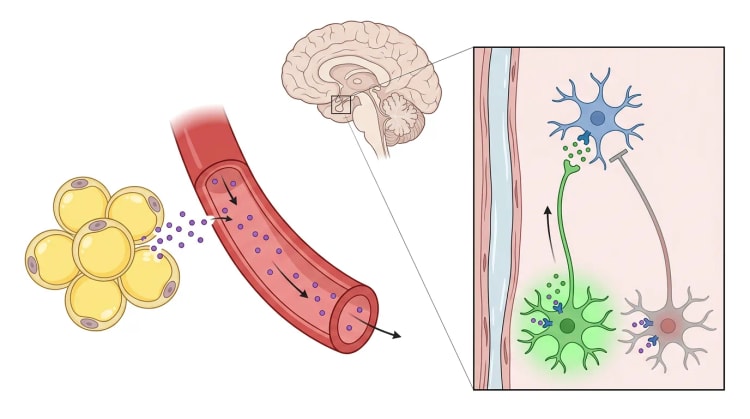
La voie leptine-mélanocortine
L'hypothalamus intègre les signaux à long terme relatifs aux réserves énergétiques et les signaux à court terme issus du tube digestif et du tronc cérébral [11]. Le noyau arqué contient deux populations neuronales centrales :
- Les neurones POMC, qui inhibent la prise alimentaire et stimulent la dépense énergétique
- Les neurones NPY et AgRP, qui stimulent la faim et l'épargne énergétique
La leptine est sécrétée principalement par le tissu adipeux, proportionnellement aux réserves énergétiques. Elle se lie au récepteur de la leptine des neurones hypothalamiques, stimule le système POMC et inhibe les systèmes NPY et AgRP. La POMC est clivée par la prohormone convertase 1/3, codée par PCSK1, notamment en peptides mélanotropes. Ceux-ci activent MC4R dans les neurones paraventriculaires et d'autres neurones hypothalamiques. Il en résulte une augmentation de la satiété et de la dépense énergétique [7,8].
Un défaut génétique situé en amont d'un MC4R fonctionnel peut, dans certains cas, être contourné par un agoniste de MC4R. Lorsque le récepteur lui-même est non fonctionnel, la situation est différente. Cela explique pourquoi le setmélanotide a une efficacité établie dans certains déficits en POMC, PCSK1 et LEPR, mais ne constitue pas un traitement général de toutes les mutations de la voie des mélanocortines.
Obésité monogénique
Déficit congénital en leptine
Les variants pathogènes bialléliques de LEP entraînent généralement une hyperphagie marquée et une prise de poids rapide dès les premiers mois de vie. Les signes associés peuvent comprendre un hypogonadisme hypogonadotrope, un retard pubertaire et des infections récidivantes.
La leptinémie est le plus souvent très basse ou indosable, mais une valeur de leptine immunoréactive normale n'exclut pas le diagnostic. Certaines mutations produisent une leptine circulante mais biologiquement inactive ou antagoniste du récepteur. Un recensement systématique a identifié 28 variants homozygotes de LEP chez 148 patients rapportés et les a classés en déficit hormonal classique, hormone biologiquement inactive et hormone antagoniste [9].
Le traitement par leptine humaine recombinante, la métréleptine, peut entraîner une réduction rapide de l'hyperphagie, de la masse grasse et du poids corporel, et améliorer l'hyperinsulinémie, la stéatose hépatique et l'hypogonadisme. Le traitement doit être piloté par un centre spécialisé. La posologie ne peut pas reposer uniquement sur le nom du diagnostic, car les variants antagonistes de la leptine peuvent nécessiter une stratégie individualisée [9].
La métréleptine ne doit pas être utilisée comme traitement général de l'obésité commune, dans laquelle les taux de leptine sont habituellement élevés et où existe une résistance à la leptine.
Déficit en récepteur de la leptine
Les variants pathogènes bialléliques de LEPR sont responsables d'une obésité autosomique récessive. Les enfants ont souvent un poids de naissance normal, mais développent précocement une faim intense, un comportement de recherche alimentaire et une obésité sévère. L'hypogonadisme hypogonadotrope est fréquent. Une susceptibilité aux infections a été décrite, mais elle est moins constante que dans le déficit complet en leptine.
La leptinémie est habituellement proportionnelle à la masse grasse et n'a donc pas de valeur diagnostique. La leptine recombinante est inefficace, le récepteur étant défectueux. Le setmélanotide peut en revanche activer MC4R en aval du récepteur de la leptine.
Déficit en POMC
Les variants perte de fonction bialléliques de POMC entraînent :
- Une hyperphagie sévère et une obésité précoce
- Un déficit en ACTH avec risque d'insuffisance surrénalienne mettant en jeu le pronostic vital
- Une hypoglycémie néonatale et parfois une cholestase
- Une hypopigmentation, souvent des cheveux roux chez les personnes d'ascendance génétique à peau claire
Le phénotype pigmentaire varie selon l'ascendance génétique et ne doit pas être utilisé comme critère obligatoire. Une suspicion de déficit en POMC impose une exploration endocrinienne immédiate et le traitement d'un éventuel déficit en cortisol, indépendamment de la prise en charge de l'obésité.
Déficit en PCSK1
PCSK1 code la prohormone convertase 1/3, nécessaire au clivage de plusieurs prohormones. Le déficit biallélique peut entraîner :
- Une entéropathie néonatale ou précoce sévère avec diarrhée
- Une hypoglycémie postprandiale due à un défaut de clivage de la proinsuline
- Une hyperphagie et une obésité apparaissant plus tard dans l'enfance
- Un hypogonadisme hypogonadotrope
- Une hypothyroïdie centrale ou un déficit en ACTH
- Dans certains cas, un diabète insipide
L'association d'une diarrhée néonatale et d'une obésité hyperphagique ultérieure est particulièrement évocatrice.
Déficit en MC4R
Les variants perte de fonction de MC4R constituent la cause monogénique d'obésité connue la plus fréquente. Dans des groupes sélectionnés d'obésité sévère précoce, de tels variants sont retrouvés chez environ 2 à 5 % des patients [8]. La pénétrance chez les porteurs hétérozygotes est très variable. Certains développent une obésité sévère dans l'enfance, d'autres un surpoids modéré ou aucun phénotype manifeste.
Les caractéristiques typiques sont :
- Hyperphagie précoce
- Croissance staturale accélérée pendant l'enfance
- Augmentation de la masse maigre
- Hyperinsulinémie
- Atteinte familiale sur plusieurs générations en cas de transmission dominante
La transmission dominante est la plus fréquente, mais les variants bialléliques peuvent donner un phénotype plus sévère. Le terme de codominance est parfois employé pour décrire cet effet dose, mais la pénétrance clinique est incomplète.
Le setmélanotide n'est pas indiqué en routine dans le déficit hétérozygote courant en MC4R. Une perte complète de la fonction du récepteur ne peut pas être contournée par un agoniste du récepteur. Les agonistes du récepteur du GLP-1 peuvent en revanche être efficaces par des mécanismes en partie indépendants de MC4R, mais les données dans le déficit génétique en MC4R restent limitées [6].
Autres formes monogéniques
| Gène ou région | Mode de transmission habituel | Particularités cliniques |
|---|---|---|
| SIM1 | Autosomique dominant | Hyperphagie, obésité précoce, parfois retard de langage et traits autistiques |
| BDNF | Autosomique dominant ou délétion | Hyperphagie, anomalies du développement, troubles du comportement |
| NTRK2 | Autosomique dominant | Hyperphagie, retard de langage et atteinte neurologique variable |
| SH2B1 | Autosomique dominant ou délétion 16p11.2 | Hyperphagie, insulinorésistance marquée, anomalies du développement ou du comportement |
| MRAP2 | Souvent autosomique dominant, pénétrance variable | Obésité précoce, parfois hyperglycémie et hypertension artérielle |
| ADCY3 | Habituellement autosomique récessif | Obésité sévère, parfois anosmie |
| KSR2 | Autosomique dominant | Obésité, faible dépense énergétique, insulinorésistance |
| CPE | Autosomique récessif | Obésité et anomalie de la maturation des prohormones |
| NCOA1 | Autosomique dominant | Hyperphagie et obésité précoce par altération de la signalisation mélanocortinergique |
Les phénotypes se chevauchent d'un gène à l'autre. Un retard de développement n'exclut donc pas une obésité monogénique liée à la voie leptine-mélanocortine, et l'absence de dysmorphie n'exclut pas une anomalie chromosomique.
Traitement pharmacologique ciblé
Métréleptine
La métréleptine est un traitement substitutif du déficit congénital en leptine confirmé. Son effet peut être spectaculaire, mais le traitement nécessite :
- Un diagnostic moléculaire et une évaluation fonctionnelle du variant
- Un suivi spécialisé
- La surveillance de la croissance, de la puberté, du statut métabolique et des complications immunologiques
- Une vigilance quant au développement d'anticorps et aux autres signaux de sécurité rares
La métréleptine n'a pas d'efficacité attendue dans les déficits en LEPR, POMC, PCSK1 ou MC4R.
Setmélanotide dans les déficits en POMC, PCSK1 et LEPR
Le setmélanotide est un agoniste sélectif de MC4R administré par voie sous-cutanée. Dans deux petits essais de phase 3 en ouvert, 8 patients sur 10 présentant un déficit en POMC et 5 sur 11 présentant un déficit en LEPR ont obtenu une perte de poids d'au moins 10 % après environ un an de traitement. Le score maximal de faim a diminué en moyenne de 27 % et de 44 % respectivement [10].
Les essais étaient de petite taille, sans groupe contrôle parallèle pendant la majeure partie du traitement, et portaient sur des maladies extrêmement rares. L'effet reste néanmoins considérable au regard de l'histoire naturelle de ces maladies. Les données historiques de croissance montrent une prise de poids continue et un effet durable limité de la diététique, de l'activité physique et de la chirurgie avant l'instauration d'un traitement ciblé [12].
Les effets indésirables fréquents sont :
- Hyperpigmentation cutanée
- Réactions au site d'injection
- Nausées et vomissements
- Céphalées
L'état psychique et les modifications cutanées doivent être surveillés. Le traitement doit être initié par un centre expérimenté dans les obésités génétiques rares.
Setmélanotide dans le syndrome de Bardet-Biedl
Dans un essai de phase 3 incluant 38 participants atteints d'un syndrome de Bardet-Biedl ou d'Alström, 32,3 % des participants âgés de 12 ans et plus ont obtenu une perte de poids d'au moins 10 % à 52 semaines. Tous ceux qui ont atteint le critère principal étaient atteints d'un syndrome de Bardet-Biedl. Chez les adultes atteints d'un syndrome de Bardet-Biedl, 46,7 % ont obtenu une perte de poids d'au moins 10 %, et la faim a diminué de façon cliniquement pertinente chez de nombreux participants [13].
Aucun effet n'a pu être démontré dans le syndrome d'Alström, mais les données ne portaient que sur six patients. Le setmélanotide ne doit donc pas être considéré comme un traitement établi de l'obésité dans le syndrome d'Alström.
Un essai ultérieur de phase 3 en ouvert a inclus douze enfants âgés de 2 à 5 ans présentant un déficit en POMC ou en LEPR ou un syndrome de Bardet-Biedl. À 52 semaines, dix enfants avaient réduit leur z-score d'IMC d'au moins 0,2, et la variation moyenne de l'IMC était de moins 18 %. L'essai était de petite taille et non contrôlé, mais il étaye la possibilité d'un traitement précoce [14].
La limite d'âge exacte de l'autorisation, le remboursement et la disponibilité doivent être vérifiés au regard du résumé des caractéristiques du produit en vigueur et des décisions nationales. La disponibilité nationale peut différer des autorisations internationales.
Traitement du déficit en MC4R et des autres formes
En cas de déficit hétérozygote en MC4R, il n'existe pas de traitement médicamenteux spécifique du gène établi. Les médicaments habituels de l'obésité peuvent être envisagés en fonction de l'âge, de la sévérité et des comorbidités. Des données limitées suggèrent que le liraglutide peut entraîner une perte de poids également en cas de déficit en MC4R, mais de plus grands essais contrôlés font défaut [6].
Pour les gènes sans traitement ciblé, le diagnostic doit néanmoins influencer la prise en charge en permettant de :
- Réduire la culpabilisation injustifiée
- Justifier un traitement précoce et prolongé
- Orienter le dépistage des complications spécifiques d'organe
- Permettre le conseil génétique
- Faciliter l'accès aux essais cliniques
Obésité syndromique
L'obésité syndromique désigne une obésité associée à d'autres signes caractéristiques, par exemple des anomalies du développement, une dysmorphie, un déficit sensoriel, des malformations ou une atteinte d'organe. Plus de 80 syndromes ont été décrits [7,8].
Syndrome de Prader-Willi
Le syndrome de Prader-Willi est dû à l'absence d'expression des gènes d'expression paternelle de la région chromosomique 15q11-q13. Les mécanismes les plus fréquents sont la délétion paternelle, la disomie uniparentale maternelle ou un défaut d'empreinte.
L'évolution clinique se fait par phases :
- Hypokinésie prénatale et souvent faible poids de naissance
- Hypotonie néonatale marquée et difficultés d'alimentation
- Prise de poids progressive sans augmentation nette de l'appétit
- Intérêt croissant pour la nourriture
- Hyperphagie, absence de satiété et comportement de recherche alimentaire
Les signes associés sont une petite taille, des mains et des pieds de petite taille, un hypogonadisme, des anomalies du développement, une rigidité cognitive, des accès de colère, des lésions de grattage cutané et des troubles du sommeil [15].
Le diagnostic est confirmé par l'analyse de méthylation. Celle-ci met en évidence le syndrome mais doit être complétée pour déterminer le sous-type génétique et le risque de récurrence.
La prise en charge comprend la sécurisation de l'environnement alimentaire, des repas structurés, l'activité physique, l'hormone de croissance lorsqu'elle est indiquée, le traitement de l'hypogonadisme et des autres déficits endocriniens ainsi que des interventions psychologiques et de réadaptation. Le syndrome d'apnées obstructives et centrales du sommeil doit être recherché, notamment avant un traitement par hormone de croissance et avant une chirurgie.
Syndrome de Bardet-Biedl
Le syndrome de Bardet-Biedl est une ciliopathie autosomique récessive. Les signes cardinaux sont :
- Obésité à début précoce et hyperphagie
- Dystrophie bâtonnets-cônes avec baisse visuelle progressive
- Polydactylie postaxiale
- Anomalies rénales ou maladie rénale chronique
- Hypogonadisme ou anomalies génitales
- Difficultés d'apprentissage ou atteinte neuropsychiatrique
Au moins 26 gènes sont associés au syndrome. Le diagnostic génétique a un rendement élevé chez les patients qui remplissent les critères cliniques. Une analyse par panel large incluant les ciliopathies apparentées est souvent recommandée comme première approche moléculaire [16].
Le suivi doit être poursuivi toute la vie et porter sur la vision, la fonction rénale, la pression artérielle, le métabolisme glucidique, les lipides sanguins, le foie, l'apnée du sommeil, la puberté et le comportement alimentaire. Le setmélanotide constitue une option thérapeutique ciblée pour certains patients.
Syndrome d'Alström
Le syndrome d'Alström est dû à des variants pathogènes bialléliques de ALMS1. Les manifestations typiques sont :
- Dystrophie cônes-bâtonnets avec baisse visuelle précoce
- Surdité neurosensorielle progressive
- Cardiomyopathie, parfois dès la première année de vie
- Obésité tronculaire précoce
- Insulinorésistance marquée et diabète de type 2 précoce
- Hypertriglycéridémie
- Hépatopathie et néphropathie progressives
L'insulinorésistance peut être disproportionnée par rapport à l'IMC. Le syndrome est évolutif et nécessite un suivi coordonné du cœur, de l'audition, de la vision, des reins, du foie et des fonctions endocriniennes [17]. L'efficacité du setmélanotide n'est pas établie.
Autres syndromes importants
| Syndrome ou anomalie génétique | Signes évocateurs |
|---|---|
| Délétion 16p11.2 incluant SH2B1 | Hyperphagie, obésité précoce, retard de langage, autisme ou déficience intellectuelle |
| Ostéodystrophie héréditaire d'Albright et pseudohypoparathyroïdie | Petite taille, visage rond, brachydactylie, ossifications sous-cutanées et résistance hormonale |
| Syndrome WAGRO | Tumeur de Wilms, aniridie, anomalies génito-urinaires, anomalies du développement et obésité en cas de délétion associée de BDNF |
| Syndrome de Cohen | Anomalies du développement, microcéphalie, dystrophie rétinienne, neutropénie et dysmorphie faciale caractéristique |
| Syndrome de Carpenter | Craniosténose, polysyndactylie, anomalies du développement et obésité |
| Syndrome de Smith-Magenis | Anomalies du développement, troubles du comportement, perturbation du rythme circadien et obésité progressive |
| Syndrome lié à MYT1L | Déficience intellectuelle, retard de parole, troubles du comportement et obésité |
En cas d'obésité syndromique, une ACPA (puce chromosomique) doit souvent être réalisée, en particulier en présence d'anomalies du développement, d'autisme, de dysmorphie ou de malformations. Si l'ACPA est normale, un panel de gènes large ou un séquençage d'exome ou de génome peut être envisagé [18].
Indications de l'exploration génétique
Principaux critères
Les recommandations internationales et les revues cliniques préconisent une exploration génétique principalement en cas d'obésité sévère débutant avant l'âge de 5 ans, surtout en présence d'une hyperphagie ou d'antécédents familiaux nets [6,8,19].
Un début plus tardif, par exemple avant 10 ans, peut renforcer la suspicion dans le cadre d'une évaluation globale, mais reste trop peu spécifique comme indication isolée.
L'obésité sévère de l'enfant peut être définie par un IMC d'au moins 120 % du 95e percentile pour l'âge et le sexe, ou selon la définition nationale correspondante. L'évolution de la courbe de croissance importe davantage qu'une valeur isolée d'IMC.
Drapeaux rouges
Une exploration génétique doit être envisagée devant une ou plusieurs des situations suivantes :
- Obésité sévère avant l'âge de 5 ans
- Prise de poids rapide au cours des deux premières années de vie
- Hyperphagie ou recherche alimentaire pathologique
- Trouble de la satiété à l'origine de conflits familiaux importants ou nécessitant un accès verrouillé à la nourriture
- Plusieurs membres de la famille atteints d'obésité précoce très sévère
- Consanguinité
- Retard de développement, trouble du langage ou déficience intellectuelle
- Autisme ou troubles du comportement marqués associés à une obésité précoce
- Traits dysmorphiques ou malformations congénitales
- Dystrophie rétinienne, déficit visuel ou déficit auditif
- Polydactylie ou brachydactylie
- Anomalie rénale ou altération inexpliquée de la fonction rénale
- Hypogonadisme ou absence de puberté
- Petite taille ou croissance staturale accélérée ne correspondant pas à la courbe de croissance habituelle
- Déficit en ACTH, hypothyroïdie centrale ou déficits hypophysaires multiples
- Diarrhée néonatale, hypoglycémies récidivantes ou hyperinsulinémie marquée
- Effet insuffisant et transitoire d'une prise en charge de l'obésité bien conduite
L'hyperphagie doit être décrite concrètement. Il faut demander à quelle vitesse le patient mange, combien de temps dure la satiété, si l'enfant vole ou cache de la nourriture, cherche à manger la nuit, mange dans les poubelles ou devient nettement anxieux lorsque l'accès à la nourriture est restreint.
Anamnèse et examen clinique
L'exploration doit comprendre :
- Les antécédents de grossesse et d'accouchement
- Le poids de naissance et les capacités alimentaires néonatales
- Les courbes complètes de taille, de poids, d'IMC et de périmètre crânien
- L'âge de début de l'obésité et du rebond d'adiposité
- Le développement, la scolarité, le langage et le comportement
- La vision, l'audition, le sommeil et une éventuelle épilepsie
- Le développement pubertaire
- L'anamnèse médicamenteuse
- Un arbre généalogique sur trois générations précisant l'évolution pondérale et la consanguinité
- Un examen dysmorphologique, neurologique et endocrinien
- L'examen des mains, des pieds, de la peau, des organes génitaux et de la fonction visuelle
Choix de la méthode génétique
| Situation clinique | Première analyse appropriée |
|---|---|
| Phénotype classique de Prader-Willi | Analyse de méthylation de 15q11-q13 |
| Phénotype typique de Bardet-Biedl | Panel ciliopathies ou BBS, ou séquençage large |
| Obésité hyperphagique précoce sans signes syndromiques | Panel d'obésité monogénique |
| Obésité avec anomalies du développement, autisme, dysmorphie ou malformations | ACPA (puce chromosomique), souvent suivie d'un séquençage d'exome ou de génome |
| Forte suspicion mais panel négatif | Séquençage d'exome ou de génome avec analyse du nombre de copies |
| Variant familial connu | Analyse ciblée du variant et analyse de ségrégation |
Les panels de gènes offrent souvent une bonne couverture et un résultat plus rapide, mais se limitent aux gènes connus. Le séquençage d'exome est plus large mais peut méconnaître certains variants introniques, expansions de répétitions, anomalies de méthylation et anomalies de structure. Le séquençage de génome offre une couverture plus large mais exige une interprétation bio-informatique et clinique approfondie.
Un variant de signification incertaine ne confirme pas le diagnostic et ne doit pas à lui seul fonder un traitement ciblé. Une analyse de ségrégation, des données fonctionnelles et une réévaluation après quelques années peuvent être nécessaires.
Dans une cohorte clinique belge de 223 patients atteints d'obésité à début précoce, le rendement diagnostique était de 3,1 % avec un panel de 44 gènes et de 4,9 % après analyses complémentaires. Plus de la moitié présentaient au moins un variant de signification incertaine, ce qui illustre le risque de surdiagnostic lorsque des variants incertains sont classés à tort comme pathogènes [21].
Conseil génétique
Un diagnostic établi doit être suivi d'un conseil génétique. Le risque de récurrence varie :
- Les affections autosomiques récessives confèrent habituellement un risque de 25 % pour chaque membre de la fratrie lorsque les deux parents sont porteurs.
- Les affections autosomiques dominantes peuvent conférer un risque de transmission de 50 %, mais la pénétrance peut être incomplète.
- La plupart des cas de syndrome de Prader-Willi ont un faible risque de récurrence, mais les défauts du centre d'empreinte peuvent conférer un risque nettement plus élevé.
- Les délétions chromosomiques peuvent être de novo ou héritées.
L'analyse des parents, et parfois d'autres apparentés, est nécessaire à une évaluation correcte du risque.
Diagnostic différentiel
Causes endocriniennes
Les maladies endocriniennes provoquent rarement une obésité sévère avec une croissance staturale préservée ou accélérée. Une petite taille ou un infléchissement de la croissance staturale doivent en revanche faire évoquer, par exemple, une hypothyroïdie, un syndrome de Cushing, un déficit en hormone de croissance ou une pathologie hypothalamo-hypophysaire.
Une TSH discrètement élevée est fréquente comme conséquence de l'obésité et ne signifie pas automatiquement une hypothyroïdie. Un syndrome de Cushing doit être suspecté devant des signes plus spécifiques comme une faiblesse musculaire proximale, une tendance aux ecchymoses, une érythrose faciale et de larges vergetures pourpres [20].
Le SOPK est fréquent en cas d'obésité mais n'est pas une obésité syndromique et ne constitue pas en soi une indication d'exploration génétique de l'obésité. L'hyperandrogénie, les troubles du cycle menstruel, l'hirsutisme et l'acné doivent être explorés selon des critères adaptés à l'âge de la patiente.
Médicaments et troubles psychiatriques
Les médicaments favorisant la prise de poids peuvent à la fois provoquer et aggraver une obésité. Les plus importants sont :
- L'olanzapine et la clozapine
- La mirtazapine et certains autres antidépresseurs
- Le valproate et certains autres antiépileptiques
- Les glucocorticoïdes systémiques
- L'insuline et les sulfamides hypoglycémiants
- Certains bêtabloquants
L'hyperphagie boulimique doit être distinguée de l'hyperphagie génétique. Dans l'hyperphagie boulimique surviennent des épisodes délimités avec perte de contrôle, suivis d'un malaise. L'hyperphagie génétique est souvent plus continue et comporte une satiété brève, une fixation sur la nourriture et une recherche active de nourriture.
Obésité hypothalamique acquise
Étiologie
L'obésité hypothalamique acquise peut survenir après :
- Un craniopharyngiome
- D'autres tumeurs suprasellaires, par exemple gliomes et germinomes
- Une chirurgie hypothalamique
- Une radiothérapie
- Un traumatisme crânien
- Une maladie inflammatoire ou infiltrante
- Une histiocytose langerhansienne
Le craniopharyngiome est la cause la mieux étudiée. L'obésité hypothalamique survient chez une grande proportion des patients présentant une extension tumorale importante ou une lésion hypothalamique liée au traitement. Le risque et la sévérité sont corrélés à l'étendue de la lésion, en particulier lorsque l'hypothalamus postérieur est atteint [7,22].
Physiopathologie
La prise de poids n'est pas due uniquement à une augmentation des apports alimentaires. Les mécanismes importants sont :
- Une altération de la signalisation de la leptine et de l'insuline
- Une diminution de l'activité sympathique et de la dépense énergétique
- Une prédominance parasympathique et une hyperinsulinémie
- Une diminution de l'activité physique spontanée
- Des troubles du sommeil et du rythme circadien
- Une hyperphagie ou un défaut de satiété
- Des déficits hormonaux hypophysaires
- Des effets médicamenteux
L'hyperphagie peut être absente. Un patient peut développer une obésité hypothalamique sévère malgré des apports énergétiques contrôlés, en raison d'une diminution marquée de la dépense énergétique.
Présentation clinique
On observe typiquement une prise de poids rapide et difficile à contrôler après la découverte de la tumeur, la chirurgie ou la radiothérapie. Les signes associés peuvent être :
- Hypothyroïdie centrale
- Déficit en ACTH
- Déficit en hormone de croissance
- Hypogonadisme hypogonadotrope
- Déficit en arginine-vasopressine
- Apnée du sommeil ou hypersomnie
- Dysrégulation thermique
- Modifications du comportement et de l'humeur
- Déficits du champ visuel
Une IRM est justifiée devant une obésité rapide d'apparition récente associée à des céphalées, des troubles visuels, une polyurie, une polydipsie, un infléchissement de la croissance staturale, des déficits hypophysaires multiples ou d'autres symptômes neurologiques. L'IRM ne doit pas être réalisée systématiquement en cas d'obésité commune sans de tels signes.
Traitement
La prise en charge doit être multidisciplinaire et associer endocrinologue, diététicien, kinésithérapeute, psychologue et, en cas de pathologie tumorale, neurochirurgien et oncologue. Les déficits hormonaux hypophysaires doivent être correctement substitués, mais la substitution rétablit rarement une régulation pondérale normale.
Les mesures hygiéno-diététiques sont importantes pour limiter la poursuite de la prise de poids et traiter les complications, mais entraînent souvent une perte de poids moindre que dans l'obésité polygénique.
Les agonistes du récepteur du GLP-1 présentent un intérêt biologique, car une partie de leur effet sur la satiété pourrait être médiée en dehors de l'hypothalamus. Une revue systématique de dix petites études totalisant 54 patients a retrouvé une perte de poids moyenne de 7,4 kg chez les patients dont le poids était rapporté, mais les données étaient dominées par des cas cliniques et des séries de cas [23]. Dans l'essai randomisé CRANIOEXE, l'exénatide n'a pas entraîné de perte de poids significativement supérieure à celle du placebo à 26 semaines. La différence ajustée était de moins 3,1 kg, avec un intervalle de confiance à 95 % allant de moins 7,0 à 0,7 kg [24]. Les données sont donc insuffisantes pour considérer les agonistes du récepteur du GLP-1 comme un traitement spécifiquement établi de l'obésité hypothalamique, même s'ils peuvent être utilisés dans l'indication habituelle de l'obésité.
Le setmélanotide a entraîné une diminution prometteuse du poids et de la faim dans les premières études sur l'obésité hypothalamique acquise, mais des données contrôlées à long terme font encore défaut [22]. Il doit pour l'instant être considéré comme un traitement expérimental, sauf s'il relève d'une indication autorisée en vigueur.
Les psychostimulants et d'autres médicaments ont été étudiés dans de petites séries. Les résultats sont hétérogènes et nécessitent une évaluation spécialisée. Les synthèses sur le traitement par GLP-1 montrent également que la réponse thérapeutique varie fortement et qu'un meilleur phénotypage est nécessaire [25].
Chirurgie bariatrique dans l'obésité génétique et hypothalamique
La chirurgie bariatrique peut entraîner une perte de poids initiale importante, mais les données dans l'obésité monogénique, syndromique et hypothalamique sont limitées. Les résultats varient selon le diagnostic génétique, la sévérité de l'hyperphagie, les fonctions cognitives, la technique opératoire et la durée de suivi.
En cas de variants hétérozygotes de la voie des mélanocortines, la chirurgie n'est pas formellement contre-indiquée. Les résultats à court terme peuvent être comparables à ceux de l'obésité polygénique, mais plusieurs cohortes montrent une reprise de poids plus importante à long terme. En cas de déficit biallélique en LEPR, POMC ou MC4R, une reprise de poids marquée a été rapportée après la perte de poids initiale [6,7].
Dans le syndrome de Prader-Willi, les résultats à long terme sont incertains et le risque de complications peut être accru. L'hyperphagie, la rigidité cognitive, la diminution de la perception douloureuse, les troubles de la motricité digestive et les difficultés à respecter les restrictions alimentaires postopératoires doivent être pris en compte. La chirurgie ne doit être envisagée que dans un centre disposant d'une expertise à la fois dans le syndrome et en chirurgie bariatrique.
Dans le syndrome de Bardet-Biedl, la chirurgie peut être envisagée au cas par cas, mais la néphropathie, le déficit visuel, les difficultés neuropsychiatriques et l'accès à une pharmacothérapie ciblée influencent le rapport bénéfice-risque [16].
Dans l'obésité hypothalamique acquise, le bypass gastrique en Y de Roux et la gastrectomie longitudinale (sleeve) ont permis une perte de poids dans de petites séries, mais les résultats sont moins prévisibles que dans l'obésité commune. Les déficits hormonaux, l'absorption des médicaments par voie orale, les troubles de la soif et les comorbidités neurocognitives doivent être pris en compte [22].
Prise en charge pratique
En cas de suspicion d'obésité génétique
- Confirmer l'évolution de la croissance à l'aide des courbes de croissance d'origine.
- Caractériser concrètement l'hyperphagie et le comportement de recherche alimentaire.
- Évaluer le développement, la dysmorphie, la vision, l'audition, les reins, la puberté et les signes neurologiques.
- Écarter une cause médicamenteuse et les diagnostics différentiels endocriniens cliniquement justifiés.
- Adresser le patient en endocrinologie pédiatrique ou en endocrinologie adulte et en génétique clinique.
- Choisir la méthode génétique en fonction du phénotype, et pas uniquement de l'IMC.
- Interpréter les variants avec un généticien clinicien.
- Proposer un conseil génétique en cas de diagnostic confirmé.
- Évaluer l'opportunité d'un traitement ciblé ou d'un essai clinique.
- Poursuivre parallèlement la prise en charge de l'obésité et de ses complications.
Dépistage de base des complications
Quelle que soit la cause génétique, le patient doit être évalué à la recherche :
- D'une élévation de la pression artérielle
- D'un trouble du métabolisme glucidique
- D'une dyslipidémie
- D'une stéatose hépatique associée à une dysfonction métabolique
- D'un syndrome d'apnées obstructives du sommeil
- De problèmes orthopédiques
- D'une dépression, d'une anxiété et d'un trouble du comportement alimentaire
- De troubles de la puberté et de la fertilité
Prise en charge au long cours
L'obésité génétique nécessite souvent un traitement à vie. Un objectif réaliste peut être une stabilisation de l'évolution de l'IMC, une diminution de l'hyperphagie, une amélioration de la santé métabolique et une meilleure qualité de vie, plutôt qu'un poids normal.
La famille doit être informée que l'hyperphagie est un symptôme biologique et non un manque de motivation. Parallèlement, un environnement alimentaire structuré, des repas prévisibles, une activité physique adaptée et un soutien comportemental sont des éléments centraux de la prise en charge. La pharmacothérapie ciblée ne remplace pas le suivi des complications spécifiques du syndrome.
Sources
- Maes et al. Genetic and environmental factors in relative body weight and human adiposity. Behavior Genetics 1997. PMID: 9519560
- Chiurazzi et al. Impact of Genetic Variations and Epigenetic Mechanisms on the Risk of Obesity. International Journal of Molecular Sciences 2020. PMID: 33261141
- Hinney et al. From monogenic to polygenic obesity: recent advances. European Child and Adolescent Psychiatry 2010. PMID: 20127379
- Brandkvist et al. Separating the genetics of childhood and adult obesity: a validation study of genetic scores for body mass index in adolescence and adulthood in the HUNT Study. Human Molecular Genetics 2021. PMID: 33276378
- Warrington et al. Association of a body mass index genetic risk score with growth throughout childhood and adolescence. PLoS One 2013. PMID: 24244521
- Fitch et al. Differentiating monogenic and syndromic obesities from polygenic obesity: Assessment, diagnosis, and management. Obesity Pillars 2024. PMID: 38766314
- Faccioli et al. Current Treatments for Patients with Genetic Obesity. Journal of Clinical Research in Pediatric Endocrinology 2023. PMID: 37191347
- Sohn. Genetic obesity: an update with emerging therapeutic approaches. Annals of Pediatric Endocrinology and Metabolism 2022. PMID: 36203267
- von Schnurbein et al. Classification of Congenital Leptin Deficiency. Journal of Clinical Endocrinology and Metabolism 2024. PMID: 38470203
- Clément et al. Efficacy and safety of setmelanotide, an MC4R agonist, in individuals with severe obesity due to LEPR or POMC deficiency: single-arm, open-label, multicentre, phase 3 trials. Lancet Diabetes and Endocrinology 2020. PMID: 33137293
- Gan et al. Appetite- and Weight-Regulating Neuroendocrine Circuitry in Hypothalamic Obesity. Endocrine Reviews 2024. PMID: 38019584
- Wabitsch et al. Natural History of Obesity Due to POMC, PCSK1, and LEPR Deficiency and the Impact of Setmelanotide. Journal of the Endocrine Society 2022. PMID: 35528826
- Haqq et al. Efficacy and safety of setmelanotide in patients with Bardet-Biedl syndrome and Alström syndrome: a multicentre, randomised, double-blind, placebo-controlled, phase 3 trial with an open-label period. Lancet Diabetes and Endocrinology 2022. PMID: 36356613
- Argente et al. Setmelanotide in patients aged 2-5 years with rare MC4R pathway-associated obesity: a 1 year, open-label, multicenter, phase 3 trial. Lancet Diabetes and Endocrinology 2025. PMID: 39549719
- Butler et al. Prader-Willi Syndrome, Clinical Genetics, Diagnosis and Treatment Approaches: An Update. Current Pediatric Reviews 2019. PMID: 31333129
- Dollfus et al. Bardet-Biedl syndrome improved diagnosis criteria and management: Inter European Reference Networks consensus statement and recommendations. European Journal of Human Genetics 2024. PMID: 39085583
- Tahani et al. Consensus clinical management guidelines for Alström syndrome. Orphanet Journal of Rare Diseases 2020. PMID: 32958032
- Rodríguez-López et al. Reviewed and updated Algorithm for Genetic Characterization of Syndromic Obesity Phenotypes. Current Genomics 2022. PMID: 36777005
- Malhotra et al. Evaluation and Management of Early Onset Genetic Obesity in Childhood. Journal of Pediatric Genetics 2021. PMID: 34504723
- van der Valk et al. A comprehensive diagnostic approach to detect underlying causes of obesity in adults. Obesity Reviews 2019. PMID: 30821060
- Harvengt et al. Monogenic etiologies in a cohort of early onset obesity: a real-world experience from Belgium. Frontiers in Endocrinology 2025. PMID: 40822950
- Müller. Management of Acquired Hypothalamic Obesity After Childhood-Onset Craniopharyngioma, A Narrative Review. Biomedicines 2025. PMID: 40426846
- Ng et al. The role of glucagon-like peptide 1 receptor agonists for weight control in individuals with acquired hypothalamic obesity, A systematic review. Clinical Obesity 2024. PMID: 38273176
- Gatta-Cherifi et al. Impact of exenatide on weight loss and eating behavior in adults with craniopharyngioma-related obesity: the CRANIOEXE randomized placebo-controlled trial. European Journal of Endocrinology 2024. PMID: 38450721
- Dimitri et Roth. Treatment of Hypothalamic Obesity With GLP-1 Analogs. Journal of the Endocrine Society 2024. PMID: 39703362