Résumé
Le syndrome de Cushing résulte d'une exposition prolongée à des concentrations pathologiquement élevées de cortisol. Les glucocorticoïdes exogènes en sont la cause la plus fréquente et doivent toujours être recherchés avant d'explorer un hypercorticisme endogène. Une maladie endogène doit être suspectée devant des associations progressives et inhabituelles de faiblesse musculaire proximale, de vergetures larges et pourpres, d'atrophie cutanée, d'ecchymoses spontanées, d'érythrose faciale, d'ostéoporose précoce, d'hypertension artérielle difficile à contrôler, d'hypokaliémie ou de troubles métaboliques et psychiatriques d'apparition récente. Le dépistage non sélectif en présence d'une obésité, d'un diabète ou d'une dépression isolés n'est pas recommandé [1].
Le diagnostic est posé biologiquement sur au moins deux examens pathologiques concordants. Les examens de première intention sont le test de freinage minute à la dexaméthasone 1 mg, au moins deux dosages du cortisol salivaire de fin de soirée ou au moins deux recueils du cortisol libre urinaire des 24 heures. Un cortisol sérique inférieur à 50 nmol/L après dexaméthasone plaide fortement contre un syndrome de Cushing. Une fois l'hypercorticisme confirmé, l'ACTH plasmatique (hormone adrénocorticotrope) oriente la suite du bilan étiologique. Une ACTH basse oriente vers une cause surrénalienne, tandis qu'une ACTH normale ou élevée impose la recherche d'une sécrétion d'ACTH hypophysaire ou ectopique.
La résection chirurgicale de la tumeur sécrétant le cortisol ou l'ACTH est le traitement de première intention lorsqu'elle est réalisable. Dans la maladie de Cushing, une chirurgie hypophysaire par voie transsphénoïdale est réalisée dans un centre expérimenté. En cas de tumeur surrénalienne sécrétant du cortisol, on pratique habituellement une surrénalectomie unilatérale. Les inhibiteurs de la stéroïdogenèse sont utilisés en cas d'hypercorticisme sévère, en préparation à la chirurgie, en cas de maladie persistante ou récidivante et dans l'attente de l'effet de la radiothérapie. L'hypertension artérielle, le diabète, l'hypokaliémie, les infections, l'ostéoporose et le risque thrombotique doivent être traités en parallèle. Un suivi à vie est nécessaire après une maladie de Cushing, car une récidive peut survenir de nombreuses années plus tard.
Contexte et épidémiologie
Le syndrome de Cushing est la conséquence clinique et biologique d'une exposition chronique aux glucocorticoïdes. Le terme recouvre à la fois les formes exogènes et endogènes. La maladie de Cushing désigne exclusivement l'adénome hypophysaire corticotrope sécrétant de l'ACTH.
Le syndrome de Cushing endogène est rare. La maladie de Cushing est la forme endogène la plus fréquente chez l'adulte, avec une incidence rapportée d'environ 1,2 à 2,4 cas par million d'habitants et par an. Les femmes prédominent nettement dans les formes hypophysaires et dans les formes surrénaliennes bénignes. Le syndrome de sécrétion ectopique d'ACTH présente un sex-ratio plus équilibré et peut se révéler plus tardivement.
Le délai moyen entre les premiers symptômes et le diagnostic est d'environ 34 mois. Ce retard est le plus long dans les formes hypophysaires, environ 38 mois, contre 30 mois dans les formes surrénaliennes et 14 mois en cas de sécrétion ectopique d'ACTH [2]. Il s'explique par la faible spécificité, prises isolément, des manifestations courantes telles que la prise de poids, l'hypertension artérielle, le diabète, la dépression et les troubles du cycle menstruel.
La maladie entraîne une surmortalité importante. Une méta-analyse portant sur 3 691 patients a retrouvé un ratio standardisé de mortalité de 3,0 pour le syndrome de Cushing endogène. Les maladies athéroscléreuses et la maladie thromboembolique représentaient 43 % des décès, les infections 13 % et les cancers 11 % [3]. Le risque diminue après la rémission mais ne se normalise pas toujours, en particulier après un hypercorticisme prolongé ou en présence de comorbidités cardiométaboliques persistantes.
Classification étiologique
| Groupe principal | Causes fréquentes | ACTH habituelle |
|---|---|---|
| Syndrome de Cushing exogène | Glucocorticoïdes par voie orale, inhalée, nasale, intra-articulaire, péridurale, cutanée ou oculaire | Freinée |
| Syndrome endogène ACTH-dépendant | Adénome hypophysaire corticotrope, sécrétion ectopique d'ACTH, rarement sécrétion ectopique de corticolibérine (CRH) | Normale ou élevée |
| Syndrome endogène ACTH-indépendant | Adénome surrénalien, corticosurrénalome malin, hyperplasie macronodulaire bilatérale des surrénales, dysplasie micronodulaire pigmentée primitive des surrénales | Freinée |
La maladie de Cushing représente environ 60 à 70 % des cas endogènes. Parmi les causes ACTH-indépendantes, les adénomes surrénaliens unilatéraux sécrétant du cortisol prédominent. Un corticosurrénalome malin doit être particulièrement évoqué devant une tumeur volumineuse ou suspecte de malignité à l'imagerie, une évolution rapide des symptômes et une hypersécrétion androgénique associée.
Physiopathologie
L'excès de cortisol entraîne une insulinorésistance, un catabolisme protéique, une lipolyse avec redistribution du tissu adipeux, une inhibition de la fonction ostéoblastique, une immunosuppression et une sensibilité vasculaire accrue aux catécholamines. En cas d'hypercorticisme marqué, l'enzyme rénale 11-bêta-hydroxystéroïde déshydrogénase de type 2 est saturée. Le cortisol active alors le récepteur des minéralocorticoïdes, ce qui contribue à l'hypertension artérielle, à l'hypokaliémie et à l'alcalose métabolique.
L'hypercoagulabilité est notamment liée à l'élévation des taux de facteur VIII, de facteur von Willebrand et de fibrinogène ainsi qu'à une diminution de la fibrinolyse. L'atrophie cutanée et la fragilité capillaire associées peuvent entraîner une tendance hémorragique paradoxale.
Dans la maladie de Cushing, un adénome hypophysaire corticotrope maintient la sécrétion d'ACTH malgré des concentrations élevées de cortisol. La plupart des tumeurs sont des microadénomes. Dans le syndrome de sécrétion ectopique d'ACTH, l'ACTH provient le plus souvent d'une tumeur neuroendocrine, par exemple pulmonaire, bronchique, thymique ou pancréatique. Les petites tumeurs neuroendocrines bien différenciées peuvent avoir une évolution lente, tandis que le carcinome pulmonaire à petites cellules provoque souvent un hypercorticisme sévère d'aggravation rapide.
Tableau clinique
Signes de valeur diagnostique relativement élevée
Les signes suivants sont plus discriminants qu'une prise de poids ou une hypertension artérielle isolées :
- Faiblesse musculaire proximale, en particulier difficulté à se lever d'une chaise ou à monter les escaliers
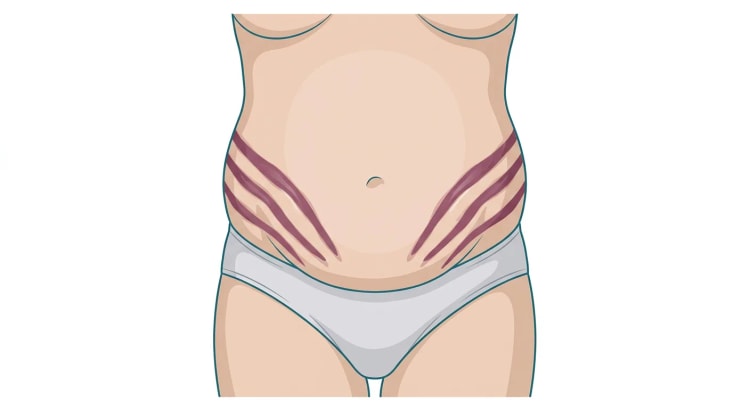
- Vergetures larges, souvent de plus de 1 cm, de couleur pourpre
- Atrophie cutanée marquée et ecchymoses spontanées
- Érythrose faciale
- Ostéoporose ou tassement vertébral inattendus, en particulier chez le sujet jeune
- Ralentissement de la croissance staturale associé à une prise de poids chez l'enfant
- Progression rapide et nette de plusieurs manifestations liées au cortisol
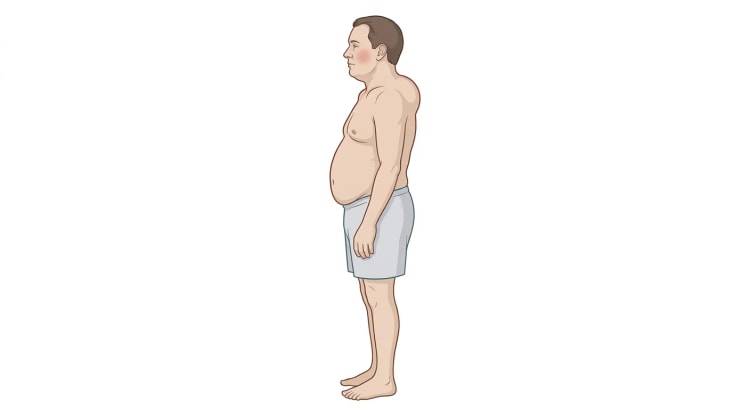
Les signes fréquents mais moins spécifiques sont la prise de poids à prédominance centrale, le comblement des creux sus-claviculaires, l'accumulation graisseuse cervicodorsale, le visage arrondi, l'acné, l'hirsutisme, les troubles du cycle menstruel, la baisse de la libido, la dysfonction érectile, l'hypertension artérielle, le diabète, la dyslipidémie, la dépression, l'irritabilité, les troubles du sommeil et les troubles cognitifs. Une faiblesse musculaire cliniquement significative peut exister même en l'absence d'obésité marquée.
Signes évocateurs d'un hypercorticisme sévère
Une hypokaliémie marquée, une hypertension artérielle difficile à contrôler, un diabète qui se dégrade rapidement, une infection opportuniste, une psychose, une insuffisance cardiaque, des œdèmes étendus ou une maladie thromboembolique doivent conduire à une prise en charge rapide. Dans le syndrome de sécrétion ectopique d'ACTH, le catabolisme, l'infection et les troubles électrolytiques peuvent dominer le tableau, tandis que les signes morphologiques classiques sont moins marqués.
Complications
Des fractures vertébrales surviennent chez environ 30 à 50 % des patients atteints de maladie de Cushing et peuvent se produire malgré une densité minérale osseuse normale ou dans la zone d'ostéopénie [4]. L'hypogonadisme, les faibles concentrations d'IGF-1, la diminution de l'activité ostéoblastique et la faiblesse musculaire majorent le risque fracturaire.
Le risque infectieux augmente avec l'intensité de l'hypercorticisme. Les infections bactériennes peuvent être dépourvues des signes inflammatoires habituels. En cas de cortisolémie très élevée, des infections opportunistes surviennent, notamment la pneumonie à Pneumocystis jirovecii.
Bilan et diagnostic
Quels patients explorer ?
Un bilan est recommandé en présence de :
- Manifestations cliniques multiples et progressives
- Signes à forte valeur discriminante
- Manifestations inhabituelles pour l'âge, par exemple ostéoporose précoce ou hypertension artérielle sévère
- Enfants présentant un infléchissement de la croissance staturale associé à une prise de poids
- Incidentalome surrénalien nécessitant une évaluation de l'autonomie cortisolique
- Suspicion d'hypercorticisme cyclique
- Catabolisme rapide, hypokaliémie ou infection opportuniste faisant suspecter un hypercorticisme sévère
Les explorations non sélectives en cas d'obésité commune, de diabète de type 2 non compliqué, de dépression ou de syndrome des ovaires polykystiques donnent de nombreux résultats faussement positifs et ne sont pas recommandées [1].
Étape 1 : exclure une exposition aux glucocorticoïdes exogènes
Rechercher toutes les voies d'administration ainsi que les injections locales répétées. Interroger également sur l'utilisation de produits dépigmentants, de médicaments à base de plantes et de compléments alimentaires. Les inhibiteurs puissants du CYP3A4 peuvent augmenter fortement l'exposition systémique aux corticoïdes inhalés ou intranasaux.
Dans le syndrome exogène, le cortisol endogène et l'ACTH sont habituellement bas. L'arrêt brutal peut déclencher une insuffisance surrénalienne et doit être évité après une exposition prolongée.
Étape 2 : mettre en évidence un hypercorticisme endogène
Aucun examen n'est suffisant à lui seul dans toutes les situations. Le test est choisi en fonction du rythme de sommeil, de la fonction rénale, des traitements en cours, d'une œstrogénothérapie et de l'observance probable. En cas de premier test pathologique, une autre méthode validée ou la répétition des prélèvements doit être utilisée. Deux résultats pathologiques concordants justifient le bilan étiologique [1,5].
| Test | Réalisation pratique | Résultat pathologique | Principales sources d'erreur |
|---|---|---|---|
| Test de freinage minute à la dexaméthasone | Dexaméthasone 1 mg entre 23 h et 24 h, cortisol sérique vers 08 h | Cortisol d'au moins 50 nmol/L | Œstrogènes, grossesse, malabsorption, prise non effectuée, interactions avec le CYP3A4 |
| Cortisol salivaire de fin de soirée | Prélèvement à l'heure habituelle du coucher, au moins deux prélèvements | Au-dessus de la limite supérieure de référence propre à la méthode | Travail posté, sommeil perturbé, tabagisme, contamination sanguine, contamination par des corticoïdes |
| Cortisol libre urinaire des 24 heures | Au moins deux, idéalement deux à trois, recueils complets des 24 heures | Au-dessus de la limite supérieure de référence propre à la méthode | Recueil incomplet, insuffisance rénale, diurèse supérieure à 5 litres |
| Cortisol sérique à minuit | Prélèvement en hospitalisation dans des conditions standardisées | Absence de nadir nocturne | Stress, troubles du sommeil et environnement hospitalier |
Test de freinage à la dexaméthasone
Un cortisol sérique inférieur à 50 nmol/L après 1 mg de dexaméthasone a une sensibilité élevée et plaide fortement contre un syndrome de Cushing. Un résultat pathologique n'est pas diagnostique à lui seul.
Les œstrogènes oraux augmentent la transcortine (CBG) et donc le cortisol sérique total. Si la situation clinique le permet, les œstrogènes doivent être arrêtés environ six semaines avant le test. Les inducteurs enzymatiques tels que la carbamazépine, la phénytoïne, le phénobarbital, la rifampicine et le millepertuis accélèrent le métabolisme de la dexaméthasone et peuvent entraîner un résultat faussement pathologique. Les inhibiteurs du CYP3A4 peuvent avoir l'effet inverse. Le dosage simultané de la dexaméthasone peut être utile en cas de résultat inattendu [4].
Cortisol salivaire de fin de soirée
Le cortisol salivaire de fin de soirée reflète la perte du nadir nocturne physiologique du cortisol. Au moins deux, de préférence trois, prélèvements sont recommandés. La méthode est particulièrement utile dans les formes frustes ou cycliques, mais doit être évitée chez les travailleurs de nuit et les personnes dont le rythme circadien est fortement perturbé [4].
Cortisol libre urinaire
Au moins deux recueils complets des 24 heures sont nécessaires en raison d'une importante variabilité intra-individuelle. Un résultat normal n'exclut pas une forme fruste ou cyclique. Le test est moins fiable lorsque la clairance de la créatinine est inférieure à environ 60 mL/min et en cas de polyurie marquée [4].
Hypercorticisme non néoplasique
La dépression, la consommation excessive d'alcool, un diabète mal équilibré, une obésité sévère, le syndrome d'apnées obstructives du sommeil et d'autres maladies graves peuvent activer l'axe hypothalamo-hypophyso-surrénalien. Cet état était auparavant appelé pseudo-Cushing.
Les anomalies biologiques sont habituellement modérées et le cortisol libre urinaire dépasse rarement trois fois la limite supérieure de référence. Traiter si possible l'affection sous-jacente et répéter les prélèvements après trois à six mois. Le test dexaméthasone-CRH ou le test à la desmopressine peuvent être utilisés dans les centres experts, mais ces méthodes ne sont pas entièrement standardisées [4].
Syndrome de Cushing cyclique
La forme cyclique se caractérise par l'alternance de phases d'hypercorticisme et de phases de cortisolémie normale ou basse. Une définition proposée exige au moins trois phases d'hypercorticisme documentées, séparées par au moins deux phases d'eucorticisme [6].
En cas de forte suspicion clinique malgré des examens normaux, le cortisol salivaire de fin de soirée ou le cortisol libre urinaire des 24 heures doivent être répétés pendant les phases symptomatiques. Le test de freinage à la dexaméthasone est moins utile pendant les phases de rémission. La localisation étiologique, en particulier le cathétérisme des sinus pétreux, ne doit être réalisée que lorsqu'un hypercorticisme actif est documenté.
Étape 3 : déterminer le caractère ACTH-dépendant ou ACTH-indépendant
L'ACTH plasmatique est dosée à au moins deux reprises une fois l'hypercorticisme établi.
- Une ACTH inférieure à environ 2,2 pmol/L oriente fortement vers une forme ACTH-indépendante.
- Une ACTH supérieure à environ 4,4 pmol/L oriente vers une forme ACTH-dépendante.
- Les valeurs intermédiaires imposent un contrôle et une évaluation clinique globale.
Les seuils dépendent de la technique de dosage. Les conditions pré-analytiques sont importantes, car l'ACTH se dégrade rapidement.
flowchart TD
A["Suspicion clinique de<br>syndrome de Cushing"] --> B["Exposition à des<br>glucocorticoïdes exogènes ?"]
B -->|Oui| B1["Syndrome exogène :<br>éviter l'arrêt brutal"]
B -->|Non| C["Test de première intention :<br>freinage minute 1 mg,<br>cortisol salivaire de fin de soirée<br>ou cortisol libre urinaire des 24 h"]
C --> D["Résultat pathologique ou<br>forte suspicion clinique ?"]
D -->|Oui| F["Confirmé par un second<br>test validé ?"]
D -->|Non| E["Arrêter les explorations"]
F -->|Non| G["Évaluer les sources d'erreur,<br>l'hypercorticisme cyclique<br>et non néoplasique"]
F -->|Oui| H["ACTH plasmatique inférieure<br>à environ 2,2 pmol/L ?"]
H -->|Non| H2["ACTH plasmatique supérieure<br>à environ 4,4 pmol/L ?"]
H -->|Oui| I["ACTH-indépendant :<br>TDM surrénalienne"]
H2 -->|Non| H3["Répéter l'ACTH,<br>évaluation clinique globale"]
H2 -->|Oui| J["ACTH-dépendant :<br>IRM hypophysaire dynamique"]
J --> K["Tumeur d'au moins 10 mm et<br>bilan par ailleurs typique ?"]
K -->|Non| M["Cathétérisme des sinus<br>pétreux inférieurs<br>en centre expert"]
K -->|Oui| L["Maladie de Cushing<br>probable"]
M --> N["Rapport ACTH centrale/périphérique<br>d'au moins 2 en base ou<br>d'au moins 3 après stimulation ?"]
N -->|Oui| L
N -->|Non| O["Rechercher une source ectopique :<br>TDM en coupes fines, si besoin<br>TEP des récepteurs de la somatostatine"]
Démarche diagnostique devant une suspicion de syndrome de Cushing. L'exposition exogène est d'abord exclue, l'hypercorticisme est démontré par deux tests concordants, puis la source est localisée par l'ACTH plasmatique, l'imagerie et, si besoin, le cathétérisme des sinus pétreux. Les seuils d'ACTH dépendent de la technique de dosage [1,4].
Forme ACTH-indépendante
Réaliser une TDM surrénalienne avec mesure de la densité spontanée et, si besoin, une acquisition après injection selon un protocole surrénalien. Une lésion homogène d'au plus 10 unités Hounsfield en TDM sans injection est typique d'une lésion bénigne riche en lipides. Les tumeurs de plus de 4 cm, hétérogènes ou dont la densité spontanée dépasse 20 unités Hounsfield, comportent un risque accru de malignité et doivent faire l'objet d'une évaluation multidisciplinaire [7].
En cas de nodules bilatéraux, la clinique, l'ACTH, le profil stéroïdien, l'âge et une éventuelle composante héréditaire doivent être pris en compte conjointement. Chez les patients jeunes présentant des lentigines, des myxomes ou d'autres manifestations du complexe de Carney, une dysplasie micronodulaire pigmentée primitive des surrénales et une maladie liée à PRKAR1A doivent être évoquées [8].
Forme ACTH-dépendante
IRM hypophysaire
L'IRM hypophysaire dynamique avec injection de produit de contraste en coupes fines, de préférence à 3 teslas lorsque cet équipement est disponible, est l'examen de première intention. L'IRM standard ne détecte qu'environ la moitié des microadénomes, et environ un tiers des examens peuvent être négatifs malgré une maladie de Cushing [4].
Une anomalie hypophysaire ne prouve pas que la lésion sécrète de l'ACTH. De petits incidentalomes sont également présents dans la population générale.
Cathétérisme des sinus pétreux
Le prélèvement bilatéral dans les sinus pétreux inférieurs est la méthode de référence lorsque la sécrétion hypophysaire et la sécrétion ectopique d'ACTH ne peuvent être distinguées avec certitude.
Un rapport ACTH centrale/périphérique d'au moins 2 avant stimulation ou d'au moins 3 après CRH ou desmopressine est en faveur d'une source hypophysaire. L'examen doit être réalisé dans un centre expérimenté et uniquement en phase d'hypercorticisme actif documenté. Il ne permet pas de latéraliser la tumeur de manière fiable.
En cas de tumeur hypophysaire d'au moins 10 mm et de bilan par ailleurs typique, le cathétérisme n'est généralement pas nécessaire. En cas de lésion de moins de 6 mm, il est en règle recommandé. Pour les lésions de 6 à 9 mm, les pratiques varient, mais la plupart des groupes d'experts recommandent le cathétérisme [4].
Suspicion de sécrétion ectopique d'ACTH
Une évolution rapide des symptômes, un cortisol urinaire très élevé, une hypokaliémie sévère, un catabolisme marqué et le sexe masculin renforcent la suspicion, mais aucune variable clinique ou biologique n'est diagnostique.
La TDM en coupes fines du cou, du thorax, de l'abdomen et du pelvis est l'examen de première intention. La TEP des récepteurs de la somatostatine, par exemple au gallium-68-DOTATATE, peut localiser environ 65 % des tumeurs neuroendocrines ectopiques sécrétant de l'ACTH et est particulièrement utile lorsque l'imagerie conventionnelle est négative ou non concluante [4]. Le syndrome de sécrétion ectopique d'ACTH sévère est souvent une urgence endocrinienne, dans laquelle le contrôle du cortisol et la recherche de la tumeur doivent être menés en parallèle [9].
Grossesse
La grossesse normale s'accompagne d'une augmentation de la transcortine (CBG), de l'ACTH et du cortisol. Le test de freinage à la dexaméthasone donne donc de nombreux faux positifs et doit être évité. Le cortisol libre urinaire peut être utilisé, mais il augmente physiologiquement jusqu'à deux à trois fois au cours des deuxième et troisième trimestres. Des valeurs supérieures à trois fois la limite supérieure de référence renforcent la suspicion. Le cortisol salivaire de fin de soirée peut être utile si des seuils spécifiques du trimestre et de la méthode sont disponibles [10].
Le cathétérisme des sinus pétreux doit être évité en raison du risque de thrombose et de l'exposition aux rayonnements. L'IRM sans injection est l'examen de première intention. Les formes modérées ou sévères sont prises en charge de manière multidisciplinaire dans un centre hautement spécialisé, et la chirurgie est si possible programmée au deuxième trimestre [10].
Diagnostics différentiels
| Diagnostic différentiel | Éléments d'orientation |
|---|---|
| Exposition aux glucocorticoïdes exogènes | ACTH et cortisol bas, anamnèse médicamenteuse évocatrice |
| Syndrome métabolique | Obésité, hypertension artérielle et diabète sans atrophie cutanée typique ni myopathie proximale |
| Syndrome des ovaires polykystiques | Hyperandrogénie et troubles du cycle menstruel, mais rythme nycthéméral du cortisol habituellement conservé |
| Hypercorticisme lié à l'alcool | Consommation élevée, atteinte hépatique, amélioration après sevrage |
| Dépression ou stress sévère | Anomalies du cortisol modérées et fluctuantes |
| Syndrome d'apnées obstructives du sommeil | Rythme nocturne du cortisol perturbé, somnolence diurne et ronflements |
| Résistance aux glucocorticoïdes | Cortisol élevé sans signes cataboliques cushingoïdes typiques, souvent ACTH élevée et hyperandrogénie |
| Lipodystrophie | Redistribution du tissu adipeux et insulinorésistance sans hypercorticisme biologique |
| Syndrome de Cushing factice | Profil stéroïdien inattendu, ACTH et SDHEA bas, corticoïdes de synthèse détectables |
Traitement
Principes généraux
L'objectif est une normalisation rapide de la production ou de l'action du cortisol, la résection ou le contrôle de la maladie causale et le traitement actif des complications. La résection chirurgicale est le traitement de première intention lorsque la tumeur causale est localisée et résécable [11].
L'hypercorticisme sévère doit être traité en urgence, parfois avant la fin du bilan tumoral complet. Une association d'inhibiteurs de la stéroïdogenèse ou une stratégie de type block and replace peut être nécessaire. Dans la stratégie block and replace, on administre une inhibition de la stéroïdogenèse suffisante pour bloquer la production endogène de cortisol, associée à une substitution glucocorticoïde physiologique.
Maladie de Cushing
Chirurgie transsphénoïdale
L'adénomectomie sélective par voie transsphénoïdale réalisée par un chirurgien hypophysaire expérimenté est le traitement de première intention. Un cortisol sérique postopératoire inférieur à 55 nmol/L est en faveur d'une rémission. Dans les centres experts, la rémission est obtenue chez environ 80 à 85 % des patients porteurs d'un microadénome et chez environ 60 à 70 % des patients porteurs d'un macroadénome [4,12].
Une méta-analyse portant sur 5 664 patients a rapporté une rémission de 80 % après chirurgie initiale et de 58 % après réintervention. Un nadir postopératoire du cortisol inférieur à 55 nmol/L était fortement associé à la rémission [12]. Les techniques endoscopique et microscopique donnent des résultats comparables pour les microadénomes. La technique endoscopique peut être avantageuse pour les macroadénomes, mais les comparaisons reposent principalement sur des études observationnelles [13].
Après une chirurgie réussie, une insuffisance surrénalienne secondaire transitoire se développe habituellement. L'hydrocortisone est administrée jusqu'à la récupération de l'axe hypothalamo-hypophyso-surrénalien. Le patient doit recevoir des informations écrites sur l'adaptation des doses en situation de stress et sur l'hydrocortisone d'urgence.
Maladie persistante ou récidivante
Les options sont :
- Réintervention en présence d'un reliquat ou d'une récidive tumorale circonscrits et résécables
- Traitement inhibiteur de la stéroïdogenèse
- Traitement à visée hypophysaire
- Radiochirurgie stéréotaxique ou radiothérapie fractionnée
- Surrénalectomie bilatérale en cas de maladie sévère ou réfractaire
Le choix dépend de la taille tumorale, du caractère invasif, de la sévérité de l'hypercorticisme, des traitements antérieurs, du désir de grossesse et des comorbidités.
flowchart TD
A["Maladie de Cushing"] --> B["Hypercorticisme sévère<br>ou délai avant chirurgie ?"]
B -->|Oui| C["Inhibiteur de la stéroïdogenèse<br>comme traitement d'attente"]
B -->|Non| D["Adénomectomie sélective<br>transsphénoïdale en<br>centre expérimenté"]
C --> D
D --> E["Cortisol sérique postopératoire<br>inférieur à 55 nmol/L ?"]
E -->|Oui| F["Rémission : hydrocortisone<br>jusqu'à récupération de l'axe"]
E -->|Non| G["Reliquat ou récidive<br>circonscrits et résécables ?"]
F --> R["Récidive lors du contrôle<br>au moins annuel ?"]
R -->|Oui| G
R -->|Non| S["Poursuite du<br>suivi à vie"]
G -->|Oui| H["Réintervention"]
G -->|Non| I["Traitement médicamenteux<br>ou radiothérapie<br>avec traitement médicamenteux<br>dans l'intervalle"]
I --> J["Maladie sévère<br>ou réfractaire ?"]
J -->|Oui| K["Surrénalectomie bilatérale,<br>puis surveillance IRM de<br>la tumeur corticotrope"]
J -->|Non| L["Poursuite du traitement<br>et contrôle du cortisol"]
Stratégie de prise en charge de la maladie de Cushing. La chirurgie transsphénoïdale en centre expérimenté est le traitement de première intention, et un cortisol sérique postopératoire inférieur à 55 nmol/L est en faveur d'une rémission. En cas de maladie persistante ou de récidive, la résécabilité et la sévérité orientent le choix entre réintervention, traitement médicamenteux, radiothérapie et surrénalectomie bilatérale [4,11,12].
Tumeur surrénalienne sécrétant du cortisol
La surrénalectomie unilatérale par laparoscopie est le traitement standard des tumeurs unilatérales bénignes sécrétant du cortisol. En cas de suspicion de corticosurrénalome malin, une résection complète planifiée selon des principes oncologiques, sans effraction capsulaire, est nécessaire. La chirurgie ouverte est souvent préférable en cas de tumeur volumineuse ou localement invasive.
La surrénale controlatérale est habituellement freinée. Une substitution glucocorticoïde postopératoire est nécessaire jusqu'à la récupération de l'axe, ce qui peut prendre plusieurs mois ou davantage.
Dans l'hyperplasie macronodulaire bilatérale, la chirurgie est individualisée. La surrénalectomie bilatérale assure un contrôle certain mais entraîne une insuffisance surrénalienne primaire définitive. Une surrénalectomie unilatérale peut être envisagée en cas d'atteinte asymétrique, mais le risque de récidive impose un suivi prolongé.
Syndrome de sécrétion ectopique d'ACTH
La résection tumorale complète est le traitement de première intention en cas de tumeur localisée et résécable. En cas de maladie métastatique ou de tumeur occulte, le traitement de l'hypercorticisme est associé à un traitement spécifique de la tumeur. Les inhibiteurs de la stéroïdogenèse doivent souvent être instaurés immédiatement. La surrénalectomie bilatérale peut être salvatrice lorsque le traitement médicamenteux ne permet pas un contrôle rapide et stable [9].
Traitement médicamenteux
Les médicaments sont utilisés comme traitement d'attente avant la chirurgie, en cas de maladie persistante ou récidivante, dans l'attente de l'effet de la radiothérapie ou lorsque la chirurgie n'est pas possible. Il n'existe pas de comparaisons directes entre les molécules. Le choix dépend de la rapidité d'action souhaitée, de la fonction hépatique, des électrolytes, du diabète, de la taille tumorale, d'un possible projet de grossesse et des interactions [4,14].
| Médicament | Posologie | Commentaire |
|---|---|---|
| Osilodrostat | Dose initiale de 2 mg par voie orale deux fois par jour (1 mg deux fois par jour chez les patients d'origine asiatique et en cas de Child-Pugh B, 1 mg le soir en cas de Child-Pugh C). Augmentation initiale de 1–2 mg par prise, au plus toutes les 1–2 semaines. Dose d'entretien habituelle de 2–7 mg deux fois par jour. Au maximum 30 mg deux fois par jour | Risque d'insuffisance surrénalienne, d'hypokaliémie, d'hypertension artérielle, d'augmentation des androgènes et d'allongement de l'intervalle QT |
| Métyrapone | Dose initiale souvent de 250 mg trois à quatre fois par jour. Dose quotidienne habituelle de 750 à 2 000 mg, répartie en plusieurs prises. Au maximum 6 000 mg par jour | Action rapide. Risque d'hypokaliémie, d'hypertension artérielle, d'œdèmes, d'acné et d'hirsutisme |
| Kétoconazole | Dose initiale de 400–600 mg par jour par voie orale, répartie en deux à trois prises, si besoin augmentation rapide à 800–1 200 mg par jour. Ajustement ensuite par paliers de 200 mg par jour tous les 7–28 jours. Entretien de 400–1 200 mg par jour (le plus souvent 600–800 mg). Au maximum 1 200 mg par jour | Surveiller le bilan hépatique et les interactions. Risque d'hépatotoxicité et d'allongement de l'intervalle QT |
| Pasiréotide | 600 microgrammes par voie sous-cutanée deux fois par jour, si besoin 900 microgrammes deux fois par jour. Des doses allant jusqu'à 1 200 microgrammes deux fois par jour ont été utilisées dans des études | À visée hypophysaire. L'hyperglycémie est très fréquente |
| Pasiréotide à libération prolongée | Dose initiale de 10 mg en intramusculaire profonde toutes les quatre semaines. Titration tous les 2–4 mois selon la réponse et la tolérance. Au maximum 40 mg toutes les quatre semaines (en cas de Child-Pugh B, au maximum 20 mg toutes les quatre semaines) | Surveiller la glycémie, l'HbA1c, le bilan hépatique, la vésicule biliaire et l'ECG |
| Cabergoline | Dose initiale de 0,5 à 1 mg par semaine, puis titration individuelle. Doses étudiées de 0,5 à 7 mg par semaine | À visée hypophysaire. Efficace chez une minorité de patients, avec un risque d'échappement thérapeutique |
| Mifépristone | Dose initiale de 300 mg par voie orale une fois par jour. Titration jusqu'à 1 200 mg par jour | Le cortisol et l'ACTH ne peuvent pas être utilisés pour adapter la posologie. Risque d'hypokaliémie, d'œdèmes, d'atteinte endométriale et d'avortement |
| Étomidate | Perfusion intraveineuse. Une faible dose de 0,04–0,05 mg/kg/heure entraîne un blocage partiel. Une dose élevée de 0,5–1 mg/kg/heure entraîne un blocage complet et impose une substitution simultanée par hydrocortisone intraveineuse. Une très faible dose, 0,025 mg/kg/heure, peut selon les pratiques locales être administrée à des patients hospitalisés hors réanimation [4] | Uniquement sous surveillance étroite. Action rapide en 12 à 24 heures |
Les posologies et les indications autorisées varient selon les pays. La disponibilité en Suède, le statut de remboursement et les éventuelles exigences d'autorisation nominative doivent être vérifiés avant la prescription.
Osilodrostat
L'osilodrostat inhibe la 11-bêta-hydroxylase. Dans l'étude LINC 4, contrôlée contre placebo, le cortisol urinaire s'est normalisé après 12 semaines chez 77 % des patients sous osilodrostat et chez 8 % des patients sous placebo. À la semaine 36, 81 % avaient un cortisol urinaire normal [14]. Les données à long terme montrent une efficacité maintenue chez de nombreux patients, mais un besoin important de réductions de dose et d'interruptions temporaires du traitement [15].
Contrôler la kaliémie, la magnésémie et l'ECG avant le traitement et réaliser un nouvel ECG dans la semaine suivant l'instauration. Surveiller la pression artérielle, les électrolytes et les signes cliniques de déficit en cortisol. L'augmentation des précurseurs stéroïdiens peut entraîner une hypertension artérielle, une hypokaliémie, des œdèmes et des symptômes androgéniques. Dans la maladie de Cushing, la tumeur hypophysaire doit être surveillée par IRM, car l'ACTH peut augmenter.
Métyrapone
La métyrapone a une action rapide mais une demi-vie courte. Elle convient donc lorsqu'un contrôle rapide est nécessaire et comme traitement d'attente périopératoire. L'accumulation de 11-désoxycortisol peut entraîner une réaction croisée avec certaines méthodes de dosage du cortisol et conduire à une surestimation du cortisol résiduel [16].
Kétoconazole
Le kétoconazole inhibe plusieurs enzymes de la stéroïdogenèse. Une normalisation du cortisol urinaire a été rapportée chez environ 60 % des patients, mais un échappement survient [16]. Selon le résumé des caractéristiques du produit, les enzymes hépatiques et la bilirubine sont contrôlées avant l'instauration, chaque semaine pendant le premier mois, puis chaque mois pendant six mois, et chaque semaine pendant un mois après chaque augmentation de dose. Le kétoconazole est contre-indiqué en cas de maladie hépatique aiguë ou chronique, d'enzymes hépatiques supérieures à 2 fois la limite supérieure de référence avant l'instauration, de grossesse, d'allaitement et d'allongement congénital ou acquis de l'intervalle QTc, ainsi qu'en association avec les substrats du CYP3A4 contre-indiqués. En cas d'élévation des enzymes hépatiques à au moins 3 fois la limite supérieure de référence, le traitement est arrêté définitivement.
Pasiréotide
Le pasiréotide cible les récepteurs de la somatostatine de la tumeur corticotrope. Dans une étude de phase 3, 12 des 82 patients traités par 600 microgrammes deux fois par jour et 21 des 80 patients traités par 900 microgrammes deux fois par jour ont obtenu un cortisol urinaire normal à six mois sans augmentation de dose. Des effets indésirables liés à l'hyperglycémie ont été observés chez 118 des 162 patients [17]. Le médicament est donc particulièrement problématique en cas de diabète mal équilibré, mais peut être intéressant lorsqu'un contrôle tumoral est également recherché.
Cabergoline
La cabergoline peut normaliser le cortisol urinaire chez environ un tiers des patients atteints de maladie de Cushing, mais une efficacité stable à long terme est moins fréquente. Ce traitement n'est pas adapté aux formes ACTH-indépendantes. En cas de dose cumulée élevée, les valves cardiaques doivent être évaluées selon les pratiques en vigueur pour les traitements par agonistes dopaminergiques [16].
Mifépristone
La mifépristone bloque le récepteur des glucocorticoïdes et ne diminue pas le cortisol. L'efficacité et une éventuelle insuffisance surrénalienne fonctionnelle sont donc évaluées cliniquement. Dans l'étude SEISMIC, l'état clinique s'est amélioré chez 87 % des patients, avec notamment une amélioration de l'équilibre glycémique, du poids et de la qualité de vie. Les problèmes fréquents étaient l'hypokaliémie, les œdèmes et l'épaississement de l'endomètre [18]. Le médicament est contre-indiqué pendant la grossesse.
Étomidate
L'étomidate est la seule option intraveineuse inhibitrice de la stéroïdogenèse et est utilisé en cas d'hypercorticisme engageant le pronostic vital lorsqu'un traitement oral n'est pas possible. Le traitement impose des dosages fréquents du cortisol et une surveillance de l'état de conscience, de l'équilibre acido-basique et des électrolytes [16].
Radiothérapie
La radiochirurgie stéréotaxique ou la radiothérapie fractionnée sont utilisées en cas de maladie de Cushing persistante ou récidivante, en particulier lorsque le tissu tumoral ne peut pas être réséqué. La baisse du cortisol est lente, souvent sur plusieurs années, si bien qu'un traitement médicamenteux est habituellement nécessaire dans l'intervalle.
Une revue systématique a rapporté un contrôle tumoral chez 92 % des patients, une rémission endocrinienne chez 48 % et un nouveau déficit hypophysaire chez 21 % après radiochirurgie stéréotaxique [19]. Une surveillance à vie de l'ensemble des axes hypophysaires est nécessaire.
Surrénalectomie bilatérale
La surrénalectomie bilatérale assure un contrôle immédiat de la production de cortisol et peut être indiquée en cas de :
- Hypercorticisme engageant le pronostic vital et non contrôlable médicalement
- Sécrétion ectopique d'ACTH occulte ou non résécable
- Maladie de Cushing réfractaire
- Atteinte surrénalienne primitive bilatérale
L'intervention impose une substitution définitive en glucocorticoïdes et en minéralocorticoïdes. Une revue systématique a rapporté des insuffisances surrénaliennes aiguës avec une fréquence de 9,3 pour 100 patients-années [20].
Après surrénalectomie bilatérale pour maladie de Cushing, il existe un risque de progression de la tumeur corticotrope, autrefois appelée syndrome de Nelson. Une méta-analyse a estimé la prévalence à 26 %, avec des cas survenant jusqu'à 39 ans après la surrénalectomie [21]. Une IRM hypophysaire est recommandée à trois mois, puis annuellement pendant les trois premières années, et ensuite à des intervalles progressivement espacés selon chaque patient [22].
Traitement des complications
Thromboprophylaxie
Le risque thrombotique est particulièrement élevé en cas de maladie active sévère et au cours des premiers mois postopératoires. Un consensus international recommande d'envisager une thromboprophylaxie médicamenteuse dès le diagnostic et de la poursuivre jusqu'à trois mois après la rémission biologique, sauf si le risque hémorragique s'y oppose. Une dose prophylactique d'héparine de bas poids moléculaire adaptée au poids est privilégiée [23]. Cette attitude doit être adaptée à la pratique périopératoire suédoise et à la fonction rénale individuelle.
Infection
Rechercher une infection active avant l'intervention. En cas de cortisol urinaire très élevé, de lymphopénie marquée ou d'autre immunosuppression, une prophylaxie de la pneumocystose à Pneumocystis jirovecii doit être envisagée, en particulier lorsque le cortisol est abaissé rapidement, car les symptômes inflammatoires peuvent alors devenir plus manifestes [24].
Complications métaboliques et cardiovasculaires
Traiter l'hypertension artérielle, le diabète, la dyslipidémie et l'hypokaliémie selon les recommandations établies, mais surveiller étroitement après la normalisation du cortisol, car les besoins en antihypertenseurs et en hypoglycémiants peuvent diminuer rapidement. Un antagoniste du récepteur des minéralocorticoïdes est souvent approprié en cas d'hypertension artérielle avec hypokaliémie.
Squelette et muscles
Réaliser une évaluation des fractures vertébrales et une ostéodensitométrie au diagnostic. Des fractures peuvent survenir malgré une densité osseuse relativement conservée. Assurer des apports adéquats en calcium et en vitamine D. Un traitement antirésorptif est envisagé en cas de fracture de fragilité, d'ostéoporose ou de risque fracturaire élevé persistant. Un renforcement musculaire et un travail de l'équilibre progressifs sont importants, mais la récupération de la myopathie proximale peut prendre plusieurs années [25].
Suivi et pronostic
Période postopératoire précoce
Après une chirurgie hypophysaire, on surveille :
- Le cortisol sérique et l'ACTH
- La natrémie et l'équilibre hydrique
- Les signes de diabète insipide ou de SIADH
- Les autres axes hypophysaires
- La survenue de thromboses et d'infections
- Le besoin de substitution glucocorticoïde
Des symptômes de déficit en cortisol et un syndrome de sevrage en glucocorticoïdes peuvent survenir malgré une substitution adéquate. Les symptômes fréquents sont la fatigue, les nausées, les myalgies et arthralgies ainsi que l'humeur dépressive. Le patient doit recevoir des instructions claires sur l'adaptation des doses en situation de stress et sur le moment où il doit consulter en urgence.
La récupération de l'axe hypothalamo-hypophyso-surrénalien est évaluée par le cortisol matinal et, si besoin, par un test de stimulation. La substitution n'est pas diminuée sur la seule base des symptômes.
Surveillance de la rémission et de la récidive
Après une maladie de Cushing, un contrôle clinique et biologique est réalisé au moins une fois par an après la récupération de l'axe corticotrope. Le cortisol salivaire de fin de soirée est souvent le premier marqueur à devenir pathologique, suivi du test de freinage à la dexaméthasone, puis du cortisol urinaire.
Dans les méta-analyses, la récidive après chirurgie hypophysaire initiale a été rapportée chez environ 15 à 18 % des patients, mais sa fréquence augmente avec la durée du suivi. Environ la moitié des récidives surviennent au cours des 50 premiers mois, mais des récidives tardives existent [26]. Une prise de poids, une hypertension artérielle, un diabète, des troubles du sommeil ou des modifications cutanées d'apparition récente doivent conduire à avancer les examens biologiques.
Après une chirurgie surrénalienne, on surveille la récupération de la surrénale controlatérale ainsi que d'éventuels signes de récidive ou de nouveaux nodules. Après un corticosurrénalome malin, un programme de suivi oncologique distinct est nécessaire.
Pronostic à long terme
La normalisation du cortisol améliore la pression artérielle, le métabolisme glucidique, la composition corporelle, la densité osseuse et le risque infectieux. Certaines anomalies persistent toutefois. La fatigue, la faiblesse musculaire, les troubles cognitifs, la dépression et l'altération de la qualité de vie peuvent persister pendant plusieurs années.
Le risque cardiovasculaire doit être surveillé même après la rémission biologique. La chirurgie hypophysaire et la radiothérapie peuvent entraîner un déficit hypophysaire définitif. La fonction gonadique, l'axe thyréotrope, l'axe somatotrope et la fertilité doivent donc être évalués individuellement.
Une grossesse doit si possible être planifiée uniquement après une rémission certaine. La maladie active est associée à un risque élevé d'hypertension artérielle, de prééclampsie, de diabète, de prématurité et de mort fœtale [10].
Sources
- Nieman LK et al. The Diagnosis of Cushing's Syndrome: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2008. PMID: 18334580
- Rubinstein G et al. Time to Diagnosis in Cushing's Syndrome: A Meta-Analysis Based on 5367 Patients. The Journal of Clinical Endocrinology and Metabolism 2020. PMID: 31665382
- Limumpornpetch P et al. The Effect of Endogenous Cushing Syndrome on All-cause and Cause-specific Mortality. The Journal of Clinical Endocrinology and Metabolism 2022. PMID: 35486378
- Fleseriu M et al. Consensus on diagnosis and management of Cushing's disease: a guideline update. The Lancet Diabetes & Endocrinology 2021. PMID: 34687601
- Balomenaki M et al. Diagnostic workup of Cushing's syndrome. Journal of Neuroendocrinology 2022. PMID: 35979805
- Świątkowska-Stodulska R et al. Cyclic Cushing's Syndrome: A Diagnostic Challenge. Frontiers in Endocrinology 2021. PMID: 33967962
- Fassnacht M et al. European Society of Endocrinology clinical practice guidelines on the management of adrenal incidentalomas, in collaboration with the European Network for the Study of Adrenal Tumors. European Journal of Endocrinology 2023. PMID: 37318239
- Sun J et al. The clinical characteristics and pathogenic variants of primary pigmented nodular adrenocortical disease in 210 patients: a systematic review. Frontiers in Endocrinology 2024. PMID: 39006359
- Young J et al. Cushing's syndrome due to ectopic ACTH secretion: an expert operational opinion. European Journal of Endocrinology 2020. PMID: 31999619
- Hamblin R et al. The diagnosis and management of Cushing's syndrome in pregnancy. Journal of Neuroendocrinology 2022. PMID: 35491087
- Nieman LK et al. Treatment of Cushing's Syndrome: An Endocrine Society Clinical Practice Guideline. The Journal of Clinical Endocrinology and Metabolism 2015. PMID: 26222757
- Stroud A et al. Outcomes of pituitary surgery for Cushing's disease: a systematic review and meta-analysis. Pituitary 2020. PMID: 32691356
- Broersen LHA et al. Endoscopic vs. microscopic transsphenoidal surgery for Cushing's disease: a systematic review and meta-analysis. Pituitary 2018. PMID: 29767319
- Gadelha M et al. Randomized Trial of Osilodrostat for the Treatment of Cushing Disease. The Journal of Clinical Endocrinology and Metabolism 2022. PMID: 35325149
- Fleseriu M et al. Long-term outcomes of osilodrostat in Cushing's disease: LINC 3 study extension. European Journal of Endocrinology 2022. PMID: 35980235
- Gilis-Januszewska A et al. Individualized medical treatment options in Cushing disease. Frontiers in Endocrinology 2022. PMID: 36531477
- Colao A et al. A 12-month phase 3 study of pasireotide in Cushing's disease. New England Journal of Medicine 2012. PMID: 22397653
- Fleseriu M et al. Mifepristone, a glucocorticoid receptor antagonist, produces clinical and metabolic benefits in patients with Cushing's syndrome. The Journal of Clinical Endocrinology and Metabolism 2012. PMID: 22466348
- Mathieu D et al. Stereotactic radiosurgery for secretory pituitary adenomas: systematic review and International Stereotactic Radiosurgery Society practice recommendations. Journal of Neurosurgery 2022. PMID: 34479203
- Ritzel K et al. Outcome of bilateral adrenalectomy in Cushing's syndrome: a systematic review. The Journal of Clinical Endocrinology and Metabolism 2013. PMID: 23956347
- Papakokkinou E et al. Prevalence of Nelson's syndrome after bilateral adrenalectomy in patients with Cushing's disease: a systematic review and meta-analysis. Pituitary 2021. PMID: 34036460
- Reincke M et al. Corticotroph tumor progression after bilateral adrenalectomy: systematic review and expert consensus recommendations. European Journal of Endocrinology 2021. PMID: 33444221
- Isand K et al. Delphi panel consensus on recommendations for thromboprophylaxis of venous thromboembolism in endogenous Cushing's syndrome: a position statement. European Journal of Endocrinology 2025. PMID: 39973025
- Varlamov EV et al. Cardiovascular risk assessment, thromboembolism, and infection prevention in Cushing's syndrome: a practical approach. European Journal of Endocrinology 2021. PMID: 33539319
- Leszczyńska D et al. Musculoskeletal complications of Cushing syndrome. Reumatologia 2023. PMID: 37745145
- Braun LT et al. Recurrence after pituitary surgery in adult Cushing's disease: a systematic review on diagnosis and treatment. Endocrine 2020. PMID: 32743767