Balance énergétique : apports, dépense et stockage
L'obésité est une maladie chronique et récidivante caractérisée par un excès de masse grasse. La condition immédiate de la prise de poids est que les apports énergétiques dépassent durablement la dépense énergétique. Il s'agit toutefois d'une description des flux d'énergie, et non d'une explication suffisante de la genèse de l'obésité. Apports énergétiques, dépense énergétique, appétit, activité physique et poids corporel sont des variables biologiquement interdépendantes. Lorsqu'on tente de modifier l'une d'elles, des mécanismes compensateurs s'activent souvent sur les autres [1].
L'énergie est stockée principalement sous forme de triglycérides dans le tissu adipeux. Des réserves plus modestes et plus limitées existent sous forme de glycogène hépatique et musculaire, ainsi que sous forme de protéines corporelles. Le tissu adipeux n'est pas un simple réservoir passif mais un organe endocrine et immunologique qui communique avec le cerveau, le foie, le muscle squelettique et le pancréas, notamment par la leptine, l'adiponectine, les cytokines et les acides gras libres [2].
Composantes de la dépense énergétique
La dépense énergétique totale quotidienne peut être divisée en trois composantes principales :
| Composante | Contenu | Principaux déterminants |
|---|---|---|
| Métabolisme de repos | Énergie nécessaire à la circulation, à la respiration, au transport ionique, à la synthèse protéique et au fonctionnement des organes | Masse maigre, taille des organes, âge, sexe, génétique et environnement hormonal |
| Effet thermique des aliments | Énergie nécessaire à la digestion, à l'absorption, au transport, au métabolisme et au stockage des nutriments | Taille et composition du repas |
| Activité physique | Exercice planifié et ensemble des mouvements de la vie quotidienne | Poids corporel, quantité de mouvement, économie du mouvement, environnement et comportement |
Le métabolisme de repos constitue normalement la composante la plus importante. En valeur absolue, les personnes obèses ont habituellement un métabolisme de repos plus élevé, et non plus bas, que les personnes de poids inférieur. Cela s'explique par le fait que la masse maigre et le coût d'entretien d'un corps plus volumineux sont également plus élevés. Après ajustement sur la composition corporelle, il persiste toutefois une variabilité interindividuelle importante [1].
Avec une alimentation mixte, l'effet thermique des aliments correspond à environ un dixième des apports énergétiques. Les protéines ont un effet thermique supérieur à celui des glucides, qui est lui-même supérieur à celui des lipides. Les protéines contribuent également davantage à la satiété et peuvent aider à préserver la masse maigre lors de la perte de poids. Les différences d'effet thermique sont physiologiquement pertinentes, mais pas au point d'annuler l'importance des apports énergétiques totaux [1].
L'activité physique comprend à la fois l'exercice et les mouvements spontanés ou liés à la vie quotidienne, parfois désignés sous le terme de thermogenèse liée aux activités non sportives. Cette dernière inclut la station debout, la marche, les tâches ménagères, le maintien postural et les petits mouvements spontanés. Cette composante varie considérablement d'une personne à l'autre et peut se modifier inconsciemment, aussi bien en cas de suralimentation que de restriction énergétique.
L'exercice apporte des bénéfices cardiométaboliques et fonctionnels considérables, mais entraîne en moyenne une perte de poids inférieure à ce que prédit un simple calcul des calories dépensées à l'effort. Les raisons peuvent être une augmentation des apports énergétiques, une diminution de l'activité spontanée à d'autres moments de la journée et une amélioration de l'économie du mouvement. L'exercice contribue en même temps à préserver la masse musculaire et joue un rôle important pour la santé et la stabilité pondérale à long terme, même lorsque l'évolution sur la balance reste modeste [1].
La balance énergétique est dynamique
L'ancienne conception statique selon laquelle un déficit énergétique quotidien fixe produit une perte de poids linéaire et illimitée est erronée. Lorsque le poids corporel diminue, l'énergie nécessaire pour entretenir et déplacer le corps diminue. S'y ajoutent souvent une adaptation métabolique et une augmentation de l'appétit. La perte de poids ralentit donc progressivement et atteint généralement un plateau malgré la poursuite de l'intervention [1].
Dans une étude où un déficit énergétique occulte était induit par une augmentation de la perte urinaire de glucose, les apports énergétiques estimés des participants augmentaient progressivement d'environ 100 kcal par jour pour chaque kilogramme perdu. La compensation par l'appétit était ainsi nettement plus importante que la baisse concomitante de la dépense énergétique [1]. Cela illustre que la contre-réaction biologique la plus forte à la perte de poids est souvent une augmentation de la faim, et pas seulement une baisse du métabolisme.
Capacité de stockage du tissu adipeux et risque métabolique
Une même quantité de masse grasse n'implique pas le même risque métabolique chez tous. La localisation de la graisse et la fonction du tissu adipeux sont déterminantes. Le tissu adipeux sous-cutané peut constituer un réservoir relativement sûr pour l'excédent énergétique, en particulier s'il peut s'étendre par la formation d'adipocytes plus nombreux et plus petits. Lorsque l'expansion est au contraire dominée par l'hypertrophie, l'hypoxie, la fibrose et l'inflammation, l'inhibition de la lipolyse par l'insuline est altérée. Le flux d'acides gras libres augmente alors et la graisse peut se déposer de façon ectopique dans le foie, le muscle squelettique et le pancréas [3].
Le tissu adipeux viscéral et la graisse ectopique sont plus fortement associés à l'insulinorésistance et aux maladies cardiométaboliques que la masse grasse totale. Cela explique que des personnes ayant le même IMC puissent présenter des risques métaboliques très différents. Cela explique aussi pourquoi certaines personnes dont l'IMC n'est que modérément élevé présentent une dysfonction métabolique marquée, tandis que d'autres, à IMC plus élevé, peuvent avoir des anomalies métaboliques moins prononcées. La notion d'obésité métaboliquement saine doit toutefois être utilisée avec prudence, car le niveau de risque reste souvent supérieur à celui des personnes métaboliquement saines sans obésité [3].
Vulnérabilité génétique et programmation précoce
Le poids corporel et la répartition des graisses comportent une composante héréditaire importante. Les synthèses des études familiales, de jumeaux et génomiques suggèrent que les facteurs génétiques expliquent environ 40 à 50 % de la variance du statut pondéral dans la population. L'héritabilité semble plus faible chez les personnes de poids normal et plus élevée chez les personnes atteintes d'obésité sévère [4].
L'obésité commune est presque toujours polygénique. Des milliers de variants génétiques contribuent chacun par de petits effets à l'appétit, aux préférences alimentaires, à la sensibilité à la récompense, à la dépense énergétique, à la répartition des graisses et à la propension à prendre du poids dans un environnement donné. De nombreux gènes associés à l'IMC sont exprimés dans le système nerveux central, ce qui souligne que la vulnérabilité génétique agit souvent par l'intermédiaire de circuits neuronaux régulant l'appétit et le comportement plutôt que par un défaut isolé du métabolisme périphérique [4].
Les rares formes monogéniques entraînent en revanche souvent une hyperphagie marquée de début précoce et une obésité sévère. La plupart des anomalies connues concernent le système leptine-mélanocortine, par exemple les gènes de la leptine, du récepteur de la leptine, de la POMC, de PCSK1 ou de MC4R. Des syndromes comme le syndrome de Bardet-Biedl peuvent également affecter ce même système de signalisation global. Ces affections sont rares mais ont été déterminantes pour la compréhension de la régulation normale de l'appétit.
La génétique n'est pas une fatalité. Les effets des gènes s'expriment en interaction avec la disponibilité alimentaire, l'environnement physique, le sommeil, les médicaments, le statut socio-économique, le stress et les facteurs du début de la vie. Des modifications épigénétiques pendant la vie fœtale et l'enfance peuvent en outre influencer l'expression génique dans le tissu adipeux, le foie et le cerveau. Il est donc plus exact de parler de vulnérabilité biologique dans un environnement donné que d'une cause génétique unique de l'obésité commune [2,4].
Hypothalamus et système mélanocortine
L'hypothalamus intègre les informations relatives aux réserves énergétiques, au flux nutritionnel en cours, aux repas, au statut hormonal, à la température et au rythme circadien. Le noyau arqué revêt une importance particulière : il est situé à proximité de l'éminence médiane, où les molécules de signalisation sanguines peuvent atteindre les neurones plus facilement que dans de nombreuses autres régions cérébrales.
Deux populations neuronales aux effets fonctionnellement opposés jouent un rôle central :
| Système neuronal | Principales molécules de signalisation | Effet principal |
|---|---|---|
| Neurones POMC/CART | POMC, alpha-MSH et CART | Diminution de l'appétit, augmentation de la satiété et, dans certains contextes, augmentation de la dépense énergétique |
| Neurones AgRP/NPY | AgRP, NPY et GABA | Augmentation de la faim, augmentation de la motivation à rechercher de la nourriture et épargne énergétique |
La POMC est clivée en plusieurs peptides biologiquement actifs, dont l'alpha-MSH. L'alpha-MSH active surtout le récepteur 4 de la mélanocortine, MC4R, dans les neurones situés en aval. Cela réduit la prise alimentaire et influence les fonctions autonomes et endocriniennes. L'AgRP agit comme un inhibiteur endogène de la signalisation mélanocortinergique et s'oppose ainsi au signal de satiété. Le NPY et le GABA renforcent l'effet orexigène [5].
La leptine et l'insuline stimulent principalement le système POMC et inhibent les neurones AgRP/NPY. La ghréline agit en sens inverse en activant les neurones favorisant la faim. Les hormones intestinales, les signaux vagaux et les circuits du tronc cérébral influencent ce même réseau.
L'importance du système mélanocortine est démontrée par le fait qu'une altération de la signalisation mélanocortinergique centrale constitue la cause identifiée la plus fréquente d'obésité monogénique. Les variants perte de fonction de MC4R entraînent souvent une hyperphagie précoce, une croissance staturale rapide pendant l'enfance et une obésité marquée. L'agoniste de MC4R setmélanotide peut restaurer la signalisation dans certaines affections génétiques rares, notamment les déficits en POMC, en PCSK1 ou en récepteur de la leptine, ainsi que dans certaines formes syndromiques [6,7]. L'indication et l'accès sont strictement limités, et l'utilisation en Suède peut différer des autorisations réglementaires internationales.
L'hypothalamus ne fonctionne pas de manière isolée. Le noyau paraventriculaire, l'hypothalamus latéral, l'hypothalamus ventromédian, le tronc cérébral et les régions corticolimbiques participent à la régulation. Les voies nerveuses se chevauchent et sont redondantes. C'est l'une des raisons pour lesquelles l'action sur un seul signal d'appétit est souvent compensée par d'autres systèmes.
Régulation homéostatique et hédonique de l'appétit
La distinction entre appétit homéostatique et appétit hédonique est utile sur le plan pédagogique mais simplificatrice sur le plan biologique. Les signaux homéostatiques reflètent les besoins énergétiques de l'organisme et l'énergie stockée. Les signaux hédoniques reflètent la valeur de récompense des aliments, leur disponibilité et leur signification apprise. Dans le cerveau, ces systèmes sont étroitement intégrés [8].
Contrôle homéostatique
La régulation homéostatique de l'appétit est influencée par :
- la leptine et l'insuline, signaux à plus long terme des réserves énergétiques
- la ghréline, qui signale la faim et l'anticipation des repas
- le GLP-1, le PYY et la cholécystokinine, qui contribuent à la satiété pendant et après un repas
- la distension gastrique et les signaux mécaniques
- le glucose, les acides gras et les acides aminés
- les afférences vagales vers le noyau du tractus solitaire dans le tronc cérébral
- les signaux hypothalamiques qui relient l'appétit à la régulation autonome et endocrinienne
La faim n'est pas une simple réaction à un estomac vide. Elle implique la motivation, l'attention, l'apprentissage et une valeur de récompense accrue des aliments. L'activation des neurones AgRP peut induire un comportement de recherche de nourriture puissant et persistant. Lorsque la nourriture devient visible ou accessible, l'activité de ces neurones peut se modifier avant même que les nutriments aient été absorbés.
Récompense, désir et habitudes
L'appétit hédonique implique notamment l'aire tegmentale ventrale, le noyau accumbens, le striatum, l'amygdale, l'hippocampe, l'insula, le cortex orbitofrontal et le cortex préfrontal. La dopamine est particulièrement importante pour la motivation à rechercher et à consommer de la nourriture, tandis que les systèmes opioïdes contribuent au plaisir immédiat [8,9].
Il est utile de distinguer le fait d'aimer un aliment et celui de le désirer. Une personne peut désirer et rechercher activement un produit alors même que le plaisir subjectif qu'il procure n'est plus particulièrement important. Des associations répétées entre la nourriture et des signaux tels que le moment, le lieu, les écrans, les odeurs, le stress ou la situation sociale peuvent créer des habitudes automatisées. Ces réactions échappent en grande partie au contrôle conscient [8,9].
La faim renforce la valeur de récompense des aliments. À l'inverse, une nourriture appétente et facilement accessible peut l'emporter sur la satiété. La satiété sensorielle spécifique implique en outre que la satiété pour une saveur donnée ne se transfère pas entièrement aux autres saveurs. Il est donc possible de se sentir rassasié après le plat principal tout en ayant envie d'un dessert sucré.
L'imagerie cérébrale fonctionnelle montre que les hormones métaboliques, les propriétés sensorielles et les attentes cognitives influencent des régions cérébrales qui se chevauchent. Il n'existe donc pas de frontière anatomique nette entre appétit homéostatique et appétit hédonique [10].
La notion d'addiction alimentaire est débattue. Certains comportements et certaines adaptations neuronales ressemblent à ceux observés dans les addictions aux substances, mais la nourriture est un stimulus hétérogène et vital. Il est plus établi de parler d'alimentation motivée par la récompense, d'alimentation d'habitude ou de perte de contrôle alimentaire que de postuler que toute surconsommation relève d'une addiction [9].
Leptine et leptinorésistance
La leptine est produite principalement par le tissu adipeux blanc. Ses concentrations circulantes augmentent globalement avec la masse grasse et informent le cerveau de l'état des réserves énergétiques. La leptine se lie aux récepteurs de la leptine, notamment dans l'hypothalamus, et active des voies de signalisation intracellulaires telles que JAK2 et STAT3. Elle stimule les neurones POMC et inhibe les neurones AgRP/NPY, ce qui réduit l'appétit et soutient la dépense énergétique, la reproduction et une fonction neuroendocrinienne normale [11].
Le rôle physiologique principal de la leptine semble être de signaler une diminution des réserves énergétiques plutôt que d'empêcher une accumulation illimitée de graisse. Lorsque les apports énergétiques sont restreints et que la masse grasse diminue, la leptinémie chute. Le cerveau interprète cette baisse comme un risque de carence énergétique et y répond par une augmentation de la faim, une diminution de l'activité sympathique, une modification de l'axe thyréotrope et une baisse de la dépense énergétique.
Pourquoi une leptine élevée n'entraîne pas de satiété dans l'obésité commune
Dans l'obésité commune, les taux de leptine sont généralement élevés, mais l'effet anorexigène est insuffisant. C'est ce qu'on appelle la leptinorésistance. Les mécanismes possibles sont :
- une saturation ou une altération du transport de la leptine à travers la barrière hémato-encéphalique
- une diminution de l'expression des récepteurs ou une altération de leur fonction
- une inhibition de la signalisation, notamment par SOCS3 et PTP1B
- un stress du réticulum endoplasmique, une inflammation et une activation gliale dans l'hypothalamus
- une résistance sélective selon les régions, certains effets de la leptine étant atténués tandis que d'autres persistent
- des circuits neuronaux modifiés après une surcharge énergétique prolongée
La notion de leptinorésistance est utile mais n'est pas entièrement définie. Il n'existe aucun examen de routine permettant à lui seul de la diagnostiquer, et les mécanismes diffèrent probablement d'une personne à l'autre [12].
La leptine exogène n'entraîne donc qu'une perte de poids faible ou cliniquement non significative dans l'obésité commune hyperleptinémique. En revanche, la leptine recombinante peut avoir un effet très important dans le rare déficit congénital en leptine et est également utilisée dans certaines formes de lipodystrophie. Ces exceptions confirment l'importance physiologique centrale de la leptine [11].
La leptinorésistance n'est pas nécessairement totale. L'activation sympathique et certains effets cardiovasculaires peuvent être partiellement préservés malgré une régulation de l'appétit altérée. Il a été suggéré que ce phénomène contribue au lien entre obésité, hyperactivité sympathique et hypertension artérielle.
L'interaction entre leptine et ghréline est fonctionnellement antagoniste. La leptine inhibe les neurones favorisant la faim, tandis que la ghréline les active. Lors de la perte de poids, la leptine diminue alors que la signalisation de la ghréline augmente souvent, ce qui produit une contre-réaction biologique coordonnée [13].
Ghréline et hormones intestinales
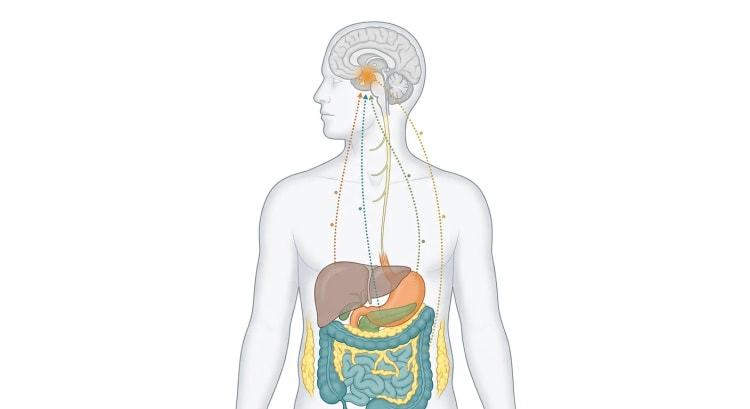
Le tube digestif détecte le volume, la teneur énergétique et la composition nutritionnelle grâce à des mécanorécepteurs, des chimiorécepteurs et des cellules entéroendocrines. L'information est transmise par le nerf vague, les afférences spinales, les hormones circulantes et des signaux paracrines locaux. Le tronc cérébral et l'hypothalamus intègrent ensuite ces signaux avec les perceptions sensorielles, l'expérience antérieure et le statut énergétique actuel [14,15].
Ghréline
La ghréline est le seul peptide intestinal périphérique bien établi doté d'un effet orexigène net. Elle est produite principalement dans l'estomac. Sa forme acylée, biologiquement active, se lie au récepteur des sécrétagogues de l'hormone de croissance, GHSR, et active notamment les neurones AgRP/NPY.
La ghréline augmente souvent avant un repas attendu, est corrélée à la faim et diminue après la prise alimentaire. L'élévation préprandiale est influencée par les horaires de repas appris, ce qui montre que la ghréline ne signale pas uniquement un estomac vide. La ghréline exogène augmente la prise alimentaire et peut accélérer la vidange gastrique [14].
Dans l'obésité, la ghréline à jeun est souvent plus basse que chez les personnes non obèses. La suppression postprandiale peut en même temps être atténuée. L'obésité n'est donc pas, de manière générale, due à des taux de ghréline chroniquement trop élevés. Un niveau de base plus bas pourrait plutôt constituer une adaptation compensatoire à des réserves énergétiques plus importantes. Après une perte de poids, la ghréline augmente souvent, ce qui contribue à l'augmentation de la faim et à la reprise de poids [14].
LEAP2 est un antagoniste endogène du récepteur de la ghréline. LEAP2 tend à être plus élevé dans l'obésité et plus bas lors du jeûne, c'est-à-dire grosso modo à l'inverse de la ghréline. La signification clinique et le potentiel thérapeutique de ce système sont encore à l'étude.
Cholécystokinine
La cholécystokinine, CCK, est libérée par les cellules I de l'intestin grêle proximal lorsque les nutriments atteignent la lumière intestinale. Cette hormone stimule la contraction vésiculaire et la sécrétion pancréatique, ralentit la vidange gastrique et active les afférences vagales. Son principal effet sur l'appétit est de limiter la taille du repas. La CCK agit donc surtout comme un signal de satiété au sein d'un repas donné, et non comme un indicateur à long terme de la masse grasse [14].
Peptide YY
Le PYY est produit par les cellules L de l'intestin grêle distal et du côlon et est libéré après le repas, souvent conjointement avec le GLP-1. Le PYY est converti en PYY 3-36, qui agit via les récepteurs Y2 dans les réseaux vagaux et hypothalamiques et réduit la prise alimentaire. Dans l'obésité, des taux de PYY normaux comme abaissés ont été rapportés. Une réponse postprandiale atténuée peut contribuer chez certains à une moindre satiété [14].
Les signaux prandiaux agissent de concert
Les hormones intestinales ne doivent pas être considérées comme des interrupteurs distincts. La satiété résulte de la somme de la distension gastrique, de la détection des nutriments, de la CCK, du GLP-1, du PYY, des hormones pancréatiques, de l'activité vagale et des signaux centraux. La quantité de protéines, les fibres, le volume, la texture, la densité énergétique et la vitesse d'ingestion du repas influencent cette signalisation. Les calories solides tendent également à procurer une meilleure satiété que la même quantité d'énergie sous forme de boisson.
La chirurgie bariatrique modifie l'anatomie, la signalisation nerveuse, le métabolisme des acides biliaires et la libération de plusieurs hormones intestinales. L'augmentation du GLP-1 et du PYY, conjuguée à une modification de la récompense alimentaire et à une amélioration de la régulation glycémique, contribue à son effet. La chirurgie n'agit donc pas uniquement par une restriction mécanique de la quantité d'aliments pouvant être ingérée [16].
Les incrétines GLP-1 et GIP
Le GLP-1 et le GIP sont des hormones incrétines. Elles sont libérées après le repas et potentialisent la sécrétion d'insuline glucose-dépendante. Leur physiologie englobe en même temps de multiples effets sur le tube digestif, le cerveau, la sécrétion de glucagon, le tissu adipeux et la répartition des nutriments.
GLP-1
Le GLP-1 est produit principalement par les cellules L entéroendocrines et libéré lorsque les nutriments atteignent l'intestin. Il :
- stimule la libération d'insuline glucose-dépendante
- inhibe le glucagon en cas d'hyperglycémie
- ralentit la vidange gastrique, en particulier au début d'un traitement par agoniste du récepteur
- réduit la faim et les apports énergétiques
- agit sur les circuits du tronc cérébral, de l'hypothalamus et de la récompense
Le GLP-1 endogène est rapidement dégradé par la dipeptidyl peptidase 4. Une grande partie de l'effet physiologique sur l'appétit est probablement médiée par des voies de signalisation locales et vagales plutôt que par la circulation de grandes quantités de GLP-1 d'origine intestinale vers l'ensemble du cerveau. Les agonistes du récepteur du GLP-1 à longue durée d'action possèdent en revanche des propriétés pharmacologiques qui assurent une activation plus durable du récepteur.
Dans l'obésité, les taux à jeun sont souvent normaux, tandis que la réponse du GLP-1 induite par le repas peut être atténuée. La sensibilité à l'activation pharmacologique du récepteur du GLP-1 est néanmoins conservée. L'inhibition de l'appétit est le principal mécanisme de la perte de poids sous médicaments à base de GLP-1, même si les nausées et le ralentissement de la vidange gastrique peuvent y contribuer initialement [14,17].
GIP
Le GIP est libéré principalement par les cellules K de l'intestin grêle proximal et constitue une hormone incrétine puissante. Son rôle dans l'appétit et le poids corporel est plus complexe que celui du système GLP-1. Le GIP agit sur la libération d'insuline, la prise en charge des nutriments par le tissu adipeux et les circuits neuronaux centraux. Dans des modèles expérimentaux, tant l'agonisme que le blocage du récepteur du GIP ont pu produire des effets pondéraux favorables, ce qui montre que ce système ne peut être décrit comme un simple signal orexigène ou anorexigène [18].
La signalisation centrale du GIP, en particulier dans le tronc cérébral et l'hypothalamus, semble importante pour la régulation de l'appétit. Des récepteurs du GIP sont présents notamment dans l'area postrema et dans d'autres régions accessibles aux signaux circulants. L'agonisme du GIP peut activer des neurones inhibiteurs et influencer la prise alimentaire. Des données précliniques suggèrent également que le GIP pourrait réduire la signalisation nauséeuse induite par le GLP-1, mais la portée clinique de ce phénomène chez l'homme n'est pas encore établie [18].
L'activation combinée des récepteurs du GIP et du GLP-1 peut entraîner une perte de poids plus importante que l'activation du seul récepteur du GLP-1. Le mécanisme exact associe probablement une diminution des apports énergétiques, une modification de la signalisation centrale, une meilleure tolérance et des effets sur la prise en charge des nutriments. Il est en revanche trompeur d'interpréter cet effet clinique comme signifiant que le GIP naturel de l'organisme serait toujours une hormone favorisant la perte de poids [17,18].
Thermogenèse adaptative et adaptation métabolique lors de la perte de poids
Lorsque le poids corporel diminue, la dépense énergétique baisse pour deux raisons. La première est mécanique et attendue : un corps plus petit nécessite moins d'énergie au repos et en mouvement. La seconde est l'adaptation métabolique : la dépense énergétique peut diminuer davantage que ne le prédit la variation de la masse grasse et de la masse maigre [1,19].
L'adaptation métabolique peut comprendre :
- une diminution du métabolisme de repos
- une diminution de l'activité sympathique
- une concentration plus basse de triiodothyronine biologiquement active
- une augmentation de l'activité parasympathique
- une amélioration de l'efficience musculaire lors d'un travail de faible intensité
- une diminution de l'activité physique spontanée chez certains
- un coût énergétique plus faible pour réaliser les mêmes mouvements quotidiens
- une modification de l'activité du tissu adipeux brun et beige
Dans des études classiques portant sur des personnes ayant maintenu une perte de poids d'au moins 10 %, la dépense énergétique totale était inférieure à celle attendue d'après la nouvelle composition corporelle. Les estimations varient selon les études et les individus. D'anciennes données contrôlées ont rapporté une différence d'environ 300 à 400 kcal par jour par rapport à des personnes de même poids et de même composition corporelle n'ayant jamais eu de poids plus élevé [19]. L'ampleur et la durée exactes sont débattues et dépendent de la méthode de mesure, de la stabilité pondérale, de l'activité physique et de la façon dont la dépense énergétique attendue est calculée.
La thermogenèse adaptative n'est pas seule responsable de la reprise de poids. L'augmentation de l'appétit, une attention accrue portée à la nourriture, une diminution de la satiété et les modifications hormonales peuvent être au moins aussi importantes. Après une perte de poids, on observe souvent une baisse de la leptine et d'autres signaux anorexigènes ainsi qu'une augmentation de la ghréline. Les aliments acquièrent en même temps une valeur de récompense plus élevée [20].
L'obésité peut en outre entraîner des modifications tissulaires qui ne se normalisent pas immédiatement lors de la perte de poids. L'inflammation et la fibrose du tissu adipeux blanc, l'altération de la lipolyse adrénergique, une fonction mitochondriale modifiée dans le muscle squelettique ainsi qu'une signalisation perturbée de la leptine, de l'insuline et de la dopamine peuvent rendre la poursuite de la perte de poids plus difficile [21].
La conséquence clinique est que la reprise de poids ne doit pas être interprétée comme un manque de caractère. La personne tente de maintenir un comportement contrecarré par la faim, des besoins énergétiques moindres et une offre alimentaire abondante. Un traitement au long cours est donc biologiquement justifié, comme pour d'autres maladies chroniques [22].
L'hypothèse du set point et le poids défendu
L'expression set point désigne l'idée que le cerveau défend un certain niveau de masse grasse ou de poids corporel grâce à des rétrocontrôles impliquant notamment la leptine, l'insuline et les signaux nutritionnels. Si le poids descend en dessous de ce niveau, l'appétit augmente et la dépense énergétique diminue. Si le poids augmente, les modifications inverses devraient se produire.
Il existe des arguments solides en faveur d'une défense biologique contre la perte de poids, mais aucun consensus sur l'existence chez l'homme d'un set point unique, exact et immuable. Plusieurs modèles concurrents sont utilisés [23,24].
| Modèle | Principe | Point fort | Limite |
|---|---|---|---|
| Set point | Un régulateur central défend un niveau de poids cible | Explique le rétrocontrôle hormonal et la reprise de poids | Explique moins bien pourquoi le poids de la population peut augmenter rapidement |
| Settling point | Le poids se stabilise là où apports et dépense s'équilibrent dans un environnement donné | Intègre l'environnement alimentaire et l'activité physique | N'explique pas entièrement la faim intense et l'adaptation métabolique |
| Poids défendu glissant | Le niveau défendu peut se modifier avec l'environnement et une prise de poids prolongée | Concilie facteurs biologiques et environnementaux | Le mécanisme moléculaire n'est pas élucidé |
| Doubles points d'intervention | L'organisme se défend surtout contre une masse grasse extrêmement basse ou élevée, mais moins dans une zone intermédiaire | Peut expliquer la variabilité individuelle et l'asymétrie | Difficile à tester directement chez l'homme |
Il est donc préférable de parler d'un niveau de poids défendu ou d'un intervalle de poids défendu plutôt que d'un chiffre exact en kilogrammes. Cette défense est en outre asymétrique. La contre-réaction à la perte de poids est souvent forte et durable, tandis que la défense contre une prise de poids lente dans un environnement obésogène semble plus faible [19,23].
L'organisme défend-il toujours le poids maximal atteint ?
L'affirmation selon laquelle l'organisme défend toujours son poids maximal atteint est trop catégorique. Nombreux sont ceux qui constatent qu'un poids élevé maintenu longtemps devient biologiquement plus facile à retrouver après une perte de poids, mais le poids maximal enregistré n'est pas nécessairement un set point permanent ou exact. Les variations hydriques, la grossesse, les médicaments et une suralimentation de courte durée n'établissent pas automatiquement un nouveau niveau défendu.
Il existe en revanche plusieurs mécanismes susceptibles de rendre une période prolongée d'obésité difficile à inverser :
- une masse grasse plus élevée installe durablement une signalisation modifiée de la leptine et de l'insuline
- les adipocytes grossissent et peuvent augmenter en nombre
- les adipocytes ne disparaissent pas rapidement lors de la perte de poids mais diminuent surtout de taille
- les circuits neuronaux de la récompense alimentaire et des habitudes peuvent persister
- la fibrose et l'inflammation du tissu adipeux peuvent persister
- la diminution du poids entraîne un déficit relatif en leptine et une augmentation de la faim
- les signaux environnementaux antérieurs et les comportements appris demeurent
Le poids antérieur plus élevé peut donc agir comme un puissant point d'attraction biologique et comportemental sans constituer une valeur de thermostat immuable. Les médicaments et la chirurgie métabolique peuvent modifier les signaux qui entretiennent ce point d'attraction. Le retour de l'appétit et la reprise de poids à l'arrêt d'un traitement efficace sont alors attendus et ne signifient pas nécessairement un échec du traitement.
Environnement obésogène et facteurs comportementaux
L'augmentation rapide de l'obésité ne peut s'expliquer par des modifications génétiques survenues en quelques générations. Elle survient lorsque des individus biologiquement vulnérables sont exposés à un environnement où l'énergie est bon marché, concentrée, facilement accessible et massivement promue, tandis que l'effort physique est devenu moins nécessaire.
Les principaux facteurs environnementaux sont :
- une grande disponibilité d'aliments à forte densité énergétique et au goût intense
- des portions de grande taille
- les calories liquides
- une offre alimentaire disponible une grande partie de la journée
- la publicité et les stimuli visuels alimentaires répétés
- le travail automatisé et les transports motorisés
- des normes sociales favorisant une prise alimentaire fréquente
- des horaires de travail irréguliers et le travail de nuit
- un accès limité à une alimentation abordable, rassasiante et peu transformée
- les médicaments susceptibles d'augmenter l'appétit ou de réduire la dépense énergétique
Aliments ultra-transformés
Dans un essai croisé randomisé contrôlé, 20 adultes ont pu manger à volonté soit une alimentation ultra-transformée, soit une alimentation peu transformée, pendant deux semaines chacune. Les menus proposés avaient été appariés notamment pour l'énergie, les macronutriments, le sucre, le sodium et les fibres. Sous alimentation ultra-transformée, les participants ont consommé en moyenne 508 kcal de plus par jour, ont pris 0,9 kg et ont mangé plus rapidement. Sous alimentation peu transformée, ils ont perdu 0,9 kg [25].
L'étude était de petite taille, de courte durée et menée dans une unité métabolique hospitalière, mais elle apporte un argument expérimental en faveur du fait que la structure physique et le degré de transformation des aliments peuvent influencer les apports énergétiques spontanés indépendamment des simples déclarations nutritionnelles. Les mécanismes possibles sont une vitesse d'ingestion plus élevée, une densité énergétique effective plus élevée, une texture plus molle, une exposition oro-sensorielle plus faible et l'association de lipides et de glucides rapidement disponibles.
Les participants ont consommé presque exactement la même quantité de protéines au cours des deux périodes, mais davantage de lipides et de glucides sous alimentation ultra-transformée. Cela est compatible avec l'hypothèse du levier protéique (protein leverage), selon laquelle l'être humain mange en partie jusqu'à atteindre un objectif biologique de protéines. Si l'alimentation contient une faible proportion de protéines, l'apport énergétique total peut donc augmenter. Une analyse de 38 essais contrôlés a mis en évidence une relation inverse entre la proportion de protéines de l'alimentation et les apports énergétiques spontanés, que les protéines soient diluées par des lipides ou par des glucides [26]. Cette hypothèse n'explique toutefois pas à elle seule toute la surconsommation.
Le comportement est façonné par la biologie
Les choix alimentaires ne se font pas dans un vide biologique. La faim accroît l'attention portée à la nourriture et diminue la valeur des bénéfices futurs pour la santé par rapport à la récompense immédiate. Le manque de sommeil et le stress altèrent le contrôle exécutif. Les contraintes économiques rendent plus attractive une alimentation bon marché, de longue conservation et prête à consommer. Les habitudes réduisent l'effort cognitif nécessaire à chaque décision.
Il est donc trompeur d'opposer causes biologiques et causes comportementales. Les comportements sont la voie par laquelle agissent de nombreux facteurs génétiques, hormonaux, sociaux et commerciaux.
Les mouvements de la vie quotidienne ont en même temps diminué du fait des transports motorisés, des écrans et de l'automatisation. Des différences d'activité physique non planifiée peuvent entraîner des écarts importants de dépense énergétique quotidienne. Augmenter la marche, le vélo, la station debout et les pauses actives répétées peut donc être important, même si ces mouvements isolés ne sont pas perçus comme de l'exercice [27].
Sommeil, stress et rythme circadien
Manque de sommeil
Un sommeil insuffisant affecte l'appétit, le système de récompense, le métabolisme du glucose et la capacité à être physiquement actif. La restriction expérimentale de sommeil peut augmenter la faim, l'envie d'aliments à forte densité énergétique et la prise alimentaire tardive. Les effets sur des hormones isolées comme la leptine et la ghréline varient selon les études, mais l'effet global tend à favoriser des apports énergétiques plus élevés [28].
Le manque de sommeil multiplie aussi les heures d'éveil pendant lesquelles de la nourriture peut être consommée. La fatigue peut réduire l'activité spontanée et rendre la récompense immédiate plus attractive. L'obésité peut à son tour altérer le sommeil, par exemple par un syndrome d'apnées obstructives du sommeil, des douleurs ou un reflux, ce qui crée une relation bidirectionnelle.
Dans une méta-analyse d'études de cohorte prospectives, une durée de sommeil courte était associée à une augmentation faible mais statistiquement robuste du risque d'obésité abdominale, avec un risque relatif de 1,08 (intervalle de confiance à 95 % 1,04 à 1,12). Cette association ne prouve pas que le manque de sommeil cause à lui seul l'obésité, mais elle étaye l'idée que le sommeil fait partie du profil de risque [29].
Rythme circadien
L'horloge circadienne centrale du noyau suprachiasmatique coordonne les horloges périphériques du foie, du pancréas, du tissu adipeux, des muscles et de l'intestin. La lumière est le principal synchroniseur de l'horloge cérébrale, tandis que l'horaire des repas joue un rôle majeur pour les organes périphériques.
Un désalignement circadien survient lorsque l'éveil et la prise alimentaire ont lieu à un moment biologique où l'organisme est programmé pour le sommeil et le jeûne. Le travail de nuit, des horaires de sommeil irréguliers, des repas tardifs et de grandes différences entre jours de travail et jours de repos peuvent y contribuer. Les conséquences peuvent comprendre une altération de la tolérance au glucose, une modification de l'appétit, une thermogenèse induite par l'alimentation plus faible à certains moments et une augmentation des apports énergétiques tardifs [28].
Cela ne signifie pas que tout le monde doive suivre des horaires de repas identiques. Le chronotype, le travail et la situation sociale varient. La régularité et un sommeil suffisant sont probablement plus importants qu'un horaire universel pour le dernier repas.
Stress et cortisol
Le stress aigu peut réduire l'appétit chez certains et l'augmenter chez d'autres. Le stress chronique est plus souvent associé à la suralimentation, à l'alimentation émotionnelle, au manque de sommeil et à une diminution de l'activité physique. L'activation de l'axe hypothalamo-hypophyso-surrénalien et le cortisol peuvent favoriser le stockage de graisse viscérale, en particulier en association avec une hyperinsulinémie et une alimentation à forte densité énergétique [30].
Le stress modifie également le traitement de la récompense et le contrôle exécutif. Les aliments à fort potentiel de récompense peuvent être utilisés pour réguler à court terme des émotions désagréables. Cet effet est réel, même si le soulagement transitoire peut à plus long terme renforcer l'habitude.
La stigmatisation liée au poids est en soi un facteur de stress. Une revue systématique a mis en évidence des associations entre la stigmatisation liée au poids et notamment la dépression, l'anxiété, les troubles du comportement alimentaire, l'insatisfaction corporelle, un cortisol plus élevé et des marqueurs inflammatoires [31]. La stigmatisation n'améliore donc ni la motivation ni la santé métabolique et doit être activement combattue dans les soins.
Microbiote intestinal
Le microbiote intestinal peut influencer l'extraction de l'énergie, le métabolisme des acides biliaires, l'intégrité de la muqueuse intestinale, les acides gras à chaîne courte, l'inflammation et la signalisation entre l'intestin et le cerveau. Les études animales soutiennent fortement l'idée que le microbiote peut influencer l'adiposité, mais chez l'homme les relations causales sont plus difficiles à établir. L'alimentation, les médicaments, la géographie et le poids corporel influencent eux-mêmes le microbiote, ce qui rend une causalité inverse probable.
Une revue systématique de 47 études de perte de poids portant sur 1 916 participants a montré que la perte de poids était associée à une augmentation de la diversité microbienne alpha et à une diminution de la perméabilité intestinale. Les résultats étaient hétérogènes et ne permettent pas de dire si les modifications du microbiote ont causé la perte de poids ou en ont découlé [32].
Rien ne permet donc de décrire un profil microbien unique comme la cause de l'obésité commune. Les traitements fondés sur le microbiote ne sont pas établis comme traitement général de l'obésité. Une revue Cochrane chez l'enfant et l'adolescent a conclu à un très faible niveau de certitude des preuves pour les prébiotiques, les probiotiques, les symbiotiques, les acides gras à chaîne courte et la transplantation de microbiote fécal, avec un effet faible ou nul établi sur la plupart des critères pondéraux [33].
Implications cliniques
La physiologie de la balance énergétique conduit à plusieurs conclusions pratiques :
L'obésité n'est pas synonyme de manque de volonté. Le cerveau régule la faim, la récompense et la dépense énergétique au moyen de systèmes qui échappent en grande partie au contrôle conscient.
Un excédent énergétique est nécessaire à la prise de poids mais n'explique pas pourquoi cet excédent apparaît. La génétique, l'appétit, l'environnement alimentaire, les médicaments, le sommeil, le stress, la situation économique et l'environnement physique influencent la balance énergétique.
L'organisme se défend contre la perte de poids à la fois par une augmentation de l'appétit et par une baisse de la dépense énergétique. L'augmentation de l'appétit peut constituer la contre-réaction la plus forte.
Le poids maximal atteint n'est pas un set point immuable. Un poids élevé maintenu longtemps peut en revanche devenir biologiquement et comportementalement défendu par plusieurs mécanismes agissant de concert.
Le plateau pondéral est une conséquence attendue de la dynamique de la balance énergétique. Il ne signifie pas automatiquement que la personne a cessé de suivre le traitement.
La reprise de poids après l'arrêt d'une intervention pharmacologique ou chirurgicale est biologiquement compréhensible. L'obésité nécessite souvent un traitement et un suivi au long cours.
L'activité physique est d'une grande importance pour la santé cardiométabolique, la capacité fonctionnelle, la masse musculaire et la stabilité pondérale, même lorsque la perte de poids qu'elle induit isolément est limitée.
La structure des aliments, leur densité énergétique et la vitesse d'ingestion peuvent être aussi importantes pour les apports énergétiques spontanés que la répartition en pourcentage entre lipides et glucides.
Le sommeil, le stress et la stigmatisation liée au poids sont des composantes cliniquement pertinentes de la prise en charge de l'obésité, et non des questions périphériques d'hygiène de vie.
Les facteurs biologiques, psychologiques et sociaux doivent être évalués conjointement. Un traitement qui se borne à inciter le patient à manger moins sans prendre en compte la faim, l'environnement et la biologie de la rechute est généralement insuffisant.
Sources
- Hall KD, Guo J. Obesity Energetics: Body Weight Regulation and the Effects of Diet Composition. Gastroenterology 2017. PMID: 28193517
- Lustig RH et al. Obesity I: Overview and Molecular and Biochemical Mechanisms. Biochemical Pharmacology 2022. PMID: 35393120
- Goossens GH. The Metabolic Phenotype in Obesity: Fat Mass, Body Fat Distribution, and Adipose Tissue Function. Obesity Facts 2017. PMID: 28564650
- Bouchard C. Genetics of Obesity: What We Have Learned Over Decades of Research. Obesity 2021. PMID: 33899337
- Wu Q et al. Alpha-Melanocyte-Stimulating Hormone-Mediated Appetite Regulation in the Central Nervous System. Neuroendocrinology 2023. PMID: 37094550
- Swan P et al. Harnessing the melanocortin system in the control of food intake and glucose homeostasis. Peptides 2024. PMID: 38834138
- Collet TH, Schwitzgebel V. Exploring the therapeutic potential of precision medicine in rare genetic obesity disorders: a scientific perspective. Frontiers in Nutrition 2024. PMID: 39777073
- Berthoud HR, Münzberg H, Morrison CD. Blaming the Brain for Obesity: Integration of Hedonic and Homeostatic Mechanisms. Gastroenterology 2017. PMID: 28192106
- Stuber GD, Schwitzgebel VM, Lüscher C. The neurobiology of overeating. Neuron 2025. PMID: 40185087
- Campos A, Port JD, Acosta A. Integrative Hedonic and Homeostatic Food Intake Regulation by the Central Nervous System: Insights from Neuroimaging. Brain Sciences 2022. PMID: 35447963
- Obradovic M et al. Leptin and Obesity: Role and Clinical Implication. Frontiers in Endocrinology 2021. PMID: 34084149
- Izquierdo AG et al. Leptin, Obesity, and Leptin Resistance: Where Are We 25 Years Later? Nutrients 2019. PMID: 31717265
- Skoracka K et al. The role of leptin and ghrelin in the regulation of appetite in obesity. Peptides 2025. PMID: 39983918
- Smith KR, Moran TH. Gastrointestinal Peptides in Eating-Related Disorders. Physiology & Behavior 2021. PMID: 33989649
- Clarke GS, Page AJ, Eldeghaidy S. The gut-brain axis in appetite, satiety, food intake, and eating behavior: Insights from animal models and human studies. Pharmacology Research & Perspectives 2024. PMID: 39417406
- Ramasamy I. Physiological Appetite Regulation and Bariatric Surgery. Journal of Clinical Medicine 2024. PMID: 38546831
- Samms RJ, Kusminski CM. A Mechanistic Rationale for Incretin-Based Therapeutics in the Management of Obesity. Annual Review of Physiology 2025. PMID: 39546586
- James-Okoro PP et al. The role of GIPR in food intake control. Frontiers in Endocrinology 2025. PMID: 40166681
- Rosenbaum M, Leibel RL. Adaptive thermogenesis in humans. International Journal of Obesity 2010. PMID: 20935667
- Müller MJ, Enderle J, Bosy-Westphal A. Changes in Energy Expenditure with Weight Gain and Weight Loss in Humans. Current Obesity Reports 2016. PMID: 27739007
- Della Guardia L, Shin AC. Obesity-induced tissue alterations resist weight loss: A mechanistic review. Diabetes, Obesity and Metabolism 2024. PMID: 38720199
- Busetto L et al. Mechanisms of weight regain. European Journal of Internal Medicine 2021. PMID: 33461826
- Speakman JR et al. Set points, settling points and some alternative models: theoretical options to understand how genes and environments combine to regulate body adiposity. Disease Models & Mechanisms 2011. PMID: 22065844
- Müller MJ et al. Recent advances in understanding body weight homeostasis in humans. F1000Research 2018. PMID: 30026913
- Hall KD et al. Ultra-Processed Diets Cause Excess Calorie Intake and Weight Gain: An Inpatient Randomized Controlled Trial of Ad Libitum Food Intake. Cell Metabolism 2019. PMID: 31105044
- Gosby AK et al. Protein leverage and energy intake. Obesity Reviews 2014. PMID: 24588967
- Bonilla DA et al. Insights into Non-Exercise Physical Activity on Control of Body Mass: A Review with Practical Recommendations. Journal of Functional Morphology and Kinesiology 2023. PMID: 37092376
- Chaput JP et al. The role of insufficient sleep and circadian misalignment in obesity. Nature Reviews Endocrinology 2023. PMID: 36280789
- Kohanmoo A et al. Short sleep duration is associated with higher risk of central obesity in adults: A systematic review and meta-analysis of prospective cohort studies. Obesity Science & Practice 2024. PMID: 38835720
- Tomiyama AJ. Stress and Obesity. Annual Review of Psychology 2019. PMID: 29927688
- Wu YK, Berry DC. Impact of weight stigma on physiological and psychological health outcomes for overweight and obese adults: A systematic review. Journal of Advanced Nursing 2018. PMID: 29171076
- Koutoukidis DA et al. The association of weight loss with changes in the gut microbiota diversity, composition, and intestinal permeability: a systematic review and meta-analysis. Gut Microbes 2022. PMID: 35040746
- Fahim SM et al. Gut microbiome-based interventions for the management of obesity in children and adolescents aged up to 19 years. Cochrane Database of Systematic Reviews 2025. PMID: 40637175