Résumé
La thrombopénie est habituellement définie par une numération plaquettaire inférieure à 150 × 10^9/L. Il s'agit d'une anomalie biologique, et non d'un diagnostic. Les causes se répartissent en défaut de production, destruction ou consommation accrue, séquestration splénique, hémodilution et fausse thrombopénie liée à la mesure. Chez les patients en état critique, la thrombopénie est fréquente et souvent multifactorielle. Dans une cohorte internationale de réanimation, une thrombopénie était présente chez 43 % des patients [1].
Le risque hémorragique ne dépend pas uniquement de la numération plaquettaire. L'étiologie, la fonction plaquettaire, les troubles de la coagulation, l'insuffisance rénale, un saignement en cours, les médicaments, l'âge et les comorbidités sont au moins aussi importants. Dans la thrombopénie immunologique (PTI), la relation entre numération plaquettaire et saignement est faible lorsque la numération dépasse environ 10 × 10^9/L [2].
Les premières étapes du bilan consistent à :
- Confirmer la réalité de la thrombopénie.
- Évaluer si le patient présente une hémorragie grave ou une thrombose.
- Examiner le frottis sanguin.
- Déterminer si la thrombopénie est isolée ou s'inscrit dans une atteinte plus large de l'hémogramme.
- Identifier les situations aiguës telles que le purpura thrombotique thrombocytopénique (PTT), la coagulation intravasculaire disséminée (CIVD), la thrombopénie induite par l'héparine (TIH), le sepsis grave et la microangiopathie thrombotique liée à la grossesse.
- Recenser les médicaments, l'alcool, les infections, les maladies hépatiques et rénales, l'auto-immunité, les pathologies malignes et les antécédents familiaux.
Un avis hématologique urgent est nécessaire en cas de suspicion de PTT, de TIH avec thrombose, de CIVD sévère, d'hémorragie engageant le pronostic vital, de chute rapide de la numération plaquettaire, d'hémolyse avec schizocytes, de symptômes neurologiques d'apparition récente ou de thrombopénie inexpliquée associée à une autre cytopénie ou à des cellules anormales sur le frottis sanguin.
La transfusion de plaquettes doit reposer sur une évaluation clinique du risque, et non être réalisée de manière réflexe sur la base d'une valeur biologique isolée. En cas de thrombopénie hypoproliférative stable sans saignement, un seuil transfusionnel de 10 × 10^9/L est souvent utilisé. En cas d'hémorragie active grave, on vise habituellement au moins 50 × 10^9/L, et un objectif plus élevé peut être nécessaire en cas d'hémorragie du système nerveux central ou de neurochirurgie [3]. La transfusion de plaquettes doit en règle générale être évitée dans le PTT et la TIH non compliquée, ces affections étant thrombotiques, mais elle peut être nécessaire en cas d'hémorragie engageant le pronostic vital.
Contexte et épidémiologie
Définition et sévérité
La thrombopénie est définie par une numération plaquettaire inférieure à 150 × 10^9/L. En pratique, l'anomalie peut être classée comme suit :
| Numération plaquettaire | Dénomination | Signification clinique habituelle |
|---|---|---|
| 100 à 149 × 10^9/L | Légère | Souvent asymptomatique, bilan selon le contexte et la tendance évolutive |
| 50 à 99 × 10^9/L | Modérée | Risque généralement faible d'hémorragie spontanée grave, mais le risque lié aux gestes invasifs peut être accru |
| 20 à 49 × 10^9/L | Marquée | Risque accru de saignement cutanéomuqueux, en particulier en cas de comorbidités ou de médicaments |
| Inférieure à 20 × 10^9/L | Sévère | Risque important d'hémorragie spontanée, en particulier en cas d'insuffisance médullaire |
| Inférieure à 10 × 10^9/L | Très sévère | Risque nettement accru d'hémorragie spontanée grave dans les situations hypoprolifératives |
Ces seuils sont indicatifs. Une numération plaquettaire stable à 15 × 10^9/L au cours d'un PTI peut comporter un risque hémorragique moindre qu'une numération à 40 × 10^9/L en cas de sepsis, d'urémie, de CIVD ou de traitement antiplaquettaire concomitant.
Une diminution relative est également importante. Une baisse de plus de 30 à 50 % par rapport à la valeur initiale peut être cliniquement significative même si la numération plaquettaire reste supérieure à 150 × 10^9/L. Ceci est particulièrement pertinent dans la TIH et chez les patients de réanimation [1].
Fréquence
La thrombopénie est fréquente chez les patients hospitalisés et en état critique. La prévalence rapportée en réanimation varie de 12 à 77 % selon la population et la définition. Dans l'étude PLOT-ICU, 23,4 % des patients présentaient une thrombopénie dès l'admission et 19,8 % l'ont développée au cours du séjour en réanimation [1].
Le PTI primaire a une incidence annuelle estimée à environ 2 à 10 cas pour 100 000 adultes et une prévalence d'environ 9 à 20 pour 100 000. Il est plus fréquent chez les femmes en âge de procréer, tandis que l'incidence augmente après 60 ans, âge auquel la différence entre les sexes s'atténue. Une hémorragie grave survient chez environ 5 à 6 % des adultes atteints de PTI [2]. Une autre revue rapporte une incidence de 2 à 4 cas pour 100 000 adultes et souligne que le PTI de l'adulte évolue plus souvent vers la chronicité que celui de l'enfant [4].
Une thrombopénie survient dans 7 à 12 % des grossesses. La plupart des cas correspondent à une thrombopénie gestationnelle, mais la prééclampsie, le syndrome HELLP, le PTI, le PTT et le syndrome hémolytique et urémique médié par le complément doivent être distingués, car leur prise en charge diffère sensiblement [5].
Au cours des hépatopathies avancées, une thrombopénie peut être présente chez jusqu'à 75 % des patients. Les mécanismes comprennent l'hypertension portale avec séquestration splénique, la diminution de la production hépatique de thrombopoïétine ainsi qu'une destruction ou une consommation accrue [6].
Classification physiopathologique
| Mécanisme | Exemples |
|---|---|
| Fausse thrombopénie | Pseudo-thrombopénie dépendante de l'EDTA, caillot dans le tube, erreur de prélèvement |
| Défaut de production | Chimiothérapie cytotoxique, alcool, aplasie médullaire, syndrome myélodysplasique, leucémie, infiltration médullaire, carence en B12 ou en folates, certaines infections |
| Destruction immunologique accrue | PTI primaire ou secondaire, thrombopénie immunologique médicamenteuse, LES, syndrome d'Evans |
| Consommation accrue | CIVD, PTT, syndrome hémolytique et urémique, sepsis, hémorragie majeure, assistance circulatoire mécanique |
| Séquestration | Splénomégalie liée à une hypertension portale ou à une hémopathie |
| Hémodilution | Transfusion massive, remplissage vasculaire important |
| Réaction médicamenteuse thrombotique | TIH, rare thrombopénie thrombotique immunitaire induite par le vaccin |
| Liée à la grossesse | Thrombopénie gestationnelle, prééclampsie, HELLP, stéatose hépatique aiguë gravidique, PTI, PTT, microangiopathie médiée par le complément |
| Héréditaire | Maladie liée à MYH9, syndrome de Bernard-Soulier, syndrome de Wiskott-Aldrich, thrombopénie liée à ANKRD26, ETV6 ou RUNX1 |
Le PTI résulte à la fois d'une destruction immunologique accélérée et d'une production insuffisante de plaquettes. Des auto-anticorps dirigés contre les glycoprotéines plaquettaires peuvent induire une phagocytose dans la rate et le foie, mais des mécanismes médiés par les lymphocytes T, une activation du complément, une désialylation et une atteinte des mégacaryocytes interviennent également [2].
Tableau clinique
Profil hémorragique
La thrombopénie et les thrombopathies altèrent principalement l'hémostase primaire. Les manifestations typiques sont :
- Pétéchies, en particulier aux membres inférieurs et dans les zones d'appui.
- Purpura et ecchymoses faciles.
- Épistaxis.
- Gingivorragies.
- Ménorragies.
- Saignement prolongé après des plaies minimes, des soins dentaires ou des ponctions veineuses.
- Hématurie ou hémorragie digestive en cas d'atteinte plus marquée.
- Hémorragie intracrânienne, rare mais engageant le pronostic vital.
Les hématomes musculaires profonds, les hémarthroses et les saignements postopératoires retardés orientent davantage vers un déficit en facteur de coagulation que vers une thrombopénie isolée. Les mécanismes associés sont toutefois fréquents.
Dans le PTI de l'adulte, une hémorragie intracrânienne survient chez environ 1,5 à 1,8 % des patients. Le risque augmente notamment en cas de numération plaquettaire très basse, d'âge avancé, d'antécédent d'hémorragie majeure, de traumatisme crânien, d'infection et de traitement anticoagulant concomitant [2].
Signes d'alerte à l'interrogatoire
Il faut rechercher spécifiquement :
- Céphalée brutale et intense, signes neurologiques focaux, troubles de la conscience ou convulsions.
- Hématémèse, méléna, rectorragies abondantes ou hématurie macroscopique.
- Hémorragie avec retentissement hémodynamique.
- Dyspnée, douleur thoracique, œdème unilatéral d'un membre inférieur ou douleur abdominale d'apparition récente, pouvant évoquer une thrombose malgré la thrombopénie.
- Fièvre, altération de l'état général et défaillance d'organe.
- Diarrhée, en particulier sanglante, précédant une hémolyse et une insuffisance rénale.
- Hypertension artérielle et dégradation de la fonction rénale d'apparition récente.
- Grossesse avec céphalées, troubles visuels, douleur épigastrique ou pression artérielle élevée.
- Exposition à l'héparine au cours des 5 à 10 derniers jours.
- Nouveau médicament au cours des 5 à 10 derniers jours.
- Perte de poids, sueurs nocturnes, adénopathies ou douleurs osseuses.
Le PTT ne peut pas être exclu en l'absence de la pentade classique. La pentade complète associant thrombopénie, anémie hémolytique microangiopathique, fièvre, signes neurologiques et atteinte rénale n'est observée que chez une petite minorité de patients, et souvent tardivement. L'association d'une thrombopénie inexpliquée et d'une hémolyse microangiopathique suffit pour suspecter immédiatement le diagnostic [7].
Évaluation de la tendance hémorragique
Une anamnèse hémorragique structurée doit comprendre :
- L'âge de début et la présence de symptômes depuis l'enfance.
- Les saignements spontanés par rapport aux saignements après traumatisme ou geste invasif.
- Le type de saignement, cutanéomuqueux ou profond.
- Les antécédents d'extractions dentaires, de chirurgie, d'accouchements et de traumatismes importants.
- Les saignements menstruels, l'hémorragie du post-partum et la carence martiale.
- Les antécédents familiaux, y compris la répartition selon le sexe et la consanguinité.
- Les médicaments, les produits de phytothérapie et l'alcool.
- Les comorbidités, en particulier hépatiques, rénales, auto-immunes et malignes.
Les questionnaires hémorragiques standardisés permettent une anamnèse plus complète, mais ne doivent pas être utilisés comme test diagnostique isolé. Dans une revue systématique, les études méthodologiquement robustes montraient une performance diagnostique limitée pour les troubles hémorragiques légers [8].
Diagnostics différentiels
Pseudo-thrombopénie
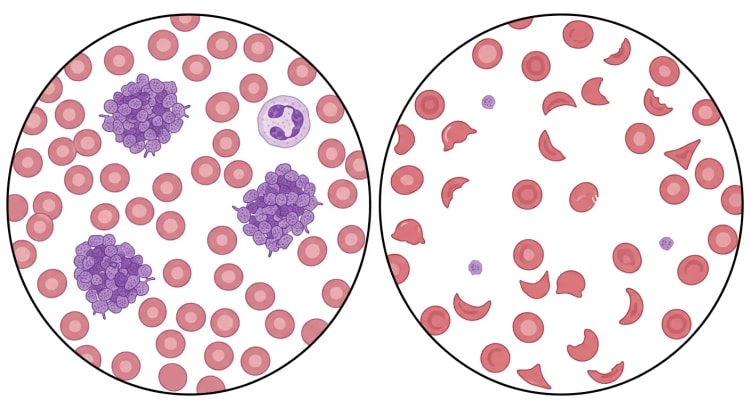
La pseudo-thrombopénie est habituellement due à une agrégation plaquettaire dans le tube de prélèvement, souvent dépendante de l'EDTA. Elle est suspectée devant une numération plaquettaire basse inattendue sans symptôme clinique, une alarme d'agrégation de l'automate ou des amas sur le frottis sanguin.
Conduite à tenir :
- Examiner l'échantillon et le frottis sanguin.
- Refaire l'hémogramme avec un tube correctement rempli.
- Analyser un prélèvement sur tube citraté ou sur un autre anticoagulant selon la procédure du laboratoire.
- Tenir compte du fait que le prélèvement citraté est dilué et peut donner une valeur légèrement inférieure si le laboratoire ne corrige pas la dilution.
Thrombopénie immunologique
Le PTI donne habituellement une thrombopénie isolée, avec un hémogramme par ailleurs normal et un frottis sanguin normal, hormis la présence possible de grandes plaquettes jeunes. Une splénomégalie, des adénopathies, une fièvre, une perte de poids ou une autre cytopénie sont atypiques et doivent conduire à un bilan plus large.
Le PTI secondaire peut être associé à :
- Le LES et d'autres maladies auto-immunes.
- Le VIH, l'hépatite C et parfois l'hépatite B.
- Une hémopathie lymphoproliférative.
- Un déficit immunitaire primitif.
- Des médicaments.
- La grossesse.
- Dans certaines populations, Helicobacter pylori.
Le syndrome d'Evans associe, de façon simultanée ou successive, une anémie hémolytique auto-immune à anticorps chauds et un PTI, parfois aussi une neutropénie auto-immune. Le PTT, l'anémie posthémorragique, les carences vitaminiques, le syndrome myélodysplasique et l'hémoglobinurie paroxystique nocturne doivent alors être envisagés [9].
Thrombopénie médicamenteuse
La thrombopénie immunologique médicamenteuse classique se traduit souvent par une chute brutale et profonde 5 à 10 jours après l'introduction d'un médicament. En cas de sensibilisation antérieure, la réaction peut survenir plus rapidement. Le saignement est plus fréquent que la thrombose. Les agents potentiellement en cause comprennent notamment la quinine, la quinidine, le triméthoprime-sulfaméthoxazole, la vancomycine, certains antibiotiques bêtalactamines, les antiépileptiques et de nombreux autres médicaments.
Le diagnostic est clinique et rendu difficile par la polymédication. Les anticorps dépendants du médicament peuvent être recherchés dans un laboratoire spécialisé, mais la sensibilité de ces tests est limitée. Après l'arrêt, la numération plaquettaire commence habituellement à remonter une fois le médicament ou son métabolite actif éliminé, souvent après quatre à cinq demi-vies [10].
La chimiothérapie cytotoxique, l'alcool, le linézolide et d'autres substances peuvent en revanche provoquer une thrombopénie non immunologique par toxicité médullaire.
Thrombopénie induite par l'héparine
La TIH est une affection immunologique fortement prothrombotique, due à des anticorps dirigés contre les complexes facteur 4 plaquettaire-héparine. On observe typiquement :
- Une chute plaquettaire de plus de 50 %.
- Un début 5 à 10 jours après l'introduction de l'héparine.
- Souvent un nadir supérieur à 20 × 10^9/L.
- Une nouvelle thrombose veineuse ou artérielle.
- Une nécrose cutanée au point d'injection ou une réaction aiguë après un bolus d'héparine.
De nouvelles thromboses surviennent chez jusqu'à environ la moitié des patients atteints de TIH aiguë [10]. Utiliser le score 4T pour l'évaluation de la probabilité clinique. En cas de faible probabilité, les tests de TIH et le traitement empirique de la TIH doivent en règle générale être évités. En cas de probabilité intermédiaire ou élevée, toute héparine est arrêtée et le bilan biologique est débuté par un test immunologique anti-PF4/héparine, suivi d'un test fonctionnel si nécessaire [11].
Microangiopathie thrombotique
La microangiopathie thrombotique se caractérise par une thrombopénie, une anémie hémolytique microangiopathique et une atteinte ischémique d'organe variable. Le bilan comprend le frottis sanguin, les LDH, l'haptoglobine, la bilirubine, les réticulocytes, la créatinine, l'analyse d'urine et le test direct à l'antiglobuline. Le PTT, le syndrome hémolytique et urémique associé aux Shiga-toxines, le syndrome hémolytique et urémique médié par le complément, l'hypertension artérielle maligne, la microangiopathie médicamenteuse et les formes liées à la grossesse doivent être envisagés [12].
Le PTT est dû à un déficit sévère en ADAMTS13. Une activité inférieure à 10 % dans un contexte clinique compatible confirme le diagnostic. Le prélèvement pour ADAMTS13 doit être réalisé avant les échanges plasmatiques, mais le traitement ne doit jamais être retardé dans l'attente du résultat [7].
Coagulation intravasculaire disséminée
La CIVD est une activation systémique de la coagulation avec consommation de plaquettes et de facteurs de coagulation. Elle peut entraîner à la fois des thromboses microvasculaires et des hémorragies. Les causes déclenchantes fréquentes sont le sepsis, les traumatismes, les cancers, les complications obstétricales et les lésions tissulaires étendues.
Les anomalies biologiques typiques sont :
- Une numération plaquettaire en baisse.
- Un TP abaissé ou un INR allongé.
- Des D-dimères ou d'autres produits de dégradation de la fibrine élevés.
- Un fibrinogène en baisse, bien que le fibrinogène puisse être normal ou élevé à la phase précoce en cas d'inflammation.
- Des schizocytes peuvent être présents, mais sont habituellement moins nombreux que dans le PTT.
Le score de CIVD de l'ISTH peut étayer le diagnostic, mais la clinique et la répétition des examens sont déterminantes, car l'évolution est dynamique [13].
Hépatopathie et hypersplénisme
Au cours de la cirrhose, la thrombopénie est due à une diminution de la production de thrombopoïétine, à la splénomégalie, à la séquestration et à une consommation accrue. L'hémostase est souvent rééquilibrée par une diminution parallèle des facteurs procoagulants et anticoagulants ainsi que par une augmentation du facteur Willebrand. L'INR ne reflète donc pas l'ensemble du risque hémorragique et ne doit pas à lui seul guider la transfusion de plasma [6].
Pathologie médullaire et carences nutritionnelles
Une thrombopénie associée à une anémie, une neutropénie, une macrocytose, des cellules immatures ou une dysplasie oriente vers un défaut de production. Les diagnostics différentiels comprennent :
- Le syndrome myélodysplasique.
- La leucémie aiguë.
- L'aplasie médullaire.
- L'infiltration médullaire par un lymphome, des métastases ou une myélofibrose.
- La carence en B12, en folates ou en cuivre.
- La toxicité alcoolique.
- Une infection virale.
- Le syndrome d'activation macrophagique.
L'examen de la moelle osseuse a peu d'intérêt en routine dans une thrombopénie isolée typique. Il est justifié en cas d'autres cytopénies, de cellules circulantes anormales, de macrocytose franche ou de dysplasie, de symptômes généraux, de splénomégalie inexpliquée ou de réponse atypique au traitement [1].
Grossesse
La thrombopénie gestationnelle est habituellement légère, découverte en fin de grossesse, n'augmente pas le risque hémorragique maternel et se normalise après l'accouchement. Une numération plaquettaire inférieure à 100 × 10^9/L, un début précoce, une thrombopénie antérieure ou une baisse progressive orientent vers une autre cause.
Pendant la grossesse, il faut particulièrement envisager :
- La prééclampsie et le syndrome HELLP.
- La stéatose hépatique aiguë gravidique.
- Le PTI.
- Le PTT.
- Le syndrome hémolytique et urémique médié par le complément.
- Le syndrome des antiphospholipides.
- La CIVD.
- Les médicaments et les infections.
Une thrombopénie survient dans environ 10 % des grossesses, mais les diagnostics différentiels potentiellement mortels imposent une évaluation rapide de la pression artérielle, de l'hémolyse, du bilan hépatique, de la fonction rénale, des symptômes neurologiques et de l'état fœtal [14].
Thrombopénies et thrombopathies héréditaires
Une affection héréditaire doit être suspectée en cas de thrombopénie présente depuis toujours, d'antécédents familiaux, de valeurs basses stables, de signes syndromiques ou de taille plaquettaire anormale. Des macroplaquettes s'observent notamment dans la maladie liée à MYH9 et le syndrome de Bernard-Soulier. Des plaquettes de petite taille peuvent être observées dans le syndrome de Wiskott-Aldrich.
Certaines thrombopénies héréditaires, par exemple celles liées à RUNX1, ETV6 et ANKRD26, sont associées à un risque accru d'hémopathie maligne. Une analyse génétique doit donc être envisagée avant une splénectomie ou un traitement immunosuppresseur prolongé lorsque le tableau clinique est atypique.
Une numération plaquettaire normale n'exclut pas une thrombopathie. En cas d'anamnèse évocatrice de saignements cutanéomuqueux et de bilan de routine normal, une maladie de Willebrand et une thrombopathie héréditaire ou acquise doivent être recherchées dans un laboratoire d'hémostase spécialisé. Le diagnostic peut comprendre l'agrégométrie par transmission lumineuse, la cytométrie en flux, l'étude de la sécrétion des nucléotides, la microscopie électronique et l'analyse génétique [15].
Bilan
Priorisation en urgence
Commencer par l'approche ABCDE et évaluer immédiatement :
- Une hémorragie majeure en cours.
- Une suspicion d'hémorragie intracrânienne.
- Une instabilité hémodynamique.
- Des symptômes neurologiques.
- Des signes d'hémolyse microangiopathique.
- Une suspicion de sepsis ou de CIVD.
- Une nouvelle thrombose.
- Une exposition récente à l'héparine.
- Une grossesse ou une période du post-partum.
- La nécessité d'une chirurgie urgente ou d'un geste invasif.
Un scanner cérébral est réalisé en urgence en cas de symptômes neurologiques, de traumatisme crânien ou de suspicion d'hémorragie intracrânienne.
Anamnèse
Documenter :
- Les numérations plaquettaires antérieures et la vitesse d'évolution.
- Les saignements et interventions chirurgicales antérieurs.
- Le saignement actuel et sa gravité.
- Les symptômes de thrombose.
- L'infection, la fièvre, la diarrhée et la vaccination.
- La consommation d'alcool et l'état nutritionnel.
- Les maladies hépatiques, rénales, auto-immunes et malignes.
- La grossesse et les antécédents obstétricaux.
- L'ensemble des médicaments pris au moins au cours des deux dernières semaines, y compris l'héparine, les antibiotiques, la chimiothérapie cytotoxique, les produits de phytothérapie et les médicaments en vente libre.
- Les antécédents familiaux et une éventuelle thrombopénie présente depuis toujours.
Examen clinique
Examiner :
- La peau et les muqueuses.
- La cavité buccale et le nez.
- L'état neurologique.
- Les aires ganglionnaires.
- Le foie et la rate.
- Les signes d'infection.
- Les signes de thrombose veineuse ou artérielle.
- La pression artérielle et les œdèmes.
- Un saignement articulaire ou musculaire.
- Les signes syndromiques en cas de suspicion d'affection héréditaire.
Bilan biologique de base
| Examen | Objectif |
|---|---|
| Hémogramme avec formule leucocytaire | Confirmer une cytopénie isolée ou associée |
| Réticulocytes | Évaluer la réponse médullaire et l'hémolyse |
| Frottis sanguin | Agrégats, schizocytes, blastes, dysplasie, taille des plaquettes |
| TP ou INR, TCA | Trouble de la coagulation, CIVD, déficit en facteur ou anticoagulants |
| Fibrinogène et D-dimères | CIVD et consommation |
| Créatinine, électrolytes, analyse d'urine | Atteinte rénale et microangiopathie |
| ALAT, ASAT, PAL, bilirubine, albumine | Hépatopathie et hémolyse |
| LDH, haptoglobine, bilirubine | Hémolyse |
| CRP et prélèvements microbiologiques pertinents | Infection |
| B12 et folates | Macrocytose ou suspicion de défaut de production |
| Test de grossesse | En cas de grossesse possible |
| Groupage sanguin et épreuve de compatibilité | En cas de saignement ou de besoin transfusionnel |
Le frottis sanguin doit être examiné rapidement en cas de thrombopénie nouvelle, sévère ou inexpliquée. La présence de schizocytes associée à une hémolyse et à une thrombopénie doit être prise en charge comme une microangiopathie thrombotique suspectée jusqu'à preuve du contraire.
Bilan orienté
Selon le tableau clinique, les examens suivants peuvent être ajoutés :
- VIH, hépatite C et hépatite B.
- AAN et autres examens auto-immuns en cas de suspicion clinique.
- Test direct à l'antiglobuline en cas d'hémolyse.
- Dosage pondéral des immunoglobulines en cas d'infections récidivantes ou de suspicion de déficit immunitaire.
- TSH en cas de suspicion clinique de dysthyroïdie.
- Échographie du foie et de la rate.
- Activité ADAMTS13 et recherche d'inhibiteur en cas de suspicion de PTT.
- Recherche de Shiga-toxines ou PCR sur les selles en cas de microangiopathie associée à une diarrhée.
- Exploration du complément en cas de suspicion de syndrome hémolytique et urémique médié par le complément.
- Anticorps anti-PF4/héparine et test fonctionnel de TIH après évaluation de la probabilité clinique.
- Myélogramme et biopsie ostéomédullaire en cas d'anomalies atypiques.
- Analyse génétique en cas de suspicion de thrombopénie héréditaire.
La recherche d'anticorps antiplaquettaires n'est pas recommandée en routine en cas de suspicion de PTI. Sa spécificité peut être élevée, mais sa sensibilité est insuffisante, et le test ne distingue pas de façon fiable le PTI primaire du PTI secondaire [2].
Exploration d'une tendance hémorragique avec numération plaquettaire normale
Un hémogramme, un TP et un TCA normaux n'excluent pas une maladie de Willebrand, une hémophilie mineure ou une thrombopathie. En cas d'anamnèse convaincante, une stratégie d'exploration raisonnable est la suivante :
- Antigène du facteur Willebrand.
- Activité du facteur Willebrand.
- Activité du facteur VIII.
- En cas de résultat anormal, classification à l'aide de ratios d'activité complémentaires, de l'analyse des multimères et, pour certains types, d'une analyse génétique.
- En cas de bilan Willebrand normal mais de forte suspicion persistante, exploration de la fonction plaquettaire ou de déficits rares en facteurs et d'anomalies de la fibrinolyse.
Le facteur Willebrand est une protéine de la phase aiguë. Les résultats peuvent se normaliser transitoirement en cas de stress, d'inflammation, de grossesse ou d'imprégnation œstrogénique. En cas de forte suspicion clinique, le prélèvement peut devoir être répété à distance, en phase stable. Les recommandations actuelles insistent sur l'association de l'anamnèse hémorragique, d'une méthode de laboratoire appropriée et de seuils d'activité définis [16]. Une revue de la littérature de suivi en 2025 n'a trouvé aucune donnée nouvelle modifiant la direction ou la force des recommandations de 2021 [17].
Interprétation du TP et du TCA
| Résultat | Hypothèses habituelles |
|---|---|
| TP isolément abaissé | Déficit en facteur VII, carence en vitamine K, warfarine, insuffisance hépatique débutante |
| TCA isolément allongé | Hémophilie A ou B, déficit en facteur XI, héparine, anticoagulant lupique, inhibiteur spécifique d'un facteur |
| TP abaissé et TCA allongé | CIVD, hépatopathie sévère, carence marquée en vitamine K, transfusion massive, anticoagulants |
| TP et TCA normaux | Anomalie plaquettaire, maladie de Willebrand, déficit léger en facteur, déficit en facteur XIII, pathologie vasculaire ou du tissu conjonctif |
En cas d'allongement inexpliqué du TCA, un test de mélange peut distinguer un déficit en facteur d'un inhibiteur. Une correction après mélange avec un plasma normal oriente vers un déficit en facteur, tandis qu'une absence de correction ou une correction dépendante du temps oriente vers un anticoagulant lupique, un effet de l'héparine ou un inhibiteur spécifique d'un facteur.
Critères diagnostiques
Thrombopénie immunologique
Le PTI est un diagnostic d'exclusion, défini par :
- Une numération plaquettaire inférieure à 100 × 10^9/L.
- Une thrombopénie essentiellement isolée.
- L'absence d'autre explication plus plausible.
La maladie est classée selon sa durée :
| Phase | Durée |
|---|---|
| PTI nouvellement diagnostiqué | Moins de 3 mois |
| PTI persistant | 3 à 12 mois |
| PTI chronique | Plus de 12 mois |
Le PTI sévère est défini cliniquement par un saignement nécessitant un traitement ou par un nouveau saignement nécessitant une intensification thérapeutique, et non par la seule numération plaquettaire [2].
PTT
Le diagnostic est confirmé par une activité ADAMTS13 inférieure à 10 % dans un contexte clinique compatible. La présence d'anticorps anti-ADAMTS13 étaye le diagnostic de PTT immunologique. Le score PLASMIC permet d'estimer la probabilité d'un déficit sévère en ADAMTS13 avant l'obtention du résultat, mais ne remplace pas le dosage [7].
TIH
Le diagnostic de TIH suit une démarche par étapes :
- Calculer le score 4T.
- En cas de faible probabilité, s'abstenir en règle générale de tester la TIH.
- En cas de probabilité intermédiaire ou élevée, arrêter l'héparine et demander un test immunologique.
- Confirmer si nécessaire par un test fonctionnel d'activation plaquettaire.
Un test immunologique positif ne prouve pas à lui seul une TIH, car de nombreux patients traités par héparine développent des anticorps sans maladie clinique. Un test négatif a en revanche une forte valeur pour exclure le diagnostic [11].
Maladie de Willebrand
Le diagnostic repose sur :
- Une anamnèse hémorragique personnelle ou familiale compatible.
- Une diminution de la quantité ou de la fonction du facteur Willebrand.
- Une classification en défaut quantitatif ou qualitatif.
Les recommandations actuelles retiennent un taux de facteur Willebrand inférieur à 0,30 UI/ml pour confirmer un type 1 indépendamment des saignements, et inférieur à 0,50 UI/ml chez les patients ayant une anamnèse hémorragique anormale. Les résultats doivent être interprétés en phase clinique stable et en tenant compte des intervalles de référence propres à la méthode du laboratoire [16].
Traitement
Principes généraux
Traiter la cause, et pas seulement la numération plaquettaire. En cas de saignement, il faut simultanément :
- Arrêter ou antagoniser les anticoagulants lorsque cela est indiqué.
- Suspendre les antiplaquettaires après évaluation individuelle du risque thrombotique.
- Traiter l'hypertension artérielle, l'hypothermie, l'acidose et l'hypocalcémie.
- Corriger une anémie marquée.
- Assurer une hémostase locale, ou un traitement endoscopique, radiologique ou chirurgical.
- Traiter l'infection, la CIVD, la décompensation hépatique et l'insuffisance rénale.
- Éviter les injections intramusculaires et les gestes invasifs inutiles.
- Utiliser un inhibiteur de la pompe à protons en présence d'une indication digestive.
- Envisager l'acide tranexamique en cas de saignement muqueux, mais l'éviter ou l'utiliser avec une grande prudence en cas d'hématurie macroscopique et de maladie thrombotique active.
Transfusion de plaquettes
Les valeurs indicatives ci-dessous doivent être adaptées à la cause, au site du saignement et au geste :
| Situation | Valeur indicative habituelle |
|---|---|
| Thrombopénie hypoproliférative stable, sans saignement | Transfusion en dessous de 10 × 10^9/L |
| Risque élevé d'hémorragie spontanée | Envisager une transfusion à 30 à 50 × 10^9/L |
| Hémorragie active grave | Viser au moins 50 × 10^9/L |
| Hémorragie intracrânienne ou neurochirurgie | Objectif souvent autour de 100 × 10^9/L |
| Ponction lombaire | Envisager une transfusion à 40 à 50 × 10^9/L ou moins |
| Cathéter veineux central échoguidé en site compressible | Une transfusion systématique n'est souvent pas nécessaire entre 10 et 50 × 10^9/L |
| Paracentèse ou thoracentèse | Une transfusion prophylactique systématique n'est pas recommandée |
Les données étayant de nombreux seuils liés aux gestes sont faibles. Une recommandation récente préconise donc une évaluation individuelle du risque et l'évitement des transfusions inutiles de plaquettes et de plasma [3].
La transfusion de plaquettes est habituellement contre-indiquée dans le PTT, sauf en cas d'hémorragie engageant le pronostic vital. Dans le PTI, son effet est bref car les plaquettes transfusées sont elles aussi détruites, mais la transfusion est justifiée comme mesure hémostatique urgente en cas d'hémorragie critique, associée à un traitement immunomodulateur.
PTI sans hémorragie engageant le pronostic vital
La décision thérapeutique doit reposer sur le saignement, la numération plaquettaire, l'âge, les comorbidités, les anticoagulants, le mode de vie, les gestes programmés et les préférences du patient.
Chez l'adulte atteint d'un PTI nouvellement diagnostiqué, avec une numération plaquettaire d'au moins 30 × 10^9/L et aucun saignement ou seulement un saignement cutanéomuqueux mineur, une surveillance est en règle générale recommandée. En dessous de 30 × 10^9/L, une corticothérapie est souvent proposée, mais le niveau de preuve en faveur d'un seuil absolu est faible [18].
Les options de première ligne habituelles sont :
- Dexaméthasone 40 mg par jour pendant 4 jours.
- Prednisolone environ 0,5 à 1 mg/kg par jour, habituellement avec une durée totale de traitement courte et une décroissance progressive.
- Immunoglobulines intraveineuses (IgIV), 1 g/kg sur 1 à 2 jours lorsqu'une remontée plaquettaire rapide est nécessaire, ou 0,4 g/kg par jour pendant 5 jours.
La corticothérapie prolongée doit être évitée. Un traitement de plus de six semaines, décroissance comprise, n'est pas recommandé en routine en raison du risque d'infection, d'ostéoporose, d'hyperglycémie, d'hypertension artérielle, d'effets indésirables psychiatriques et d'autres toxicités [18].
Les IgIV entraînent une réponse rapide chez plus de 80 % des patients nouvellement diagnostiqués, mais l'effet est habituellement transitoire. La prudence s'impose en cas d'insuffisance rénale et de risque thrombotique élevé [2].
Hémorragie critique au cours du PTI
En cas d'hémorragie intracrânienne, d'autre hémorragie de localisation critique, de retentissement hémodynamique ou d'hémorragie majeure rapidement évolutive, l'hématologue doit être contacté immédiatement. On administre en règle générale une association de :
- IgIV.
- Corticothérapie à forte dose.
- Transfusion de plaquettes, de préférence répétée selon l'effet clinique.
- Hémostase locale, endoscopique, radiologique ou chirurgicale.
- Acide tranexamique lorsque cela est approprié.
- Discussion précoce d'un agoniste du récepteur de la thrombopoïétine, de la vincristine ou d'une splénectomie en urgence en cas de résistance au traitement.
Le niveau de preuve est limité. Une revue systématique portant sur 112 patients rapportés avec une hémorragie critique au cours d'un PTI a retrouvé une mortalité globale de 25 %, de 30,6 % chez l'adulte et de 19,7 % chez l'enfant. Les corticoïdes, les IgIV, les plaquettes, les agonistes du récepteur de la thrombopoïétine et la splénectomie ont été utilisés selon de nombreuses combinaisons différentes, mais l'effet des traitements individuels n'a pas pu être établi [19].
Traitement de deuxième ligne du PTI
En cas de corticodépendance ou d'absence de réponse après au moins trois mois d'évolution, on envisage :
- Un agoniste du récepteur de la thrombopoïétine, par exemple l'eltrombopag, le romiplostim ou l'avatrombopag.
- Le rituximab.
- La splénectomie.
- Le fostamatinib.
- Dans certains cas particuliers, d'autres immunosuppresseurs.
Les agonistes du récepteur de la thrombopoïétine entraînent une réponse chez environ 70 à 90 % des patients dans les études portant sur le PTI chronique préalablement traité. Le traitement doit être titré pour obtenir une numération plaquettaire sûre, et non une normalisation. Le risque thrombotique, l'atteinte hépatique et les interactions médicamenteuses pratiques doivent être pris en compte [2].
La splénectomie peut induire une rémission prolongée, mais doit habituellement être différée d'au moins un an après le diagnostic en raison de la possibilité de rémission spontanée. Une vaccination et une information sur le risque à vie d'infection grave et de thrombose sont indispensables. Le choix entre les traitements de deuxième ligne doit être fait avec le patient, car les comparaisons directes sont rares et les profils d'effets indésirables diffèrent [18]. La disponibilité et le remboursement du fostamatinib et de certains agonistes du récepteur de la thrombopoïétine peuvent varier selon les pays.
En cas d'infection à Helicobacter pylori confirmée, l'éradication peut améliorer la numération plaquettaire chez une partie des patients atteints de PTI, mais la réponse varie selon la géographie et les études présentent des limites méthodologiques [20].
PTT
Le PTT immunologique suspecté est une urgence hématologique. Prélever pour ADAMTS13 avant le traitement et débuter immédiatement :
- Des échanges plasmatiques thérapeutiques quotidiens.
- Une corticothérapie.
- Le caplacizumab.
- Un traitement précoce par rituximab selon l'avis spécialisé.
Le traitement ne doit pas attendre le résultat de l'ADAMTS13. L'association caplacizumab, échanges plasmatiques et immunosuppression a été associée, dans des données observationnelles, à une normalisation plus rapide de la numération plaquettaire, à moins d'exacerbations, à moins d'échanges plasmatiques et à une durée d'hospitalisation plus courte. La mise à jour 2025 de l'ISTH n'a pas modifié la direction des recommandations antérieures pour le PTT immunologique [21].
TIH
En cas de probabilité clinique intermédiaire ou élevée :
- Arrêter immédiatement toute forme d'héparine, y compris les rinçages et les dispositifs héparinés.
- Débuter un anticoagulant non hépariné, sauf si le risque hémorragique constitue un obstacle absolu.
- Rechercher activement une thrombose.
- Éviter la transfusion de plaquettes en l'absence d'hémorragie grave.
- Ne pas introduire de warfarine en phase aiguë avant la remontée de la numération plaquettaire.
Les alternatives comprennent l'argatroban, la bivalirudine, le danaparoïde, le fondaparinux et, dans des cas stables sélectionnés, les anticoagulants oraux directs. Le choix dépend de la fonction rénale et hépatique, du risque hémorragique, de la stabilité clinique et des ressources locales [11].
CIVD
Le traitement le plus important est le contrôle rapide de la cause sous-jacente. Les produits sanguins sont administrés principalement en cas de saignement actif ou avant un geste à haut risque nécessaire, et non dans le seul but de corriger des valeurs biologiques.
En cas de saignement et de numération plaquettaire inférieure à 50 × 10^9/L, une transfusion de plaquettes doit être envisagée. Du plasma peut être administré en cas de saignement actif avec TP abaissé et TCA allongé. Une hypofibrinogénémie marquée et persistante peut être traitée par concentré de fibrinogène ou par cryoprécipité là où il est utilisé [13].
Hépatopathie
En cas de cirrhose stable, l'INR et la numération plaquettaire ne doivent pas être corrigés systématiquement avant chaque geste. Traiter l'infection, l'insuffisance rénale et la source hémorragique liée à l'hypertension portale. Éviter la surtransfusion, car la surcharge volémique peut augmenter la pression portale.
L'avatrombopag et le lusutrombopag peuvent être utilisés avant des gestes invasifs programmés chez des patients sélectionnés atteints d'hépatopathie chronique et de thrombopénie marquée. Le traitement nécessite une anticipation et une évaluation du risque thrombotique [6]. Les modalités exactes d'utilisation et de remboursement peuvent varier selon les pays.
Maladie de Willebrand et thrombopathies
Le traitement est adapté au type, au site du saignement et au geste. Les options comprennent :
- L'acide tranexamique en cas de saignement muqueux.
- La desmopressine chez les patients dont la réponse est documentée, lorsque le produit est approprié.
- Le concentré de facteur Willebrand en cas d'hémorragie majeure, de chirurgie majeure ou de réponse insuffisante à la desmopressine.
- Un traitement hormonal ou l'acide tranexamique en cas de ménorragies.
- La transfusion de plaquettes en cas de thrombopathie sévère et d'hémorragie grave.
En cas de chirurgie majeure, l'activité du facteur Willebrand et le facteur VIII doivent tous deux être surveillés. La desmopressine ne doit pas être utilisée comme traitement unique en cas de chirurgie majeure et est contre-indiquée ou inappropriée dans plusieurs situations cliniques, notamment le type 3, habituellement le type 2B et une maladie cardiovasculaire significative [22].
Suivi
Thrombopénie de découverte récente
L'intervalle de suivi est déterminé par le niveau, la tendance évolutive et la clinique :
- Une thrombopénie légère, stable et asymptomatique peut souvent être contrôlée en quelques semaines.
- Une thrombopénie modérée ou une tendance à la baisse inexpliquée nécessite un contrôle en quelques jours à une semaine.
- Une numération plaquettaire inférieure à 30 × 10^9/L, un saignement d'apparition récente ou une chute rapide nécessitent une évaluation rapide.
- Une suspicion de PTT, de CIVD, de TIH ou une hémorragie grave nécessitent une hospitalisation en urgence.
Le patient doit recevoir des consignes claires de consultation en urgence en cas de céphalées après un traumatisme, de symptômes neurologiques, d'hématémèse, de méléna, de saignement vaginal abondant, de difficultés respiratoires, de douleur thoracique ou d'œdème unilatéral d'un membre inférieur.
PTI
Surveiller :
- La numération plaquettaire et les symptômes hémorragiques.
- Les effets indésirables du traitement.
- Le besoin d'anticoagulants ou d'antiplaquettaires.
- Les saignements menstruels et le bilan martial.
- La fatigue et la qualité de vie.
- Les signes d'une maladie auto-immune, infectieuse ou maligne sous-jacente.
Le diagnostic doit être réévalué en cas d'absence de réponse au traitement, d'apparition d'une anémie ou d'une neutropénie, de macrocytose, de splénomégalie, d'adénopathies ou de symptômes généraux. Des erreurs de classification sont possibles, en particulier avec un syndrome myélodysplasique, une cause médicamenteuse, un PTI secondaire ou une thrombopénie héréditaire [2].
Sous agoniste du récepteur de la thrombopoïétine, la numération plaquettaire est surveillée étroitement pendant l'ajustement posologique. Sous eltrombopag, un bilan hépatique et une attention aux interactions avec les cations polyvalents sont également nécessaires. Après une réponse complète stable, une décroissance prudente peut être tentée chez des patients sélectionnés.
Après splénectomie
S'assurer de :
- La vaccination contre les bactéries encapsulées selon le programme national en vigueur.
- L'information sur le fait qu'une fièvre peut être le signe d'une infection fulminante.
- Un plan d'évaluation rapide en vue d'une antibiothérapie.
- L'évaluation du risque thrombotique.
- La mention de l'asplénie dans le dossier médical et dans les documents d'information du patient.
Après un PTT
Les patients atteints de PTT immunologique nécessitent un suivi spécialisé prolongé, avec évaluation clinique et dosages répétés de l'activité ADAMTS13. Une baisse de l'activité pendant la rémission prédit un risque accru de rechute et peut justifier un traitement immunologique préemptif [23]. Les troubles cognitifs, la dépression, l'hypertension artérielle, l'atteinte rénale et le risque cardiovasculaire doivent également être surveillés.
Après une TIH
La TIH doit être clairement documentée comme effet indésirable médicamenteux grave. Le patient doit recevoir une information écrite. La durée de l'anticoagulation dépend de la survenue ou non d'une thrombose. En cas de TIH avec thrombose, le patient est habituellement traité comme pour toute autre thrombose provoquée, tandis qu'une TIH isolée nécessite souvent un traitement plus court après la remontée plaquettaire. Toute nouvelle exposition à l'héparine doit être évaluée par un spécialiste.
Grossesse
La numération plaquettaire est surveillée selon l'étiologie et le terme de la grossesse. En cas de thrombopénie gestationnelle, la normalisation après l'accouchement est vérifiée. Une thrombopénie persistante va à l'encontre de ce diagnostic. Les femmes atteintes de PTI, de PTT, de microangiopathie médiée par le complément ou ayant un antécédent de HELLP nécessitent une planification conjointe avec l'obstétricien, l'hématologue et l'anesthésiste en vue de l'accouchement et d'une éventuelle anesthésie neuraxiale.
Sources
- Pène F, Russell L, Aubron C. Thrombocytopenia in the intensive care unit: diagnosis and management. Annals of Intensive Care 2025. PMID: 39985745
- Liu XG, Hou Y, Hou M. How we treat primary immune thrombocytopenia in adults. Journal of Hematology & Oncology 2023. PMID: 36658588
- Coz Yataco A, Soghier I, Hébert PC et al. Transfusion of Fresh Frozen Plasma and Platelets in Critically Ill Adults: An American College of Chest Physicians Clinical Practice Guideline. Chest 2025. PMID: 40074060
- Lambert MP, Gernsheimer TB. Clinical updates in adult immune thrombocytopenia. Blood 2017. PMID: 28416506
- Subtil SFC, Mendes JMB, Areia ALFA et al. Update on Thrombocytopenia in Pregnancy. Revista Brasileira de Ginecologia e Obstetrícia 2020. PMID: 33348401
- Scharf RE. Thrombocytopenia and Hemostatic Changes in Acute and Chronic Liver Disease: Pathophysiology, Clinical and Laboratory Features, and Management. Journal of Clinical Medicine 2021. PMID: 33917431
- McFarlane PA, Bitzan M, Broome C et al. Making the Correct Diagnosis in Thrombotic Microangiopathy: A Narrative Review. Canadian Journal of Kidney Health and Disease 2021. PMID: 33996107
- Moenen FCJI, Nelemans PJ, Schols SEM et al. The diagnostic accuracy of bleeding assessment tools for the identification of patients with mild bleeding disorders: A systematic review. Haemophilia 2018. PMID: 29873431
- Audia S, Grienay N, Mounier M et al. Evans' Syndrome: From Diagnosis to Treatment. Journal of Clinical Medicine 2020. PMID: 33260979
- Marini I, Uzun G, Jamal K et al. Treatment of drug-induced immune thrombocytopenias. Haematologica 2022. PMID: 35642486
- Cuker A, Arepally GM, Chong BH et al. American Society of Hematology 2018 guidelines for management of venous thromboembolism: heparin-induced thrombocytopenia. Blood Advances 2018. PMID: 30482768
- Abou-Ismail MY, Kapoor S, Citla Sridhar D et al. Thrombotic microangiopathies: An illustrated review. Research and Practice in Thrombosis and Haemostasis 2022. PMID: 35615754
- Levi M, Toh CH, Thachil J et al. Guidelines for the diagnosis and management of disseminated intravascular coagulation. British Journal of Haematology 2009. PMID: 19222477
- Park YH. Diagnosis and management of thrombocytopenia in pregnancy. Blood Research 2022. PMID: 35483931
- Gresele P. Diagnosis of inherited platelet function disorders: guidance from the SSC of the ISTH. Journal of Thrombosis and Haemostasis 2015. PMID: 25403439
- James PD, Connell NT, Ameer B et al. ASH ISTH NHF WFH 2021 guidelines on the diagnosis of von Willebrand disease. Blood Advances 2021. PMID: 33570651
- James PD, Flood VH, Connell NT. 2025 ASH ISTH NBDF WFH monitoring report on the 2021 clinical guidelines on the diagnosis and management of von Willebrand disease. Blood Advances 2025. PMID: 40273329
- Neunert C, Terrell DR, Arnold DM et al. American Society of Hematology 2019 guidelines for immune thrombocytopenia. Blood Advances 2019. PMID: 31794604
- Chowdhury SR, Sirotich E, Guyatt G et al. Treatment of Critical Bleeds in Patients With Immune Thrombocytopenia: A Systematic Review. European Journal of Haematology 2025. PMID: 39552264
- Franchini M, Cruciani M, Mengoli C et al. Effect of Helicobacter pylori eradication on platelet count in idiopathic thrombocytopenic purpura: a systematic review and meta-analysis. Journal of Antimicrobial Chemotherapy 2007. PMID: 17561502
- Zheng XL, Al-Housni Z, Cataland SR et al. 2025 focused update of the 2020 ISTH guidelines for management of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2025. PMID: 40533296
- Connell NT, Flood VH, Brignardello-Petersen R et al. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Advances 2021. PMID: 33570647
- Sui J, Zheng L, Zheng XL. ADAMTS13 Biomarkers in Management of Immune Thrombotic Thrombocytopenic Purpura. Archives of Pathology & Laboratory Medicine 2023. PMID: 36223210