Résumé
Le purpura thrombotique thrombocytopénique (PTT) est une microangiopathie thrombotique aiguë engageant le pronostic vital, due à un déficit sévère en ADAMTS13, défini par une activité inférieure à 10 %. Chez l'adulte, la maladie est presque toujours d'origine immune, par le biais d'auto-anticorps dirigés contre ADAMTS13. Le PTT congénital est dû à des variants pathogènes bialléliques d'ADAMTS13. Un PTT doit être suspecté devant une thrombopénie et une anémie hémolytique microangiopathique sans meilleure explication, en particulier en présence de manifestations neurologiques ou cardiaques et d'une fonction rénale relativement préservée. La pentade classique n'est pas nécessaire et elle est rare au moment d'un diagnostic précoce [1,2].
Les prélèvements pour l'activité ADAMTS13 et les anticorps anti-ADAMTS13 doivent être réalisés avant toute administration de plasma ou tout échange plasmatique, mais le traitement ne doit pas attendre les résultats. En cas de forte probabilité clinique de PTT immunologique, il faut débuter immédiatement des échanges plasmatiques thérapeutiques quotidiens, une corticothérapie et, si disponible, le caplacizumab. Le rituximab doit être envisagé précocement et administré en particulier en cas de maladie immunologique confirmée, de rechute ou de récupération insuffisante de l'ADAMTS13 [1,3]. La transfusion plaquettaire est évitée, sauf si le patient présente une hémorragie menaçant le pronostic vital ou doit subir un geste à haut risque hémorragique.
Le caplacizumab raccourcit le délai de normalisation de la numération plaquettaire et réduit les exacerbations, la maladie réfractaire, le besoin d'échanges plasmatiques et la durée d'hospitalisation, mais augmente surtout les saignements cutanéomuqueux. Le médicament ne corrige pas l'auto-immunité et ne doit pas remplacer les échanges plasmatiques ni l'immunosuppression [4,5]. Après l'épisode aigu, un suivi à vie est nécessaire, comprenant hémogramme, bilan d'hémolyse et activité ADAMTS13. Une baisse de l'activité, en particulier en dessous de 20 %, traduit un risque accru de rechute et peut justifier un traitement préemptif par rituximab [6].
Contexte et épidémiologie
Le PTT appartient au groupe des microangiopathies thrombotiques (MAT). Le tableau clinique de MAT associe thrombopénie, anémie hémolytique microangiopathique et atteinte ischémique d'organe variable. Le PTT se distingue sur le plan étiologique, par exemple du syndrome hémolytique et urémique associé aux shigatoxines, du syndrome hémolytique et urémique médié par le complément et des MAT secondaires, par le déficit sévère en ADAMTS13.
L'incidence annuelle du PTT immunologique est estimée à environ 2 à 6 cas par million d'habitants, avec une variabilité importante selon les populations et les sources de données. Les femmes sont touchées environ deux à trois fois plus souvent que les hommes. La maladie débute habituellement à l'âge adulte. Dans les études américaines, les personnes d'origine africaine présentaient une incidence plusieurs fois supérieure à celle des autres groupes [2,7].
Plus de 95 % des cas de PTT de l'adulte sont d'origine immune. Le PTT congénital représente moins de 5 % de l'ensemble des cas, mais une proportion plus élevée chez l'enfant et chez les personnes dont la maladie débute pendant une grossesse. La prévalence estimée du PTT congénital est généralement inférieure à quelques cas par million, avec des exceptions régionales liées à des mutations fondatrices [1,7].
Sans traitement, la mortalité du PTT immunologique aigu est d'environ 90 %. L'introduction des échanges plasmatiques thérapeutiques a fortement réduit la mortalité. Avec les associations thérapeutiques modernes, une mortalité aiguë inférieure à 10 % est souvent rapportée dans les centres experts, mais les études en population montrent des taux plus élevés, en particulier en cas de retard diagnostique, d'âge avancé et d'atteinte cardiaque ou neurologique marquée [2,7].
Le PTT doit être considéré à la fois comme une maladie aiguë et chronique. Après un PTT immunologique, 30 à 50 % des survivants présentent une rechute clinique, parfois après de nombreuses années de rémission. Les patients ont en outre un risque accru d'AVC, d'hypertension artérielle, de dépression, de troubles cognitifs et de décès prématuré, même en l'absence de rechute clinique [6,8].
Physiopathologie
ADAMTS13 est une métalloprotéase synthétisée principalement par les cellules stellaires du foie, qui clive les multimères de très haut poids moléculaire du facteur von Willebrand. Lorsque le facteur von Willebrand se déplie sous l'effet de forces de cisaillement élevées, des sites de liaison pour le récepteur glycoprotéine Ib des plaquettes et pour ADAMTS13 sont exposés.
Lorsque l'activité ADAMTS13 est inférieure à 10 %, des multimères de très haut poids moléculaire hyperréactifs du facteur von Willebrand persistent. Ils fixent les plaquettes et forment des microthrombi riches en plaquettes dans les artérioles et les capillaires. Il en résulte une consommation plaquettaire, une fragmentation mécanique des érythrocytes et une atteinte ischémique d'organe. Le cerveau, le cœur, les reins et le tube digestif sont particulièrement touchés [2].
Dans le PTT immunologique, les anticorps anti-ADAMTS13 inhibent la fonction de l'enzyme ou accélèrent son élimination. Les anticorps sont généralement de type IgG. Une recherche d'anticorps négative n'exclut pas un PTT immunologique, car les anticorps peuvent être liés dans des complexes immuns, présents à faible concentration ou non neutralisants [3].
Le PTT congénital est autosomique récessif et dû à des variants pathogènes bialléliques d'ADAMTS13. Il peut débuter en période néonatale, dans l'enfance ou seulement à l'âge adulte. La grossesse est un facteur déclenchant fréquent des formes à début tardif. Infection, chirurgie, inflammation et grossesse peuvent constituer une agression supplémentaire, tant dans le PTT immunologique que congénital. Un déficit sévère en ADAMTS13 est donc nécessaire, mais pas toujours suffisant, pour déclencher un épisode aigu [2,9].
Les trois objectifs fondamentaux du traitement découlent directement de la physiopathologie :
- Les échanges plasmatiques éliminent les auto-anticorps et apportent de l'ADAMTS13.
- Les corticoïdes et le rituximab inhibent le processus auto-immun.
- Le caplacizumab bloque l'interaction du facteur von Willebrand avec les plaquettes et inhibe immédiatement la poursuite de la formation de microthrombi.
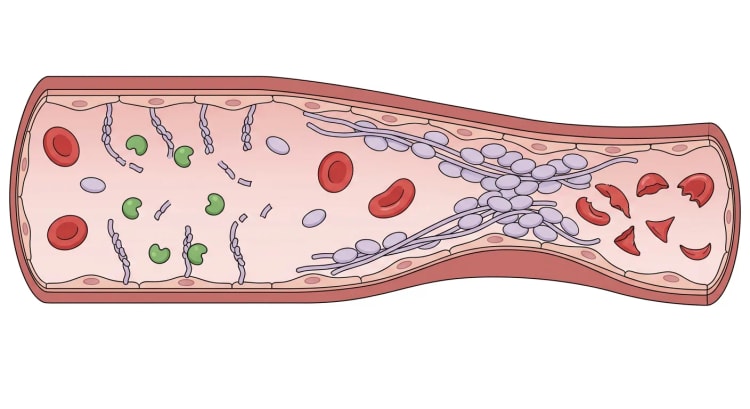
Tableau clinique
Quand suspecter un PTT
Un PTT doit être suspecté devant l'association d'une thrombopénie et d'une anémie hémolytique microangiopathique sans autre explication évidente. La décision thérapeutique ne doit pas reposer sur la présence de la pentade historique associant fièvre, thrombopénie, anémie hémolytique, atteinte neurologique et atteinte rénale. La pentade complète n'est observée que chez une minorité de patients et survient principalement à un stade avancé de la maladie [3].
La numération plaquettaire est généralement inférieure à 30 x 10^9/L. La concentration d'hémoglobine se situe souvent entre 80 et 100 g/L, mais le degré d'anémie varie selon l'ancienneté de la maladie. Les schizocytes peuvent être absents au début, et un frottis sanguin initialement négatif n'exclut donc pas un PTT. En cas de suspicion persistante, le frottis doit être répété.
Manifestations d'organe
Des symptômes neurologiques sont présents chez plus de la moitié des patients. Les manifestations comprennent céphalées, confusion, modification de la personnalité, déficit neurologique focal transitoire, aphasie, crises convulsives, AVC et coma. Les symptômes peuvent fluctuer rapidement.
L'atteinte cardiaque est fréquente mais souvent infraclinique. Élévation de la troponine, modifications de l'ECG, arythmies, insuffisance cardiaque et infarctus du myocarde peuvent survenir. L'élévation de la troponine est associée à une maladie plus sévère et à un pronostic plus défavorable. La troponine et l'ECG doivent donc faire partie de l'évaluation initiale, même en l'absence de douleur thoracique [3].
L'ischémie digestive peut entraîner douleurs abdominales, nausées, vomissements, diarrhée, pancréatite ou, rarement, ischémie intestinale. La fièvre est possible, mais doit dans le même temps faire évoquer une infection.
L'atteinte rénale est habituellement moins sévère que dans le syndrome hémolytique et urémique médié par le complément ou associé aux shigatoxines. Protéinurie, hématurie et élévation modérée de la créatinine sont observées. Une insuffisance rénale marquée ou un besoin de dialyse plaide contre un PTT, mais n'exclut pas le diagnostic [10].
Des saignements cutanéomuqueux peuvent survenir du fait de la thrombopénie, mais les hémorragies spontanées sévères sont moins fréquentes que ne le laisserait supposer la thrombopénie profonde. Le risque aigu tient avant tout à la thrombose microvasculaire et à l'ischémie.
Bilan et diagnostic
Prélèvements en urgence
Le bilan et le traitement doivent être menés en parallèle. Contacter immédiatement l'hématologue, le service de médecine transfusionnelle et une unité capable de réaliser des échanges plasmatiques thérapeutiques.
Les examens suivants doivent être prélevés en urgence :
- hémogramme avec plaquettes et réticulocytes
- frottis sanguin périphérique avec recherche de schizocytes
- lactate déshydrogénase (LDH), bilirubine, haptoglobine et ASAT
- créatinine, électrolytes et bandelette urinaire
- INR, TCA et fibrinogène
- test direct à l'antiglobuline
- troponine et ECG
- activité ADAMTS13
- inhibiteur d'ADAMTS13 ou IgG anti-ADAMTS13
- groupage sanguin et épreuve de compatibilité
- test de grossesse le cas échéant
- bilan infectieux et bilan auto-immun selon le tableau clinique
En cas de diarrhée ou de douleurs abdominales, un prélèvement de selles est réalisé à la recherche de shigatoxines ou de bactéries productrices de shigatoxines. Une sérologie VIH doit être envisagée. En cas de suspicion de maladie auto-immune systémique, le bilan est complété notamment par les AAN, les anti-ADN double brin, le complément et les anticorps antiphospholipides.
Le prélèvement pour ADAMTS13 doit être réalisé avant l'administration de plasma, d'échanges plasmatiques ou d'autres produits sanguins à base de plasma. Une fois le prélèvement effectué, le traitement ne doit jamais être retardé dans l'attente du résultat [1].
Interprétation d'ADAMTS13
| Activité ADAMTS13 | Interprétation et conduite à tenir |
|---|---|
| Inférieure à 10 % | Confirme le PTT dans un contexte clinique compatible |
| 10 à 20 % | Zone grise. Répéter le dosage et reconsidérer PTT, autre MAT et interférence préanalytique |
| Supérieure à 20 % | PTT improbable. Rechercher une autre cause de MAT |
| Inférieure à 10 % avec anticorps anti-ADAMTS13 | Plaide fortement en faveur d'un PTT immunologique |
| Activité durablement inférieure à 10 % sans anticorps détectables | Suspecter un PTT congénital et réaliser une analyse génétique |
Les méthodes de dosage de l'activité ADAMTS13 ont une grande précision diagnostique lorsque le seuil de 10 % est utilisé, mais le résultat doit toujours être interprété en fonction du tableau clinique. Du plasma administré avant le prélèvement peut entraîner une activité faussement élevée. Une hémolyse marquée, une hyperbilirubinémie et certaines interférences analytiques peuvent affecter certaines méthodes [1].
Score PLASMIC
Le score PLASMIC peut être utilisé chez l'adulte pour estimer la probabilité d'un déficit sévère en ADAMTS13 dans l'attente du résultat. Ce score ne remplace pas le dosage d'ADAMTS13 et il est moins fiable en cas de grossesse, de cancer actif, de sepsis, de transplantation et chez l'enfant.
| Critère | Points |
|---|---|
| Plaquettes inférieures à 30 x 10^9/L | 1 |
| Hémolyse : réticulocytes supérieurs à 2,5 %, bilirubine indirecte supérieure à 34 µmol/L ou haptoglobine indétectable | 1 |
| Absence de cancer actif | 1 |
| Absence d'antécédent de greffe d'organe ou de cellules souches | 1 |
| VGM inférieur à 90 fL | 1 |
| INR inférieur à 1,5 | 1 |
| Créatinine inférieure à 177 µmol/L | 1 |
Un total de 0 à 4 correspond à une probabilité faible, de 5 à une probabilité intermédiaire et de 6 à 7 à une probabilité élevée. Dans une validation externe, un score de 6 à 7 avait une sensibilité de 90 %, une spécificité de 92 % et une valeur prédictive négative de 98 % pour un déficit sévère en ADAMTS13 lorsque le groupe à haut risque était comparé aux autres groupes [11]. Une cohorte ultérieure a montré une sensibilité de 92 % et une spécificité de 79 % [12].
Un score faible ne doit pas, à lui seul, conduire à renoncer au traitement si la suspicion clinique globale est forte. À l'inverse, un score élevé ne confirme pas le diagnostic.
Algorithme diagnostique pratique
flowchart TD
A["Thrombopénie et<br>hémolyse microangiopathique"] --> B["Prélever ADAMTS13 avant<br>plasma ou échange plasmatique"]
B --> C["Évaluer la probabilité clinique<br>et le score PLASMIC"]
C -->|"Probabilité élevée"| D["Débuter immédiatement échanges<br>plasmatiques et corticoïdes"]
D --> E["Envisager précocement caplacizumab<br>et rituximab"]
C -->|"Probabilité faible ou intermédiaire"| F["Explorer une autre MAT et envisager<br>un traitement empirique au cas par cas"]
E --> G["ADAMTS13 inférieure à 10 % ?"]
G -->|"Oui"| H["Confirmer le PTT et le classer<br>immunologique ou congénital"]
G -->|"Non"| I["Reconsidérer le diagnostic et<br>adapter le traitement"]
F --> J["ADAMTS13 et bilan<br>étiologique ciblé"]
Diagnostics différentiels
Le diagnostic différentiel doit partir du mécanisme de MAT le plus probable. Un tableau à prédominance neurologique ou rénale peut orienter, mais ne permet pas de distinguer les maladies avec certitude.
| Affection | Indices évocateurs | ADAMTS13 |
|---|---|---|
| Syndrome hémolytique et urémique médié par le complément | Insuffisance rénale aiguë marquée, hypertension artérielle, antécédents familiaux, début dans le post-partum | Habituellement supérieure à 10 % |
| Syndrome hémolytique et urémique associé aux shigatoxines | Douleurs abdominales préalables et diarrhée souvent sanglante | Habituellement supérieure à 10 % |
| Coagulation intravasculaire disséminée | Sepsis, traumatisme ou cancer, INR élevé et TCA allongé, fibrinogène bas | Pas effondrée |
| Syndrome HELLP et prééclampsie | Grossesse, hypertension artérielle, protéinurie, élévation des enzymes hépatiques | Habituellement supérieure à 10 % |
| Hypertension artérielle maligne | Pression artérielle très élevée, rétinopathie, atteinte rénale marquée | Habituellement supérieure à 10 % |
| MAT médicamenteuse | Quinine, inhibiteurs de la calcineurine, gemcitabine, mitomycine, inhibiteurs du VEGF | Habituellement supérieure à 10 % |
| MAT associée à la transplantation | Après greffe de cellules souches ou d'organe | Habituellement supérieure à 10 % |
| Microangiopathie associée au cancer | Cancer métastatique connu ou occulte, érythromyélémie | Habituellement supérieure à 10 % |
| Syndrome catastrophique des antiphospholipides | Thromboses multiples, complications obstétricales, anticorps antiphospholipides | Habituellement supérieure à 10 % |
| Syndrome d'Evans | Hémolyse immune et thrombopénie, test direct à l'antiglobuline positif | Normale ou modérément diminuée |
| Hémolyse mécanique | Prothèse valvulaire, assistance circulatoire mécanique | Normale |
| Carence sévère en vitamine B12 | Macrocytose, LDH très élevée, réticulocytes bas, polynucléaires neutrophiles hypersegmentés | Normale |
Un déficit sévère en ADAMTS13 peut coexister avec une grossesse, une infection, une infection par le VIH ou un lupus érythémateux systémique. Ces situations ne doivent donc pas être automatiquement classées comme MAT secondaire sans dosage d'ADAMTS13 [10].
Traitement
Niveau de soins initial et surveillance
Le PTT aigu doit initialement être pris en charge dans une structure disposant d'une surveillance neurologique et cardiaque continue et d'un accès immédiat aux échanges plasmatiques. Une prise en charge en réanimation est indiquée en cas d'atteinte neurologique, d'élévation de la troponine, d'instabilité hémodynamique, d'atteinte rénale sévère ou d'autre défaillance d'organe.
Évaluer de façon répétée l'état neurologique, la saturation en oxygène et les paramètres vitaux. Surveiller l'hémogramme, la LDH, la bilirubine, l'haptoglobine et la créatinine au moins quotidiennement. La troponine est suivie de façon sériée si elle est élevée ou en cas de symptômes cardiaques.
Échanges plasmatiques
Les échanges plasmatiques thérapeutiques constituent le traitement de base en cas de suspicion de PTT immunologique. Ils éliminent les anticorps anti-ADAMTS13 et apportent de l'ADAMTS13 fonctionnelle. Dans l'étude randomisée du Canadian Apheresis Study Group (n = 102), les échanges plasmatiques étaient plus efficaces que la perfusion de plasma seule, avec une mortalité à six mois de 22 % et 37 %, respectivement [13].
Réaliser quotidiennement l'échange de 1 à 1,5 masse plasmatique, soit environ 40 à 60 mL/kg, avec du plasma comme liquide de substitution. Le plasma frais congelé, le plasma traité par solvant-détergent (plasma SD) et le plasma surnageant de cryoprécipité sont considérés comme d'efficacité comparable. En cas de maladie sévère ou évolutive, l'échange de 1,5 masse plasmatique ou, exceptionnellement, deux séances par 24 heures peuvent être envisagés en concertation avec un centre expert [3].
Poursuivre quotidiennement jusqu'à l'obtention d'une réponse clinique : plaquettes d'au moins 150 x 10^9/L, LDH inférieure à 1,5 fois la limite supérieure de la normale et absence d'atteinte ischémique d'organe nouvelle ou évolutive. De nombreux centres exigent une réponse stable pendant au moins deux jours avant d'arrêter les échanges plasmatiques. Une décroissance systématique par espacement des échanges plasmatiques n'a pas démontré de bénéfice.
Si les échanges plasmatiques ne peuvent pas être réalisés immédiatement, une perfusion de plasma peut être utilisée comme mesure temporaire pendant un transfert en urgence. Elle ne doit pas retarder le transfert.
Corticoïdes
Les corticoïdes doivent être administrés en association avec les échanges plasmatiques dans le PTT immunologique aigu. Les données sur la molécule et la dose exactes sont limitées. Les schémas habituels sont la prednisolone 1 mg/kg par voie orale par jour ou la méthylprednisolone intraveineuse. En cas d'atteinte neurologique ou cardiaque sévère, on utilise souvent la méthylprednisolone 1 000 mg par voie intraveineuse par jour pendant trois jours, suivie de prednisolone à une dose équivalente à 1 mg/kg par jour [2,3].
La pleine dose est habituellement maintenue jusqu'à la réponse clinique et l'arrêt des échanges plasmatiques. Le traitement est ensuite diminué progressivement sur environ trois semaines, de façon individualisée selon les plaquettes, l'hémolyse, l'évolution d'ADAMTS13 et les effets indésirables. Tenir compte de l'hyperglycémie, de l'hypertension artérielle, des infections, des effets indésirables psychiatriques et de la toxicité digestive.
Caplacizumab
Le caplacizumab se lie au domaine A1 du facteur von Willebrand et empêche son interaction avec le récepteur glycoprotéine Ib des plaquettes. Son action est rapide, mais il n'agit ni sur la production d'auto-anticorps ni sur le déficit en ADAMTS13.
En cas de forte probabilité clinique de PTT immunologique, le caplacizumab peut être débuté avant le résultat d'ADAMTS13. En cas de probabilité faible ou intermédiaire, le traitement doit habituellement attendre la confirmation d'une activité inférieure à 10 %. Si l'ADAMTS13 est supérieure à 20 %, le caplacizumab doit normalement être arrêté et le diagnostic reconsidéré [1].
Administrer 10 mg par voie intraveineuse avant le premier échange plasmatique, puis 10 mg par voie sous-cutanée après chaque échange plasmatique. Après l'arrêt des échanges plasmatiques quotidiens, poursuivre 10 mg par voie sous-cutanée une fois par jour pendant 30 jours. En cas d'activité immunologique persistante de la maladie, par exemple un déficit sévère en ADAMTS13, l'immunosuppression est optimisée et le caplacizumab est poursuivi quotidiennement jusqu'à normalisation durable de l'activité ADAMTS13.
Dans l'étude HERCULES, la numération plaquettaire s'est normalisée plus rapidement sous caplacizumab. Le critère composite associant décès lié au PTT, récidive ou événement thromboembolique pendant le traitement est survenu chez 12 % des patients sous caplacizumab et 49 % sous placebo. Des saignements cutanéomuqueux ont été rapportés chez 65 % et 48 %, respectivement [4]. Une analyse intégrée de TITAN et HERCULES a montré moins de cas réfractaires, moins d'exacerbations et une réduction du nombre médian de jours d'échanges plasmatiques de 7,5 à 5 jours [14].
Une méta-analyse n'a en revanche pas mis en évidence de réduction démontrée de la mortalité globale. Le caplacizumab réduisait la maladie réfractaire et les exacerbations, mais augmentait le risque hémorragique, risque relatif 1,37, intervalle de confiance à 95 % 1,06 à 1,77 [5]. Le médicament doit être utilisé précocement, mais en association avec une immunosuppression efficace et un suivi guidé par l'ADAMTS13.
En cas d'hémorragie cliniquement significative, le caplacizumab est interrompu temporairement et des mesures hémostatiques sont mises en œuvre. Un traitement antiplaquettaire ou anticoagulant concomitant augmente le risque hémorragique et nécessite une évaluation pluridisciplinaire individuelle.
Rituximab
Le rituximab réduit la production, médiée par les lymphocytes B, d'anticorps anti-ADAMTS13. Le traitement doit être envisagé précocement en cas de PTT immunologique confirmé, en particulier en cas de rechute, de maladie auto-immune associée, de titre d'anticorps élevé, d'évolution réfractaire ou d'activité ADAMTS13 durablement basse.
La dose standard est de 375 mg/m² par voie intraveineuse une fois par semaine, pour quatre doses. L'administrer si possible après l'échange plasmatique du jour et éviter un nouvel échange plasmatique pendant au moins 12 heures, car celui-ci éliminerait sinon une partie de la dose de rituximab [2,15].
Le rituximab réduit ou retarde les rechutes, mais son effet n'est pas permanent. Dans une cohorte, le délai médian jusqu'à la rechute était de 3,71 ans après rituximab et de 1,33 an sans rituximab. L'effet protecteur s'estompait après environ 2,6 ans [15]. Contrôler la sérologie de l'hépatite B avant le traitement et administrer une prophylaxie antivirale lorsqu'elle est indiquée. Tenir compte des réactions liées à la perfusion, de l'hypogammaglobulinémie et des infections.
Tableau récapitulatif des doses
| Médicament | Dose | Commentaire |
|---|---|---|
| Prednisolone | 1 mg/kg par voie orale une fois par jour | Poursuivre jusqu'à la réponse clinique, puis décroissance habituellement sur environ trois semaines |
| Méthylprednisolone | 1 000 mg par voie intraveineuse une fois par jour pendant trois jours en cas de maladie sévère | Relais par prednisolone ou corticoïde systémique équivalent |
| Caplacizumab | 10 mg par voie intraveineuse avant le premier échange plasmatique, puis 10 mg par voie sous-cutanée après chaque échange plasmatique, puis 10 mg par voie sous-cutanée une fois par jour pendant 30 jours après l'arrêt des échanges plasmatiques quotidiens | En cas d'activité immunologique persistante de la maladie, par exemple déficit sévère persistant en ADAMTS13 : optimiser l'immunosuppression et poursuivre jusqu'à normalisation durable de l'activité ADAMTS13. Tenir compte du risque hémorragique |
| Rituximab | 375 mg/m² par voie intraveineuse une fois par semaine, pour quatre doses | Administrer après l'échange plasmatique et viser un intervalle d'au moins 12 heures avant la séance suivante |
| ADAMTS13 recombinante dans le PTT congénital | Prophylaxie : 40 UI/kg par voie intraveineuse toutes les deux semaines, pouvant passer à une fois par semaine selon la réponse clinique. Épisode aigu : 40 UI/kg à J1, 20 UI/kg à J2, puis 15 UI/kg une fois par jour de J3 jusqu'à deux jours après la résolution de l'épisode | Traitement de première intention, préféré au plasma lorsqu'il est disponible |
| Plasma dans le PTT congénital | 10 à 15 mL/kg par voie intraveineuse toutes les semaines ou toutes les deux semaines, parfois avec un intervalle individuel plus long | Un intervalle plus court est souvent nécessaire. En cas d'épisode aigu, administration quotidienne jusqu'à la réponse |
La disponibilité, l'autorisation et les restrictions régionales de prescription du caplacizumab et de l'ADAMTS13 recombinante peuvent varier au sein de la Suède. Il convient de consulter le comité local du médicament, le résumé des caractéristiques du produit et le centre national expert du PTT.
Traitement de support
La transfusion plaquettaire doit être évitée de façon systématique, même en cas de numération plaquettaire très basse. Elle peut être envisagée en cas d'hémorragie menaçant le pronostic vital ou avant un geste urgent à haut risque hémorragique [3].
Utiliser une prophylaxie thromboembolique mécanique lorsque les plaquettes sont inférieures à 50 x 10^9/L. Une prophylaxie pharmacologique par héparine de bas poids moléculaire peut être envisagée lorsque les plaquettes sont remontées au-dessus de 50 x 10^9/L, en particulier en présence de facteurs de risque supplémentaires de maladie thromboembolique veineuse. Un traitement antiplaquettaire prophylactique n'est pas recommandé pendant la phase thrombopénique [16].
La transfusion de globules rouges est réalisée selon l'évaluation clinique habituelle. De l'acide folique peut être administré pendant l'hémolyse. Éviter les injections intramusculaires et limiter les gestes invasifs. Le cathéter veineux central doit être posé sous échoguidage par un opérateur expérimenté, sans retarder les échanges plasmatiques.
PTT immunologique réfractaire ou en rechute
Suspecter une maladie réfractaire en l'absence de réponse clinique après cinq échanges plasmatiques ou devant une nouvelle baisse des plaquettes sous traitement adéquat en cours. Vérifier d'abord l'observance thérapeutique, une infection, une complication liée au cathéter, une thrombopénie médicamenteuse, une réactivation du CMV et un diagnostic alternatif. Une chute des plaquettes sans hémolyse et avec une activité ADAMTS13 récupérée ne traduit pas automatiquement une activité du PTT.
Les mesures comprennent :
- reprise ou intensification des échanges plasmatiques
- vérification de l'administration effective du caplacizumab
- rituximab s'il n'a pas déjà été administré
- intensification de la corticothérapie
- avis expert en vue d'une immunosuppression supplémentaire
Le bortézomib peut être envisagé en cas de maladie franchement réfractaire ou de rechutes répétées après rituximab, mais les données reposent principalement sur des séries de cas. Dans une revue systématique de 36 patients, 72 % ont obtenu une réponse complète et 85 % des répondeurs avaient une réponse persistante au dernier suivi [17]. Les autres options rapportées sont la ciclosporine, le mycophénolate mofétil, l'azathioprine, le cyclophosphamide, la vincristine, le daratumumab et, rarement, la splénectomie. Ces traitements doivent être centralisés dans un centre expérimenté dans la prise en charge du PTT.
PTT congénital
Un PTT congénital doit être suspecté en cas d'ictère néonatal avec thrombopénie, d'épisodes récurrents depuis l'enfance, d'antécédents familiaux ou de PTT débutant pendant une grossesse sans anticorps anti-ADAMTS13. Le diagnostic est confirmé par un déficit sévère persistant en ADAMTS13 et des variants pathogènes bialléliques d'ADAMTS13.
L'ADAMTS13 recombinante est le traitement de première intention de la prophylaxie lorsqu'elle est disponible. Dans une étude randomisée en cross-over portant sur 48 patients, 40 UI/kg par voie intraveineuse ont permis d'obtenir une activité ADAMTS13 maximale d'environ 101 %, contre 19 % après le traitement standard à base de plasma. Des effets indésirables liés au traitement ont été rapportés chez 9 % et 48 %, respectivement [18]. Les recommandations internationales préconisent désormais l'ADAMTS13 recombinante plutôt que le plasma pour la prophylaxie [16].
Si l'ADAMTS13 recombinante n'est pas disponible, du plasma est administré régulièrement, souvent 10 à 15 mL/kg toutes les semaines ou toutes les deux semaines. Un intervalle de trois semaines est insuffisant pour de nombreux patients. La substitution prophylactique en ADAMTS13 réduit le risque d'AVC et d'autres atteintes d'organe cumulatives [9].
Les échanges plasmatiques ne sont généralement pas nécessaires dans le PTT congénital, car il n'y a pas d'auto-anticorps à éliminer. En cas d'épisode aigu, on administre de l'ADAMTS13 recombinante par voie intraveineuse à 40 UI/kg à J1, 20 UI/kg à J2, puis 15 UI/kg une fois par jour de J3 jusqu'à deux jours après la résolution de l'épisode, ou du plasma quotidiennement jusqu'à récupération clinique et biologique.
Grossesse
Le PTT aigu pendant la grossesse est traité comme chez la femme non enceinte, par échanges plasmatiques et corticoïdes immédiats. Le diagnostic ne doit pas être écarté au profit d'un syndrome HELLP au seul motif de la grossesse. Une ADAMTS13 inférieure à 10 % est en faveur d'un PTT.
Les personnes ayant des antécédents de PTT immunologique doivent être évaluées avant la conception. L'ADAMTS13 est contrôlée avant la grossesse puis régulièrement pendant la grossesse et en post-partum. Une activité inférieure à 20 à 30 % justifie un suivi rapproché et une prophylaxie individualisée. Le rituximab peut être utilisé avant la grossesse pour normaliser l'ADAMTS13, mais doit si possible être administré suffisamment longtemps avant la conception [3,8].
Le PTT congénital nécessite une substitution prophylactique en ADAMTS13 pendant toute la grossesse. Avec le plasma, on utilise souvent une posologie plus rapprochée et plus élevée à mesure que la grossesse avance. L'ADAMTS13 recombinante est une alternative possible, mais les données pendant la grossesse restent limitées.
Suivi et pronostic
Définition des réponses au traitement
La réponse clinique correspond à des plaquettes d'au moins 150 x 10^9/L, une LDH inférieure à 1,5 fois la limite supérieure de la normale et l'absence d'atteinte ischémique d'organe nouvelle ou évolutive. La rémission clinique correspond à une réponse maintenue pendant au moins 30 jours après l'arrêt des échanges plasmatiques et du caplacizumab.
L'exacerbation est une récidive de la thrombopénie sous traitement en cours ou dans les 30 jours suivant l'arrêt des échanges plasmatiques ou du caplacizumab. La rechute clinique survient au-delà de 30 jours et se traduit par une nouvelle thrombopénie, généralement avec hémolyse et ADAMTS13 inférieure à 10 %.
La rémission partielle d'ADAMTS13 correspond à une activité supérieure à 20 % mais inférieure à la limite inférieure de référence du laboratoire. La rémission complète d'ADAMTS13 correspond à une activité dans l'intervalle de référence. La rechute d'ADAMTS13 est définie par une activité inférieure à 20 % pendant la rémission clinique [6].
Programme de suivi
Après la sortie, l'hémogramme, la LDH, la bilirubine, l'haptoglobine et l'ADAMTS13 sont surveillés de près. Un calendrier pratique est le suivant :
- au moins une fois par semaine pendant le premier mois suivant la fin du traitement aigu
- une fois par mois pendant les trois premiers mois
- tous les trois mois pendant la première année
- tous les six à douze mois à vie en cas de rémission complète stable d'ADAMTS13
- plus fréquemment en cas de baisse d'ADAMTS13, de rechutes antérieures, de grossesse, d'infection ou de chirurgie programmée
Le patient doit consulter en urgence en cas de pétéchies, d'urines foncées, de fatigue marquée, de céphalées, de confusion, de déficit neurologique focal, de douleur thoracique ou de douleurs abdominales. Un hémogramme doit alors être réalisé sans délai.
Traitement préemptif
Une ADAMTS13 inférieure à 20 % pendant la rémission clinique est associée à un risque accru de rechute clinique ultérieure, mais le moment de survenue est imprévisible. Un traitement préemptif par rituximab doit être envisagé, en particulier en cas d'activité inférieure à 10 à 20 %, d'augmentation des anticorps anti-ADAMTS13 ou de rechutes cliniques antérieures.
Dans une cohorte britannique de 443 patients, le taux de rechute était de 40 % à cinq ans. Une surveillance régulière d'ADAMTS13 et un traitement préemptif anti-CD20 ont réduit les rechutes cliniques, et 96 % des rechutes d'ADAMTS13 traitées ont répondu avec une activité supérieure à 20 % [19].
Complications à long terme
La survie après un PTT ne s'accompagne pas d'une normalisation complète du risque. AVC pendant la rémission clinique, autres maladies cardiovasculaires, hypertension artérielle, dépression, symptômes post-traumatiques et troubles cognitifs sont plus fréquents que dans des populations comparables. Dans certaines cohortes, plus de la moitié des patients présentaient une atteinte cognitive mesurable, et l'IRM a montré des infarctus cérébraux asymptomatiques chez une proportion importante d'entre eux [8].
Le suivi annuel doit donc comprendre :
- pression artérielle, lipides, glycémie et tabagisme
- symptômes neurologiques et cognitifs
- dépression, anxiété et capacité de travail
- fonction rénale et albuminurie
- nouvelles manifestations auto-immunes
- conseil concernant la grossesse le cas échéant
Les facteurs de risque cardiovasculaire traditionnels doivent être traités activement. Un traitement antiplaquettaire systématique fondé uniquement sur un antécédent de PTT ne repose pas sur des données établies et doit être décidé au cas par cas.
Le pronostic s'est nettement amélioré. Le diagnostic précoce, les échanges plasmatiques immédiats, une immunosuppression efficace, le caplacizumab et une surveillance structurée d'ADAMTS13 ont transformé le PTT, d'une maladie aiguë presque toujours mortelle, en une affection traitable mais chronique et sujette aux rechutes. Le retard thérapeutique, l'âge avancé, l'atteinte cardiaque, des symptômes neurologiques marqués et une activité ADAMTS13 durablement basse restent des facteurs défavorables [7,20,21].
Sources
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for the diagnosis of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914582
- Sukumar S, Lämmle B, Cataland SR. Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2021. PMID: 33540569
- Zheng XL, Vesely SK, Cataland SR et al. Good practice statements for the clinical care of patients with thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914535
- Scully M, Cataland SR, Peyvandi F et al. Caplacizumab Treatment for Acquired Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2019. PMID: 30625070
- Djulbegovic M, Tong J, Xu A et al. Adding caplacizumab to standard of care in thrombotic thrombocytopenic purpura: a systematic review and meta-analysis. Blood Advances 2023. PMID: 36053773
- Trisolini SM, Laganà A, Capria S. Immune Thrombotic Thrombocytopenic Purpura: Pathophysiology, Diagnosis, Therapy and Open Issues. Mediterranean Journal of Hematology and Infectious Diseases 2024. PMID: 38984099
- Du P, Cristarella T, Goyer C et al. A Systematic Review of the Epidemiology and Disease Burden of Congenital and Immune-Mediated Thrombotic Thrombocytopenic Purpura. Journal of Blood Medicine 2024. PMID: 39161536
- Selvakumar S, Liu A, Chaturvedi S. Immune thrombotic thrombocytopenic purpura: Spotlight on long-term outcomes and survivorship. Frontiers in Medicine 2023. PMID: 36926315
- Alwan F, Vendramin C, Liesner R et al. Characterization and treatment of congenital thrombotic thrombocytopenic purpura. Blood 2019. PMID: 30770395
- Barbour T, Johnson S, Cohney S et al. Thrombotic microangiopathy and associated renal disorders. Nephrology Dialysis Transplantation 2012. PMID: 22802583
- Li A, Khalighi PR, Wu Q et al. External validation of the PLASMIC score: a clinical prediction tool for thrombotic thrombocytopenic purpura diagnosis and treatment. Journal of Thrombosis and Haemostasis 2018. PMID: 29064619
- Tufano A, Polimeno M, Matani B et al. Validation of PLASMIC score in a cohort of patients with suspected thrombotic microangiopathy in an academic medical centre. Blood Transfusion 2023. PMID: 35969133
- Rock GA, Shumak KH, Buskard NA et al. Comparison of plasma exchange with plasma infusion in the treatment of thrombotic thrombocytopenic purpura. New England Journal of Medicine 1991. PMID: 2062330
- Peyvandi F, Cataland S, Scully M et al. Caplacizumab prevents refractoriness and mortality in acquired thrombotic thrombocytopenic purpura: integrated analysis. Blood Advances 2021. PMID: 33881463
- Sun L, Mack J, Li A et al. Predictors of relapse and efficacy of rituximab in immune thrombotic thrombocytopenic purpura. Blood Advances 2019. PMID: 31076407
- Zheng XL, Al-Housni Z, Cataland SR et al. 2025 focused update of the 2020 ISTH guidelines for management of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2025. PMID: 40533296
- Lee NCJ, Yates S, Rambally S et al. Bortezomib in relapsed/refractory immune thrombotic thrombocytopenic purpura: A single-centre retrospective cohort and systematic literature review. British Journal of Haematology 2024. PMID: 37571963
- Scully M, Antun A, Cataland SR et al. Recombinant ADAMTS13 in Congenital Thrombotic Thrombocytopenic Purpura. New England Journal of Medicine 2024. PMID: 38692292
- Doyle AJ, Stubbs MJ, Dutt T et al. Long-term risk of relapse in immune-mediated thrombotic thrombocytopenic purpura and the role of anti-CD20 therapy. Blood 2023. PMID: 36322971
- Kucukyurt S, Eskazan AE. Assessment and Monitoring of Patients with Immune-Mediated Thrombotic Thrombocytopenic Purpura: Strategies to Improve Outcomes. Journal of Blood Medicine 2020. PMID: 33061729
- Zheng XL, Vesely SK, Cataland SR et al. ISTH guidelines for treatment of thrombotic thrombocytopenic purpura. Journal of Thrombosis and Haemostasis 2020. PMID: 32914526