Résumé
Les porphyries résultent d'anomalies de la biosynthèse de l'hème et se classent en pratique selon l'organe principal de surproduction et le phénotype clinique : porphyries hépatiques aiguës avec crises neuroviscérales, porphyries cutanées bulleuses et protoporphyries érythropoïétiques avec photosensibilité douloureuse immédiate. Le diagnostic doit toujours reposer sur la biochimie. En cas de suspicion de crise aiguë, un échantillon d'urine sur miction, protégé de la lumière, est prélevé avant tout traitement pour dosage du porphobilinogène (PBG), de l'acide 5-aminolévulinique (ALA) et de la créatinine. Un PBG nettement élevé est fortement évocateur d'une porphyrie hépatique aiguë, tandis qu'un PBG et un ALA normaux en présence de symptômes typiques en cours excluent en pratique une telle crise. Devant des lésions cutanées bulleuses, on utilise la fluorescence plasmatique et le fractionnement des porphyrines urinaires et fécales. Devant une photosensibilité douloureuse sans bulles, on dose la protoporphyrine libre (non métallée) et la protoporphyrine-zinc érythrocytaires. L'analyse génétique confirme le sous-type et permet l'enquête familiale, mais chez le patient symptomatique elle doit normalement être précédée du diagnostic biochimique [1-3].
La crise aiguë sévère est traitée par hémine intraveineuse, associée à un traitement symptomatique et à la correction des facteurs déclenchants. Le givosiran peut prévenir les crises récurrentes. La porphyrie cutanée tardive est traitée par saignées ou par hydroxychloroquine à faible dose, avec prise en charge des facteurs de risque hépatiques sous-jacents. Dans la protoporphyrie érythropoïétique, la photoprotection est essentielle et l'afamélanotide peut augmenter la durée d'exposition à la lumière sans douleur. La porphyrie érythropoïétique congénitale sévère peut être guérie par allogreffe de cellules souches hématopoïétiques. La prise en charge, l'évaluation des médicaments et l'enquête familiale doivent être coordonnées avec un centre de référence des porphyries.
Contexte et classification
L'hème est synthétisé en huit étapes enzymatiques. La nature de l'intermédiaire qui s'accumule et le lieu principal de la surproduction, foie ou cellules érythroïdes de la moelle osseuse, déterminent le tableau clinique. L'ALA et le PBG sont des précurseurs neurotoxiques responsables des manifestations neuroviscérales aiguës. Les porphyrines et la protoporphyrine absorbent surtout la lumière visible, génèrent des espèces réactives de l'oxygène et provoquent une phototoxicité cutanée [1,2].
Les porphyries peuvent être classées en hépatiques ou érythropoïétiques, mais une classification cliniquement plus utile repose sur le mode de présentation.
| Maladie | Gène ou déficit enzymatique | Phénotype principal | Premier examen clé |
|---|---|---|---|
| Porphyrie aiguë intermittente, PAI | HMBS | Crises neuroviscérales aiguës, pas de signes cutanés | PBG et ALA urinaires |
| Coproporphyrie héréditaire, CH | CPOX | Crises aiguës, parfois photosensibilité bulleuse | PBG et ALA urinaires, puis porphyrines fécales |
| Porphyrie variegata, PV | PPOX | Crises aiguës et/ou photosensibilité bulleuse | PBG et ALA urinaires, fluorescence plasmatique |
| Porphyrie par déficit en ALAD | ALAD | Crises neuroviscérales aiguës | ALA urinaire, le PBG peut être normal |
| Porphyrie cutanée tardive, PCT | Déficit acquis ou héréditaire en UROD | Fragilité cutanée et bulles | Porphyrines urinaires fractionnées et fluorescence plasmatique |
| Porphyrie hépato-érythropoïétique, PHE | Variants bialléliques d'UROD | Photosensibilité bulleuse précoce, souvent sévère | Porphyrines plasmatiques, urinaires, fécales et érythrocytaires |
| Porphyrie érythropoïétique congénitale, PEC | UROS, rarement GATA1 | Photosensibilité bulleuse sévère et hémolyse | Isomères des porphyrines urinaires et érythrocytaires |
| Protoporphyrie érythropoïétique, PPE | FECH | Photosensibilité douloureuse immédiate sans bulles | Protoporphyrine érythrocytaire |
| Protoporphyrie liée à l'X, XLEPP | Variant activateur d'ALAS2 | Comme la PPE, proportion souvent plus élevée de protoporphyrine-zinc | Protoporphyrine libre et protoporphyrine-zinc |
| Protoporphyrie liée à CLPX | CLPX | Comme la PPE et la XLEPP | Protoporphyrine érythrocytaire et analyse génétique |
La PAI, la CH et la PV sont autosomiques dominantes à faible pénétrance clinique. Les variants pathogènes d'HMBS seraient présents chez plus de 1 personne sur 2 000, alors que la PAI manifeste est nettement plus rare. La porphyrie hépatique aiguë symptomatique est estimée à environ 1 sur 100 000, et environ 90 % des patients symptomatiques diagnostiqués sont des femmes. Les crises surviennent surtout entre la ménarche et la ménopause [3,4]. La prévalence rapportée de la PPE est d'environ 1 sur 75 000 à 1 sur 200 000 [13]. La PCT est la porphyrie la plus fréquente ; elle est sporadique dans environ 80 % des cas, sans variant pathogène d'UROD [3].
Tableau clinique
Porphyries hépatiques aiguës
Une crise aiguë s'installe généralement en quelques heures à quelques jours et dure plus de 24 heures. Le symptôme cardinal est une douleur abdominale intense et diffuse, sans péritonite franche et souvent sans anomalie radiologique explicative. Les nausées, vomissements, la constipation, les douleurs dorsales et des membres sont fréquents. La tachycardie, l'hypertension artérielle, les sueurs et le tremblement traduisent la neuropathie autonome. Les urines peuvent foncer après repos, mais l'absence d'urines foncées n'a aucune valeur diagnostique [4,5].
L'évolution neurologique peut aboutir à une neuropathie axonale proximale à prédominance motrice, à des parésies, à une atteinte bulbaire et à une insuffisance respiratoire. Des paresthésies et des douleurs neuropathiques sont possibles, mais les déficits sensitifs objectifs sont souvent moins marqués que l'atteinte motrice. Encéphalopathie, anxiété, troubles du sommeil, confusion, hallucinations et crises épileptiques peuvent survenir. L'hyponatrémie est fréquente et peut être due à l'hypovolémie, aux vomissements et à une sécrétion inappropriée d'ADH. Un syndrome d'encéphalopathie postérieure réversible (PRES) doit être envisagé devant des céphalées, des convulsions, des troubles visuels et une hypertension artérielle marquée [4,6].
Les facteurs déclenchants fréquents sont le jeûne ou une restriction calorique importante, l'alcool, les infections, la chirurgie, le stress physiologique, le tabagisme, l'imprégnation progestative ainsi que les médicaments inducteurs de l'ALAS1 hépatique ou du cytochrome P450. Les barbituriques, la phénytoïne, la carbamazépine et le valproate sont des médicaments à risque classiques. La sécurité d'un médicament doit être vérifiée dans une base de données actualisée de médicaments adaptée aux porphyries, et non évaluée uniquement d'après la classe pharmacologique [4].
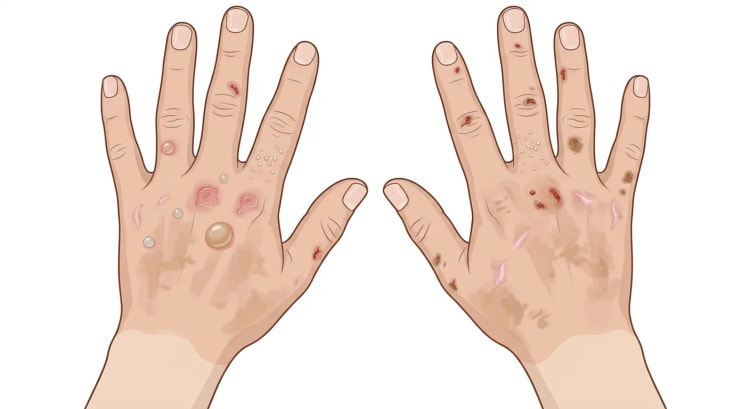
La CH et la PV peuvent en outre entraîner une fragilité cutanée, des érosions et des bulles sur le dos des mains et d'autres zones photoexposées. Environ 20 % des personnes atteintes de CH cliniquement manifeste présentent des manifestations cutanées [16].
Porphyries cutanées bulleuses
La PCT entraîne une fragilité cutanée, des vésicules, des bulles, des érosions et des grains de milium, surtout sur le dos des mains et les avant-bras. Une hyperpigmentation et une hypertrichose faciale sont possibles. L'activité hépatique de l'UROD est inhibée en présence de fer et de stress oxydatif. Les principaux facteurs favorisants sont l'alcool, l'hépatite C, le VIH, l'œstrogénothérapie, le tabagisme, les variants d'HFE et les autres maladies de surcharge en fer [9].
La PEC débute habituellement à la naissance ou dans la petite enfance par des urines rouges, une photosensibilité bulleuse marquée, une anémie hémolytique et une splénomégalie. Les bulles et infections répétées peuvent entraîner cicatrices, rétractions, ostéolyse et perte de doigts ou de structures faciales. L'érythrodontie (coloration brun-rouge des dents) et les lésions cornéennes sont caractéristiques. Le phénotype va de l'anasarque fœtoplacentaire (hydrops fetalis) à une forme modérée de début adulte [14,15].
Protoporphyries
La PPE et la XLEPP débutent généralement avant l'âge de cinq ans. Quelques minutes après une exposition au soleil ou à une autre lumière visible intense apparaissent picotements, prurit, douleur à type de brûlure, puis parfois érythème et œdème. La douleur peut rester intense plusieurs jours malgré des lésions cutanées visibles discrètes ou totalement absentes. Les bulles sont rares. La lumière visible traverse le verre des fenêtres, ce qui explique les symptômes en voiture et à l'intérieur [11-13].
La protoporphyrine est excrétée par voie biliaire. Une lithiase biliaire est observée chez jusqu'à 20 à 25 % des patients et une hépatopathie cholestatique sévère liée à la protoporphyrine chez environ 2 à 5 %. Les signes d'alerte sont une photosensibilité croissante, une élévation de la protoporphyrine érythrocytaire, un ictère, une douleur de l'hypocondre droit, une splénomégalie et une altération de la fonction de synthèse hépatique. Une anémie microcytaire modérée, une ferritine basse, une carence en vitamine D et une faible densité osseuse sont fréquentes [11].
Bilan et diagnostic
Prélèvements en cas de suspicion de crise aiguë
Prélever un échantillon d'urine sur miction pour dosage quantitatif du PBG, de l'ALA et de la créatinine avant l'administration d'hémine. L'échantillon doit être protégé de la lumière. Le PBG se dégrade à température ambiante ; l'échantillon doit être analysé dans les 24 heures, réfrigéré ou congelé selon les instructions du laboratoire. Les résultats doivent être exprimés par rapport à la créatinine. Le recueil des urines de 24 heures n'est pas recommandé [3].
Lors d'une crise aiguë avérée, le PBG est en règle supérieur à 10 fois la limite supérieure de la normale. Une définition utilisée de la crise de PAI associe au moins deux manifestations neuroviscérales durant plus de 24 heures, sans meilleure explication, à un rapport PBG/créatinine d'au moins 10 fois la limite supérieure de la normale [5]. Des valeurs normales de PBG et d'ALA sur un échantillon correctement manipulé, pendant les symptômes, excluent en pratique la PAI, la CH et la PV comme cause des symptômes. L'exception est la porphyrie par déficit en ALAD, extrêmement rare, dans laquelle l'ALA est fortement élevé alors que le PBG peut être normal ou seulement légèrement augmenté [3].
Le PBG peut rester élevé pendant des mois ou des années après des crises de PAI, alors que les taux se normalisent souvent rapidement après les crises de CH et de PV. Une valeur élevée isolée chez un fort excréteur connu ne prouve donc pas que les symptômes actuels sont dus à une nouvelle crise. La comparaison avec une valeur de base en période asymptomatique est alors utile [3,6].
Les porphyrines urinaires seules ne doivent pas être utilisées pour diagnostiquer une porphyrie hépatique aiguë. De légères élévations des porphyrines sont fréquentes en cas d'hépatopathie, de consommation excessive d'alcool, d'infection, de néphropathie et sous l'effet de médicaments, et conduisent facilement à un surdiagnostic [3,4].
Détermination du sous-type
Après confirmation biochimique d'une porphyrie hépatique aiguë, on recourt à :
- l'analyse génétique d'HMBS, CPOX, PPOX et, si le phénotype s'y prête, ALAD
- la fluorescence plasmatique, un pic net entre 624 et 628 nm étant en faveur d'une PV
- le fractionnement des porphyrines fécales, une augmentation du rapport coproporphyrine III/I étant en faveur d'une CH une fois la PV exclue
- le fractionnement des porphyrines urinaires et fécales si la génétique n'est pas concluante
La sensibilité diagnostique rapportée de l'analyse génétique est d'environ 95 à 99 % avec un séquençage complet et la recherche de grandes délétions ou duplications [4]. En revanche, un dépistage génétique sans vérification biochimique préalable, c'est-à-dire sans élévation documentée du PBG ou de l'ALA pendant les symptômes, peut identifier un porteur latent dont les symptômes actuels ont une autre cause.
Bilan d'une photosensibilité
Devant des bulles et une fragilité cutanée, on réalise une fluorescence plasmatique et un fractionnement des porphyrines urinaires et fécales. La PCT entraîne typiquement une augmentation de l'uroporphyrine et des porphyrines heptacarboxylées urinaires, ainsi que de l'isocoproporphyrine fécale. Explorer simultanément l'hémogramme, la ferritine, le coefficient de saturation de la transferrine, le bilan hépatique, l'hépatite C, le VIH, la consommation d'alcool, l'exposition aux œstrogènes et, en cas de surcharge en fer, une hémochromatose liée à HFE [3,9].
Devant une photosensibilité douloureuse sans bulles, la protoporphyrine libre et la protoporphyrine-zinc érythrocytaires doivent être dosées séparément. Une protoporphyrine libre d'au moins trois fois la limite supérieure de la normale confirme une protoporphyrie. Les porphyrines urinaires sont habituellement normales et ne permettent pas d'exclure une PPE. Dans la PPE, la protoporphyrine-zinc représente habituellement moins de 15 % de la protoporphyrine érythrocytaire totale, alors que cette proportion est souvent de 19 à 65 % dans la XLEPP [11].
Dans la PEC, on observe des concentrations très élevées d'uroporphyrine I et de coproporphyrine I dans les urines et les érythrocytes, ainsi que de coproporphyrine I dans les selles. Le diagnostic est confirmé par l'analyse d'UROS et, en cas de phénotype hématologique particulier, de GATA1 [14].
flowchart TD
A["Suspicion de porphyrie"] --> B["Symptômes abdominaux, neurologiques<br>ou autonomes aigus"]
A --> C["Photosensibilité bulleuse<br>et fragilité cutanée"]
A --> D["Douleur immédiate<br>à la lumière visible"]
B --> E["Urine sur miction avant traitement :<br>PBG, ALA et créatinine"]
E -->|"Nettement élevé"| F["Traiter la crise aiguë<br>et déterminer le sous-type"]
E -->|"Normal pendant les symptômes"| G["Porphyrie hépatique aiguë<br>improbable"]
C --> H["Fluorescence plasmatique et<br>fractionnement des porphyrines"]
H --> I["Rechercher PCT, PV, CH,<br>PEC ou PHE"]
D --> J["Protoporphyrine libre et<br>protoporphyrine-zinc érythrocytaires"]
J --> K["Distinguer PPE,<br>XLEPP et autres causes"]
Diagnostics différentiels
Devant une douleur abdominale aiguë, les causes chirurgicales, gynécologiques, infectieuses et métaboliques plus fréquentes doivent être recherchées en parallèle. Une porphyrie n'exclut pas une pathologie abdominale aiguë concomitante.
| Présentation | Principaux diagnostics différentiels | Éléments particulièrement orientants |
|---|---|---|
| Douleur abdominale et signes autonomes | Iléus, appendicite, pancréatite, pathologie biliaire, acidocétose, insuffisance surrénalienne, intoxication | Un PBG et un ALA normaux pendant les symptômes plaident fortement contre une crise |
| Neuropathie motrice aiguë | Syndrome de Guillain-Barré, vascularite, intoxication par métaux lourds, botulisme, neuropathie de réanimation | La porphyrie s'accompagne souvent de douleurs abdominales intenses, de dysautonomie et d'hyponatrémie |
| Symptômes psychiatriques ou convulsions | Maladie psychiatrique primitive, épilepsie, encéphalite, intoxication, hyponatrémie d'autre cause | Toujours rechercher une atteinte neurologique et autonome associée |
| Lésions bulleuses du dos des mains | Pseudoporphyrie, épidermolyse bulleuse acquise, pemphigoïde bulleuse, réaction médicamenteuse phototoxique | La pseudoporphyrie a un profil porphyrinique normal |
| Photosensibilité douloureuse sans bulles | Urticaire solaire, lucite polymorphe, réaction phototoxique, dermatite de contact, angio-œdème | La PPE entraîne une forte élévation de la protoporphyrine érythrocytaire libre |
| Porphyrines élevées sans clinique typique | Hépatopathie, alcool, insuffisance rénale, saturnisme, carence martiale | Le plomb élève l'ALA et la protoporphyrine-zinc mais avec un autre profil de fractionnement |
Le saturnisme peut mimer une porphyrie aiguë avec douleurs abdominales, neuropathie, élévation de l'ALA et de la protoporphyrine-zinc. La plombémie doit être dosée en cas d'exposition pertinente ou de profil biochimique atypique. Une protoporphyrie de début tardif doit faire rechercher un syndrome myélodysplasique ou myéloprolifératif [3,11].
Traitement
Crise aiguë de porphyrie hépatique
Arrêter les médicaments potentiellement porphyrinogènes et traiter l'infection ou tout autre facteur déclenchant. Contacter précocement un centre de référence des porphyries. Les patients présentant une douleur marquée, des vomissements, des troubles électrolytiques, des symptômes neurologiques ou nécessitant un traitement parentéral doivent être hospitalisés.
L'hémine intraveineuse (hémine humaine, Normosang) est administrée précocement en cas de crise sévère : 3 mg/kg une fois par jour pendant quatre jours, au maximum 250 mg (une ampoule) par 24 heures [17]. Le prélèvement pour PBG et ALA doit être effectué avant la première dose, mais le traitement d'une crise de porphyrie déjà établie ne doit pas être retardé dans l'attente des résultats. L'hémine est administrée selon le résumé des caractéristiques du produit et le protocole spécialisé local : la dose est diluée dans 100 ml de chlorure de sodium à 9 mg/ml en flacon de verre et perfusée en au moins 30 minutes dans une grosse veine de l'avant-bras ou une veine centrale, avec un filtre sur la tubulure, puis la veine est rincée avec 100 ml de chlorure de sodium à 9 mg/ml [17]. Les perfusions répétées peuvent entraîner une thrombophlébite, une perte du capital veineux et une surcharge en fer [4].
Apporter des glucides, si nécessaire environ 300 g de glucose par 24 heures par voie intraveineuse. Éviter de grandes quantités de soluté glucosé hypotonique, qui peuvent aggraver l'hyponatrémie. Traiter la douleur, les nausées, l'hypertension artérielle et la tachycardie avec des médicaments dont la sécurité dans la porphyrie aiguë a été vérifiée. Les opioïdes sont souvent nécessaires initialement. La natrémie et la magnésémie sont surveillées de près. Une hyponatrémie symptomatique sévère est corrigée selon les principes habituels en tenant compte du risque de démyélinisation osmotique [4,6].
En cas de convulsions, les benzodiazépines, le lévétiracétam ou le sulfate de magnésium peuvent être utilisés selon la situation. Les barbituriques, la phénytoïne, la carbamazépine et le valproate doivent être évités. Une parésie progressive, des signes bulbaires ou une baisse de la capacité vitale imposent une prise en charge en réanimation avec possibilité de ventilation mécanique.
Traitement préventif des crises récurrentes
Le patient doit éviter le jeûne, les régimes amaigrissants rapides, la consommation excessive d'alcool et les médicaments à risque connus. Un apport énergétique régulier et le traitement précoce des infections sont importants. En cas de crises cataméniales, une inhibition de l'ovulation encadrée par un spécialiste peut être envisagée, mais l'hormonothérapie peut elle-même déclencher des crises et nécessite une surveillance attentive.
En présence d'au moins quatre crises biochimiquement confirmées par an, le givosiran ou l'hémine prophylactique doivent être envisagés [4]. Le givosiran inhibe l'ALAS1 hépatique par interférence ARN. Dans l'étude ENVISION, le givosiran a réduit le taux annualisé moyen de crises de 12,5 à 3,2, soit une réduction de 74 % pendant la période contrôlée contre placebo [7]. L'effet s'est maintenu au cours de trois ans de suivi [8]. Surveiller le bilan hépatique, la créatinine, le DFGe, l'homocystéine ainsi que, selon le protocole spécialisé, l'amylase et la lipase. Le givosiran a été associé à une élévation des transaminases, à une dégradation de la fonction rénale et à des réactions au point d'injection.
La transplantation hépatique guérit le défaut métabolique hépatique mais est réservée aux crises récurrentes réfractaires mettant en jeu le pronostic vital avec une qualité de vie très altérée. Les donneurs vivants apparentés au patient doivent faire l'objet d'une analyse génétique [4].
Porphyrie cutanée tardive
Prendre en charge la consommation excessive d'alcool, le tabagisme, l'exposition aux œstrogènes, la supplémentation martiale et l'hépatite C. Le VIH et une hépatopathie associée sont traités selon les recommandations habituelles. L'amélioration cutanée est lente et une photoprotection mécanique stricte est nécessaire jusqu'à normalisation des porphyrines.
Les options de première intention sont :
- saignées d'environ 450 ml de sang toutes les deux semaines jusqu'à une ferritine d'environ 20 microgrammes/L, avec contrôle de l'hémoglobine avant chaque séance
- hydroxychloroquine 100 mg deux fois par semaine jusqu'à normalisation des porphyrines plasmatiques ou urinaires, puis habituellement un mois supplémentaire
Dans une petite étude prospective, le délai médian jusqu'à la rémission biochimique était de 6,9 mois avec les saignées et de 6,1 mois avec l'hydroxychloroquine à faible dose. L'étude était trop petite pour établir formellement une équivalence [10]. Les saignées sont préférées en cas de surcharge en fer marquée ou d'hémochromatose. L'hydroxychloroquine doit être évitée pendant la grossesse et en cas de rétinopathie significative, d'atteinte hépatique sévère, d'insuffisance rénale avancée et de déficit en G6PD. Des doses plus élevées ne doivent pas être utilisées, car une mobilisation rapide des porphyrines peut entraîner une hépatotoxicité [9,10].
PPE et XLEPP
La photoprotection doit viser la lumière visible et pas uniquement le rayonnement UV. Des vêtements à tissage serré, des gants, un chapeau, des chaussures couvrantes et des films filtrants pour les vitres et les vitrages de véhicule sont plus importants que les écrans solaires anti-UV conventionnels. La vitamine D est contrôlée et supplémentée en cas de carence. Une ostéodensitométrie doit être envisagée chez l'adulte [11].
L'afamélanotide est administré sous forme d'implant sous-cutané de 16 mg tous les deux mois pendant les périodes de forte exposition lumineuse. Dans deux études randomisées, le traitement a augmenté la durée d'exposition directe au soleil sans douleur et amélioré la qualité de vie spécifique à la maladie [12]. Les effets indésirables fréquents sont l'hyperpigmentation, l'assombrissement des nævus, les céphalées et les nausées. Selon le résumé des caractéristiques du produit, l'afamélanotide n'est prescrit que par un spécialiste exerçant dans un centre des porphyries reconnu, son utilisation chez le sujet âgé n'est pas recommandée en raison de données limitées, et sa sécurité et son efficacité avant 18 ans ne sont pas établies [18]. La disponibilité et les conditions de remboursement en Suède peuvent être plus restrictives que l'autorisation européenne et doivent être vérifiées au cas par cas.
Le fer ne doit pas être administré systématiquement dans la PPE liée à FECH malgré une microcytose ou une ferritine basse, car il peut augmenter la production de protoporphyrine et la photosensibilité. Une anémie cliniquement significative nécessite un avis spécialisé. Dans la XLEPP, en revanche, la supplémentation martiale peut abaisser le taux de protoporphyrine, car la ferrochélatase est intacte et le fer est le facteur limitant. Le sous-type doit donc être établi avant toute supplémentation martiale [11].
Une hépatopathie cholestatique d'évolution rapide nécessite une prise en charge multidisciplinaire. L'érythraphérèse, la transfusion, la plasmaphérèse et d'autres mesures visant à réduire la charge en protoporphyrine peuvent servir de traitement d'attente. La transplantation hépatique traite l'insuffisance hépatique mais ne guérit pas la surproduction érythropoïétique. Une récidive sur le greffon est possible, si bien qu'une greffe de cellules souches hématopoïétiques ultérieure peut devoir être envisagée [11,13].
Porphyrie érythropoïétique congénitale
Une protection stricte contre la lumière solaire, la lumière artificielle visible et l'éclairage opératoire est essentielle. Utiliser des vêtements protecteurs, des lunettes enveloppantes, des films filtrants pour les fenêtres et des écrans solaires physiques opaques. Les plaies sont traitées précocement pour prévenir l'infection, l'ostéomyélite et la perte tissulaire. La photothérapie de l'hyperbilirubinémie néonatale peut provoquer des lésions graves et doit être évitée ou réalisée uniquement avec une photoprotection particulière et un appui spécialisé [14,15].
En cas d'hémolyse sévère, des transfusions érythrocytaires régulières toutes les deux à quatre semaines peuvent freiner l'érythropoïèse et la production de porphyrines, mais imposent la surveillance et le traitement de la surcharge en fer. L'allogreffe de cellules souches hématopoïétiques est potentiellement curative et doit être envisagée précocement chez l'enfant transfusion-dépendant ou atteint d'une maladie cutanée et hématologique évolutive [14].
Tableau récapitulatif des posologies
| Médicament | Posologie | Commentaire |
|---|---|---|
| Hémine | 3 mg/kg par voie intraveineuse une fois par jour pendant 4 jours, au maximum 250 mg par 24 heures | Crise sévère de porphyrie hépatique aiguë. Administrer selon l'information produit et le protocole spécialisé |
| Glucose | Environ 300 g par 24 heures par voie intraveineuse en cas d'apport oral insuffisant | Éviter les solutés hypotoniques et surveiller étroitement la natrémie |
| Givosiran | 2,5 mg/kg par voie sous-cutanée une fois par mois | Porphyrie hépatique aiguë confirmée biochimiquement et génétiquement avec crises récurrentes |
| Hydroxychloroquine | 100 mg per os deux fois par semaine | PCT. Poursuivre jusqu'à la rémission biochimique, souvent 1 mois supplémentaire. Éviter les doses plus élevées |
| Afamélanotide | 16 mg en implant sous-cutané tous les deux mois | Adultes atteints de PPE. Disponibilité et conditions de remboursement suédoises à vérifier |
Suivi et pronostic
Tous les patients atteints de porphyrie hépatique aiguë doivent bénéficier au moins une fois par an d'un contrôle de la pression artérielle, de la créatinine, du DFGe et du bilan hépatique. La PAI symptomatique est associée à la maladie rénale chronique, à l'hypertension artérielle, aux douleurs neuropathiques chroniques et au cancer primitif du foie. Une échographie hépatique semestrielle à partir de 50 ans est recommandée au niveau international, même en l'absence de cirrhose [4]. Les patients recevant régulièrement de l'hémine sont suivis par ferritine et bilan martial tous les trois à six mois. Sous givosiran, des contrôles hépatiques et rénaux plus fréquents sont nécessaires, en particulier au cours des six premiers mois.
Les apparentés au premier degré d'un patient atteint de PAI, de CH ou de PV génétiquement confirmée doivent se voir proposer une recherche ciblée du variant familial. Les porteurs asymptomatiques doivent être informés des médicaments sûrs, des situations à risque et des circonstances justifiant un prélèvement en urgence. La faible pénétrance doit être expliquée afin d'éviter que des symptômes non spécifiques soient attribués à tort à la porphyrie [3,4].
Dans la PCT, les porphyrines sont suivies jusqu'à la rémission biochimique. Ensuite, la clinique et les porphyrines sont contrôlées en cas de récidive des signes cutanés. La fibrose hépatique, l'hépatite, le VIH et la surcharge en fer sont suivis en fonction de l'affection sous-jacente. La rémission est fréquente après un traitement adéquat, mais des rechutes peuvent survenir si les facteurs de risque persistent.
Dans la PPE et la XLEPP, l'hémogramme, la ferritine, le coefficient de saturation de la transferrine, le bilan hépatique et la protoporphyrine érythrocytaire doivent être suivis au moins une fois par an. Une échographie hépatobiliaire de référence est raisonnable. En cas d'élévation de la protoporphyrine, d'anomalies du bilan hépatique, de XLEPP, de maladie FECH biallélique ou d'antécédents familiaux d'insuffisance hépatique, les contrôles doivent être réalisés tous les six à douze mois et complétés par une échographie et une élastographie [11]. Le pronostic vital est généralement bon, mais la photosensibilité peut entraîner une limitation sociale importante, de l'anxiété, une dépression et une altération de la qualité de vie.
La PEC nécessite un suivi à vie de l'hémogramme, des marqueurs d'hémolyse, de la surcharge en fer, de la fonction hépatique, des yeux, des dents, du squelette et de la vitamine D. En l'absence de greffe de cellules souches, le pronostic dépend de l'importance de l'hémolyse, des infections et des lésions tissulaires progressives. Un chimérisme donneur complet après greffe peut normaliser la production de porphyrines et prévenir de nouvelles lésions phototoxiques, mais les déformations déjà constituées persistent [14,15].
Sources
- Dickey AK, Leaf RK, Balwani M. Update on the Porphyrias. Annual Review of Medicine 2024. PMID: 37540847
- Stölzel U, Doss MO, Schuppan D. Clinical Guide and Update on Porphyrias. Gastroenterology 2019. PMID: 31085196
- Aarsand AK, To-Figueras J, Whatley S et al. Practical recommendations for biochemical and genetic diagnosis of the porphyrias. Liver International 2025. PMID: 38940544
- Wang B, Bonkovsky HL, Lim JK et al. AGA Clinical Practice Update on Diagnosis and Management of Acute Hepatic Porphyrias: Expert Review. Gastroenterology 2023. PMID: 36642627
- Sardh E, Barbaro M. Acute Intermittent Porphyria. GeneReviews 2024. PMID: 20301372
- Kazamel M, Pischik E, Desnick RJ. Pain in acute hepatic porphyrias: Updates on pathophysiology and management. Frontiers in Neurology 2022. PMID: 36479055
- Balwani M, Sardh E, Ventura P et al. Phase 3 Trial of RNAi Therapeutic Givosiran for Acute Intermittent Porphyria. New England Journal of Medicine 2020. PMID: 32521132
- Kuter DJ, Bonkovsky HL, Monroy S et al. Efficacy and safety of givosiran for acute hepatic porphyria: Final results of the randomized phase III ENVISION trial. Journal of Hepatology 2023. PMID: 37479139
- Leaf RK, Dickey AK. Porphyria cutanea tarda: a unique iron-related disorder. Hematology American Society of Hematology Education Program 2024. PMID: 39644053
- Singal AK, Kormos-Hallberg C, Lee C et al. Low-dose hydroxychloroquine is as effective as phlebotomy in treatment of patients with porphyria cutanea tarda. Clinical Gastroenterology and Hepatology 2012. PMID: 22985607
- Minder AE, Kluijver LG, Barman-Aksözen J et al. Erythropoietic protoporphyrias: Pathogenesis, diagnosis and management. Liver International 2025. PMID: 39011756
- Langendonk JG, Balwani M, Anderson KE et al. Afamelanotide for Erythropoietic Protoporphyria. New England Journal of Medicine 2015. PMID: 26132941
- Lecha M, Puy H, Deybach JC. Erythropoietic protoporphyria. Orphanet Journal of Rare Diseases 2009. PMID: 19744342
- Erwin AL, Desnick RJ. Congenital erythropoietic porphyria: Recent advances. Molecular Genetics and Metabolism 2019. PMID: 30685241
- Erwin A, Balwani M, Desnick RJ. Congenital Erythropoietic Porphyria. GeneReviews 2021. PMID: 24027798
- Wang B, Bissell DM. Hereditary Coproporphyria. GeneReviews 2022. PMID: 23236641
- Normosang (humant hemin) 25 mg/ml koncentrat till infusionsvätska, lösning. Produktresumé, emc, datum för översyn 2025-04-09. https://www.medicines.org.uk/emc/product/6235/smpc (läst 2026-09-27)
- Scenesse (afamelanotid) 16 mg implantat. Produktresumé (EPAR), Europeiska läkemedelsmyndigheten (EMA), senast uppdaterad 2025-10-21. https://www.ema.europa.eu/en/medicines/human/EPAR/scenesse (läst 2026-09-27)