Résumé
L'insulinorésistance désigne une situation dans laquelle des concentrations normales d'insuline produisent une réponse biologique insuffisante. Elle est spécifique de chaque tissu et comprend principalement une diminution de la captation du glucose médiée par l'insuline dans le muscle squelettique, une freination insuffisante de la production hépatique de glucose et une inhibition insuffisante de la lipolyse dans le tissu adipeux. Le pancréas compense initialement par une augmentation de la sécrétion d'insuline, ce qui peut préserver la normoglycémie pendant de nombreuses années. Le diabète de type 2 n'apparaît que lorsque la capacité de compensation des cellules bêta ne couvre plus les besoins en insuline [1].
Le terrain le plus fréquent associe une vulnérabilité génétique, un excès énergétique, une accumulation de graisse viscérale, l'inactivité physique, un stockage lipidique ectopique, des troubles du sommeil et le vieillissement. L'insulinorésistance peut aussi survenir chez des personnes de poids normal et ne doit pas être assimilée à l'obésité. Cliniquement, elle se manifeste généralement de façon indirecte par une adiposité centrale, une hypertriglycéridémie, un HDL-cholestérol bas, une hypertension artérielle, une élévation de la glycémie, une maladie stéatosique du foie associée à une dysfonction métabolique, un syndrome des ovaires polykystiques ou un acanthosis nigricans.
L'insulinorésistance n'est pas un diagnostic biologique autonome assorti d'un seuil universel. En pratique courante, le bilan doit donc viser les causes sous-jacentes et les conséquences accessibles à un traitement. La glycémie à jeun, l'HbA1c, le bilan lipidique, la pression artérielle, le tour de taille et le bilan hépatique sont cliniquement plus utiles que l'insulinémie à jeun. Le clamp euglycémique hyperinsulinémique est la méthode de référence, mais il est surtout utilisé en recherche. Le HOMA-IR et les autres marqueurs indirects dépendent du dosage de l'insuline, de la fonction bêta-cellulaire et de la population étudiée, et ne disposent pas d'un seuil diagnostique général [2].
Le traitement cible le phénotype clinique, et non une valeur isolée d'insulinorésistance. La perte de poids en cas de surpoids, une activité physique régulière, la réduction de la sédentarité, une alimentation riche en fibres et de bonne qualité, un sommeil suffisant et la prise en charge de l'hyperglycémie, de la dyslipidémie, de l'hypertension artérielle, de l'apnée du sommeil, de la stéatose hépatique et du SOPK associés constituent les mesures essentielles. Il n'existe aucune indication générale à un traitement médicamenteux d'une insulinorésistance isolée chez une personne normoglycémique.
Contexte et épidémiologie
L'insulinorésistance constitue un continuum physiologique et physiopathologique plutôt qu'une maladie binaire. La sensibilité à l'insuline varie d'un individu à l'autre, d'un tissu à l'autre et dans le temps. Elle est influencée de façon aiguë par la prise alimentaire, l'activité physique, le sommeil, le stress, les infections et les médicaments, et à plus long terme par la composition corporelle, la répartition du tissu adipeux, la génétique, l'âge et l'environnement hormonal.
Une insulinorésistance légère et transitoire peut être adaptative. En fin de grossesse, les hormones placentaires, le cortisol et d'autres signaux contribuent à diminuer la sensibilité maternelle à l'insuline, ce qui augmente la disponibilité du glucose et des acides gras pour le fœtus. Si les cellules bêta ne parviennent pas à compenser, un diabète gestationnel peut apparaître [3]. La puberté, une maladie aiguë et une inactivité de courte durée peuvent également entraîner des modifications physiologiques ou adaptatives de la sensibilité à l'insuline.
Il n'existe pas de prévalence mondiale fiable de l'insulinorésistance, pour plusieurs raisons :
- Il n'existe pas de définition clinique uniforme.
- Les méthodes de référence sont exigeantes en ressources.
- Les marqueurs indirects utilisent des seuils propres à chaque population.
- Les dosages de l'insuline ne sont pas suffisamment harmonisés pour permettre des seuils universels.
- Un même individu peut présenter des degrés différents d'insulinorésistance dans le foie, le muscle et le tissu adipeux.
Le syndrome métabolique est parfois utilisé comme approximation clinique. Il est défini par l'association d'une adiposité centrale, de triglycérides élevés, d'un HDL-cholestérol bas, d'une pression artérielle élevée et d'une glycémie à jeun élevée. Selon la définition internationale harmonisée, au moins trois des cinq composantes sont requises [4]. Le syndrome métabolique n'est toutefois pas synonyme d'insulinorésistance. Une personne peut être insulinorésistante sans remplir les critères du syndrome, et chaque composante peut avoir d'autres causes.
L'indice de masse corporelle est un marqueur de risque imparfait. Des personnes ayant un IMC normal peuvent présenter une forte proportion de tissu adipeux viscéral, une faible masse musculaire, une stéatose hépatique et un retentissement métabolique. Ce phénotype a été appelé obésité métabolique à poids normal, mais les définitions varient. À l'inverse, certaines personnes obèses conservent une sensibilité à l'insuline relativement préservée, en particulier lorsque l'excès de graisse est principalement stocké en sous-cutané et que le tissu adipeux peut s'étendre sans inflammation marquée ni stockage lipidique ectopique [5].
Principaux facteurs de risque
| Facteur | Signification clinique |
|---|---|
| Accumulation de graisse viscérale et ectopique | Lien plus fort avec l'insulinorésistance que l'IMC seul |
| Prise de poids et bilan énergétique positif | Augmente l'hypertrophie adipocytaire, la lipolyse et le flux lipidique vers le foie et le muscle |
| Inactivité physique | Diminue la captation musculaire du glucose, la capacité oxydative et les réponses liées à GLUT4 |
| Antécédents familiaux de diabète de type 2 | Peut refléter une vulnérabilité touchant à la fois l'action de l'insuline et la fonction bêta-cellulaire |
| Âge avancé et sarcopénie | La diminution de la masse musculaire limite la capacité de captation du glucose |
| Sommeil court ou perturbé | Associé à une moindre action de l'insuline, à une prise de poids et au diabète de type 2 |
| Syndrome d'apnées obstructives du sommeil | L'hypoxie intermittente et l'activation sympathique peuvent altérer la sensibilité à l'insuline |
| Grossesse | L'insulinorésistance physiologique peut démasquer une capacité bêta-cellulaire insuffisante |
| SOPK | Insulinorésistance présente même chez les femmes de poids normal, contribuant à l'hyperandrogénie |
| Excès de glucocorticoïdes | Augmente la néoglucogenèse, la protéolyse, l'adiposité viscérale et l'insulinorésistance périphérique |
| Médicaments | Principalement les glucocorticoïdes systémiques, certains antipsychotiques et certains antirétroviraux |
| Maladies endocriniennes | Par exemple syndrome de Cushing, acromégalie et hypothyroïdie sévère |
| Lipodystrophie | La capacité limitée de stockage adipeux entraîne un stockage lipidique ectopique majeur et une insulinorésistance sévère |
Physiopathologie
Action normale de l'insuline
L'insuline est sécrétée par les cellules bêta du pancréas en réponse à l'élévation de la glycémie plasmatique, aux signaux des incrétines et aux nutriments. Sa liaison au récepteur de l'insuline active l'activité tyrosine kinase du récepteur, puis les substrats du récepteur de l'insuline, la PI3K et l'AKT. Les effets diffèrent selon les tissus [1].
Dans le muscle squelettique, cette signalisation entraîne la translocation de GLUT4 vers la membrane cellulaire. La captation du glucose augmente et le glucose est oxydé ou stocké sous forme de glycogène. Le muscle squelettique assure l'essentiel de la captation du glucose médiée par l'insuline après un repas.
Dans le foie, l'insuline régule l'équilibre entre production de glucose, renouvellement du glycogène et synthèse lipidique. Elle favorise la glycogénogenèse et diminue la production hépatique de glucose, à la fois par une signalisation hépatocytaire directe et indirectement en inhibant la lipolyse dans le tissu adipeux. La réduction de l'apport de glycérol et d'acides gras au foie limite les substrats et l'énergie disponibles pour la néoglucogenèse.
Dans le tissu adipeux, l'insuline stimule la captation du glucose et le stockage des triglycérides, et inhibe la lipase hormono-sensible ainsi que les autres voies de la lipolyse. Elle diminue ainsi la libération d'acides gras non estérifiés et de glycérol dans la circulation.
L'insuline agit aussi sur la synthèse protéique, la production endothéliale de monoxyde d'azote, la gestion rénale du sodium, la stéroïdogenèse ovarienne et la régulation centrale du métabolisme énergétique. L'insulinorésistance ne peut donc pas se réduire à une simple diminution de la captation du glucose.
Insulinorésistance spécifique des tissus
| Tissu | Effet normal de l'insuline | Conséquence de l'insulinorésistance |
|---|---|---|
| Muscle squelettique | Translocation de GLUT4, captation du glucose, glycogénogenèse | Hyperglycémie postprandiale, flexibilité métabolique réduite |
| Foie | Diminution de la production de glucose, augmentation de la glycogénogenèse | Néoglucogenèse accrue, hyperglycémie à jeun, production accrue de VLDL |
| Tissu adipeux | Inhibition de la lipolyse, stockage des triglycérides | Flux accru d'acides gras et de glycérol vers le foie et le muscle |
| Endothélium | Production de monoxyde d'azote médiée par PI3K-AKT | Dysfonction endothéliale, signalisation mitogène MAPK relativement préservée |
| Ovaire | Interaction avec les gonadotrophines | L'hyperinsulinémie amplifie la production d'androgènes dans le SOPK |
| Pancréas | Sécrétion d'insuline adaptée | Hyperinsulinémie compensatrice, puis défaillance bêta-cellulaire |
Capacité de stockage du tissu adipeux
Le tissu adipeux est un organe endocrine et un tampon métabolique. Une expansion métaboliquement favorable se fait principalement par la formation de nouveaux adipocytes de taille relativement petite, avec une vascularisation et une sensibilité à l'insuline préservées. Une expansion défavorable est caractérisée par des adipocytes hypertrophiques, une hypoxie, une fibrose, une mort cellulaire et un recrutement de cellules inflammatoires [6].
Lorsque la capacité de stockage du tissu adipeux est dépassée, la lipolyse basale augmente et les acides gras se déversent dans la circulation. Les lipides se déposent alors dans le foie, le muscle squelettique, le pancréas et d'autres organes. La lipodystrophie montre clairement que la masse grasse absolue n'est pas déterminante : des personnes disposant de très peu de tissu adipeux fonctionnel peuvent développer une insulinorésistance extrême, une hypertriglycéridémie et une stéatose hépatique.
Le tissu adipeux viscéral est plus actif sur le plan lipolytique que le tissu adipeux sous-cutané glutéofémoral. La répartition anatomique et la fonction du tissu adipeux importent donc souvent davantage que le poids corporel total. Le tissu adipeux glutéofémoral peut constituer un dépôt relativement sûr, tandis que l'accumulation de graisse viscérale et ectopique est plus étroitement liée au risque métabolique [7].
Lipides ectopiques et altération de la signalisation insulinique
Les triglycérides hépatiques ou musculaires sont un marqueur d'excès énergétique, mais les triglycérides eux-mêmes ne sont pas nécessairement la molécule directement délétère. Des intermédiaires lipidiques intracellulaires, en particulier les diacylglycérols et certaines espèces de céramides, peuvent interférer avec les voies de signalisation de l'insuline.
Dans le foie, le diacylglycérol peut activer la protéine kinase C epsilon, qui inhibe l'activité kinase du récepteur de l'insuline. Il en résulte une altération de la signalisation insulinique et un contrôle insuffisant de la production de glucose. Le lien entre diacylglycérol et insulinorésistance hépatique est étayé par des études chez l'homme et des modèles expérimentaux, même si la localisation subcellulaire et l'espèce lipidique en cause sont probablement déterminantes [8].
Dans le muscle squelettique, l'activation, liée au diacylglycérol, notamment de la protéine kinase C thêta a été associée à une altération de la signalisation via les substrats du récepteur de l'insuline et la PI3K. Les céramides peuvent inhiber l'AKT et affecter la fonction mitochondriale et le stress cellulaire. Les données sur la causalité directe des céramides sont toutefois moins univoques qu'on ne le présente souvent. Métabolisme lipidique, inflammation, stress du réticulum endoplasmique et surcharge mitochondriale sont intriqués, et aucun mécanisme isolé n'explique à lui seul l'ensemble de l'insulinorésistance [9].
Inflammation et adipokines
Le tissu adipeux hypertrophique libère davantage de signaux pro-inflammatoires et moins d'adiponectine. Les macrophages et d'autres cellules immunitaires s'accumulent autour des adipocytes lésés. Dans des modèles expérimentaux, le TNF, l'IL-1, l'IL-6, JNK, IKK et NF-kappa B ont été associés à une altération de la signalisation du récepteur de l'insuline, notamment par une modification de la phosphorylation et une dégradation des substrats du récepteur de l'insuline [6,7].
L'inflammation n'est cependant pas une explication primaire isolée. Elle peut être à la fois cause et conséquence de la dysfonction du tissu adipeux, de l'excès lipidique et de l'hyperglycémie. Les marqueurs inflammatoires circulants sont donc non spécifiques et ne doivent pas être utilisés pour diagnostiquer une insulinorésistance.
L'adiponectine favorise l'oxydation des acides gras et l'action de l'insuline ; elle est généralement abaissée dans l'obésité viscérale. La leptine augmente proportionnellement à la masse grasse, mais l'obésité se caractérise souvent par une leptinorésistance. Le dosage systématique de l'adiponectine ou de la leptine n'a pas de place établie dans l'évaluation clinique de l'insulinorésistance.
Hyperinsulinémie compensatrice et défaillance bêta-cellulaire
Lorsque la sensibilité tissulaire à l'insuline diminue, les cellules bêta augmentent leur sécrétion d'insuline. Tant que cette compensation est suffisante, la glycémie à jeun et l'HbA1c peuvent rester normales. L'hyperinsulinémie peut elle-même avoir des conséquences cliniques, par exemple une augmentation de la production ovarienne d'androgènes, une rétention sodée et la persistance d'une signalisation lipogénique.
L'évolution vers le diabète de type 2 n'est pas déterminée uniquement par le degré d'insulinorésistance, mais par la relation entre besoins en insuline et capacité bêta-cellulaire. Deux personnes ayant la même sensibilité à l'insuline peuvent donc avoir des glycémies très différentes. Lorsque la sécrétion bêta-cellulaire ne peut plus compenser, apparaît d'abord une hyperglycémie postprandiale, puis une hyperglycémie à jeun. La glucotoxicité et la lipotoxicité peuvent ensuite altérer davantage la fonction bêta-cellulaire.
Insulinorésistance sélective
Toutes les voies de signalisation de l'insuline ne deviennent pas nécessairement résistantes au même degré. Dans le foie, la capacité de l'insuline à contrôler la production de glucose peut être altérée alors que la signalisation lipogénique est en partie conservée. L'association d'une hyperinsulinémie, d'un apport élevé de substrats et d'une lipogenèse persistante contribue à la stéatose hépatique et à l'augmentation de la sécrétion de VLDL.
Dans l'endothélium vasculaire, la signalisation PI3K-AKT-eNOS est souvent altérée, avec une diminution de la production de monoxyde d'azote, tandis que la signalisation mitogène et vasoconstrictrice dépendante de MAPK peut être relativement préservée. Cela peut contribuer à la dysfonction endothéliale, à l'inflammation et à l'athérogenèse [10].
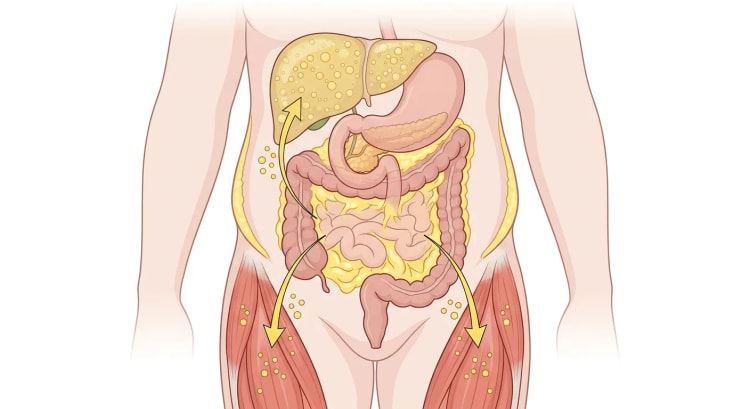
Tableau clinique et implications cliniques
L'insulinorésistance n'entraîne généralement aucun symptôme spécifique. La fatigue, les envies de sucre et la somnolence postprandiale sont non spécifiques et ne doivent pas être attribuées à elles seules à l'insulinorésistance. La suspicion repose plutôt sur un profil de risque métabolique ou une maladie associée.
Signes cliniques fréquents
- Adiposité centrale ou tour de taille croissant
- Hypertriglycéridémie et HDL-cholestérol bas
- Hypertension artérielle
- Élévation de la glycémie à jeun, de l'HbA1c ou de la glycémie à deux heures
- Stéatose hépatique ou élévation inexpliquée des ALAT
- SOPK, troubles du cycle menstruel ou hyperandrogénie
- Antécédent de diabète gestationnel
- Syndrome d'apnées obstructives du sommeil
- Acanthosis nigricans, particulièrement marqué au niveau de la nuque et des aisselles
- Acrochordons multiples, signe non spécifique mais pouvant être associé à une hyperinsulinémie
- Maladie cardiovasculaire précoce ou antécédents familiaux marqués de diabète de type 2
- Besoins en insuline anormalement élevés chez une personne diabétique
Diabète de type 2 et prédiabète
L'insulinorésistance précède souvent de plusieurs années le diabète de type 2. Le prédiabète identifie une dysglycémie, et non l'insulinorésistance en tant que telle. Les seuils suivants, utilisés au niveau international, sont cliniquement pertinents, mais le diagnostic doit suivre les recommandations suédoises en vigueur et tenir compte de la méthode de laboratoire :
| État glycémique | Glycémie plasmatique à jeun | Glycémie à deux heures après 75 g de glucose | HbA1c |
|---|---|---|---|
| Risque accru selon l'ADA | 5,6 à 6,9 mmol/L | 7,8 à 11,0 mmol/L | 39 à 47 mmol/mol |
| Diabète | Au moins 7,0 mmol/L | Au moins 11,1 mmol/L | Au moins 48 mmol/mol |
Les organisations internationales utilisent des limites inférieures en partie différentes pour l'hyperglycémie modérée à jeun. En pratique clinique, le diagnostic doit être confirmé selon les critères habituels du diabète, sauf en présence de symptômes francs et d'une hyperglycémie marquée. Dans les études de prévention du diabète, l'intervention intensive sur le mode de vie et la metformine ont réduit la progression vers le diabète de type 2, avec un effet persistant mais s'atténuant au cours d'un suivi prolongé [11].
Stéatose hépatique métabolique
La stéatose hépatique et l'insulinorésistance hépatique sont étroitement liées. La stéatose hépatique est fréquente dans le diabète de type 2 et peut exister chez des personnes ayant un IMC normal. Le contenu hépatique en triglycérides est souvent mieux corrélé à l'insulinorésistance hépatique que la quantité de tissu adipeux viscéral. Par ailleurs, certains variants génétiques peuvent entraîner une stéatose hépatique sans degré correspondant d'insulinorésistance, ce qui souligne que la stéatose n'est pas une mesure directe de l'action de l'insuline [8].
L'intérêt clinique tient à la fois au risque de progression de la fibrose et à la forte association avec le diabète de type 2 et les maladies cardiovasculaires. Des aminotransférases normales n'excluent ni une stéatose hépatique ni une fibrose.
Maladies cardiovasculaires
L'insulinorésistance est associée à plusieurs processus athérogènes :
- Augmentation de la production de VLDL et hypertriglycéridémie
- HDL-cholestérol bas
- Augmentation des particules de LDL petites et denses
- Dysfonction endothéliale
- Hypertension artérielle et activation sympathique
- Environnement pro-inflammatoire et prothrombotique
- Hyperglycémie lorsque la compensation bêta-cellulaire devient insuffisante
Les études observationnelles montrent une association entre les indices d'insulinorésistance et le risque cardiovasculaire, mais un HOMA-IR élevé n'est pas un objectif thérapeutique établi. La réduction du risque passe par la prise en charge de la pression artérielle, des lipides athérogènes, du tabagisme, de l'obésité, du diabète et des autres facteurs de risque établis, et non par la normalisation de l'insulinémie à jeun [10].
SOPK
L'insulinorésistance est fréquente dans le SOPK et s'observe aussi chez les femmes de poids normal. L'hyperinsulinémie stimule les cellules thécales ovariennes, amplifie la production d'androgènes médiée par la LH et réduit la production hépatique de SHBG, ce qui augmente la fraction biodisponible des androgènes. L'obésité renforce généralement ce mécanisme, mais n'est pas nécessaire [12].
L'insulinorésistance ne fait pas partie des critères diagnostiques du SOPK. La prise en charge clinique doit plutôt comprendre l'évaluation du métabolisme glucidique, du risque cardiométabolique, du profil menstruel, de l'hyperandrogénie et du désir de grossesse. Les mesures hygiéno-diététiques sont le traitement de première intention en cas de surpoids, mais elles apportent des bénéfices pour la santé même sans variation pondérale importante [13].
Troubles du sommeil et rythme circadien
Dans les études de cohorte, un sommeil court est associé à l'obésité et au diabète de type 2. La restriction expérimentale de sommeil peut altérer la sensibilité à l'insuline et la fonction bêta-cellulaire, et augmenter l'apport énergétique et l'appétit. Ces relations sont bidirectionnelles et influencées par l'obésité, la dépression, le travail posté et l'apnée du sommeil [14].
Le travail posté a également été associé au syndrome métabolique. Dans une méta-analyse portant sur des professionnels de santé, l'odds ratio était de 2,17 par rapport au travail de jour, mais les études étaient hétérogènes et principalement transversales [15]. Ce résultat justifie une vigilance quant au risque, mais ne démontre pas qu'une modification des horaires de travail suffise à elle seule à faire régresser l'insulinorésistance.
Dans le syndrome d'apnées obstructives du sommeil, la PPC a entraîné, dans des études randomisées, une légère amélioration du HOMA-IR chez des personnes non diabétiques, mais la PPC doit être prescrite selon l'indication liée à l'apnée du sommeil et aux symptômes, et non comme traitement isolé de l'insulinorésistance [16].
Bilan et diagnostic
Principe clinique
Ne pas explorer l'insulinorésistance comme une anomalie biologique isolée si le résultat ne modifie pas la prise en charge. Évaluer plutôt :
- Existe-t-il une dysglycémie ou un diabète ?
- Existe-t-il une adiposité centrale, une dyslipidémie, une hypertension artérielle ou une atteinte hépatique ?
- Existe-t-il une maladie endocrinienne sous-jacente, un effet médicamenteux ou un phénotype adipeux inhabituel ?
- Quels facteurs de risque établis doivent être traités ?
flowchart TD
A["Suspicion d'insulinorésistance<br>sur le phénotype clinique"] --> B["Anamnèse, médicaments,<br>IMC, tour de taille et pression artérielle"]
B --> C["Glycémie à jeun ou HbA1c,<br>lipides et bilan hépatique"]
C --> D["Dysglycémie ou diabète"]
D -->|"Oui"| E["Confirmer et classer<br>le trouble glycémique"]
D -->|"Non"| F["Évaluer le risque<br>cardiométabolique global"]
B --> G["Phénotype atypique ou<br>insulinorésistance très sévère"]
G -->|"Oui"| H["Bilan endocrinien ciblé<br>et avis spécialisé"]
G -->|"Non"| I["Mesures hygiéno-diététiques et traitement<br>de chaque facteur de risque"]
E --> I
F --> I
Anamnèse et examen clinique
L'anamnèse doit porter sur l'évolution pondérale, l'activité physique, les habitudes alimentaires, la consommation d'alcool, le tabagisme, le sommeil, le ronflement, un diabète gestationnel, le profil menstruel, les symptômes d'hyperandrogénie, les antécédents familiaux et les maladies cardiovasculaires. Rechercher en particulier la prise de glucocorticoïdes systémiques et d'antipsychotiques.
L'examen clinique doit comprendre :
- Taille, poids et IMC
- Tour de taille, mesuré de façon standardisée
- Pression artérielle
- Répartition du tissu adipeux et signes de lipodystrophie
- Acanthosis nigricans
- Signes d'hypercorticisme ou d'acromégalie en cas de suspicion clinique
- Hirsutisme et autres signes d'hyperandrogénie le cas échéant
Le tour de taille est plus informatif que l'IMC pour l'adiposité centrale, mais l'origine ethnique, le sexe et la morphologie influencent son interprétation. Aucun seuil de tour de taille ne permet de diagnostiquer une insulinorésistance.
Bilan biologique de base
Les examens appropriés dépendent du contexte clinique, mais comprennent souvent :
- Glycémie à jeun ou HbA1c
- Bilan lipidique, incluant triglycérides et HDL-cholestérol
- ALAT, ASAT et plaquettes en cas de risque de stéatose hépatique métabolique
- Créatinine et DFG estimé avant un éventuel traitement médicamenteux
- TSH en cas de symptômes ou de suspicion clinique de dysthyroïdie
- Hyperglycémie provoquée par voie orale en cas de discordance entre le profil de risque et le dosage à jeun, après un diabète gestationnel ou selon les recommandations dans le SOPK
L'insulinémie à jeun ne doit pas être dosée de façon systématique. Une valeur élevée peut étayer une hyperinsulinémie, mais elle dépend des conditions de prélèvement, de la méthode de dosage, d'un stress aigu, de la clairance hépatique de l'insuline et de la capacité bêta-cellulaire. Une insulinémie normale ou basse n'exclut pas une insulinorésistance si la fonction bêta-cellulaire est altérée.
Méthodes de mesure de l'insulinorésistance
| Méthode | Principe | Atout | Limite principale |
|---|---|---|---|
| Clamp euglycémique hyperinsulinémique | Perfusion d'insuline avec apport variable de glucose pour maintenir l'euglycémie | Méthode de référence pour la captation du glucose médiée par l'insuline | Exigeant en ressources et en temps, en partie non physiologique |
| FSIVGTT avec modèle minimal | Prélèvements répétés de glucose et d'insuline après glucose intraveineux | Fournit des indices liés à l'insuline et à la fonction bêta-cellulaire | Nécessite de nombreux prélèvements et une modélisation spécifique |
| Indices dérivés de l'HGPO | Glucose et insuline au cours d'une hyperglycémie provoquée par voie orale | Reflète une réponse dynamique et plus physiologique | Faible reproductibilité et dépendance au dosage de l'insuline |
| HOMA-IR | Insulinémie à jeun multipliée par la glycémie à jeun, divisée par 22,5 si la glycémie est exprimée en mmol/L | Simple dans les études épidémiologiques | Information surtout hépatique, pas de seuil universel |
| QUICKI | Fonction logarithmique inverse de la glycémie et de l'insulinémie à jeun | Validé par rapport au clamp dans plusieurs populations | Même problème de fond que les autres indices à jeun |
| Indice triglycérides-glucose | Fonction de la glycémie et des triglycérides à jeun | Nécessite des examens de routine | Marqueur de risque indirect, non spécifique de l'insulinorésistance |
Le clamp euglycémique hyperinsulinémique est la méthode de premier choix lorsque l'insulinorésistance est le critère de jugement principal d'une étude. Les indices à jeun reflètent surtout l'insulinorésistance hépatique, tandis que les indices dynamiques rendent mieux compte de l'interaction entre action périphérique de l'insuline et sécrétion d'insuline [2,17].
Le HOMA-IR se calcule ainsi :
insulinémie à jeun en mE/L × glycémie à jeun en mmol/L / 22,5
La valeur doit être interprétée par rapport à une population témoin bien définie, avec le même dosage de l'insuline. Les seuils publiés varient fortement selon l'âge, la puberté, l'origine ethnique, la composition corporelle et la méthode de laboratoire. Selon le dosage de l'insuline utilisé, le HOMA-IR calculé peut varier jusqu'à environ du simple au double [2]. Un seuil local ou propre à une étude ne doit donc pas être utilisé comme seuil diagnostique clinique général.
Quand un avis spécialisé est nécessaire
Envisager un avis endocrinologique en cas de :
- Acanthosis nigricans sévère avec hyperinsulinémie disproportionnée
- Diabète avec des besoins en insuline très élevés malgré une observance et une technique d'injection vérifiées
- Lipodystrophie généralisée ou partielle
- Hypertriglycéridémie ou stéatose hépatique marquée chez une personne mince
- Suspicion de syndrome de Cushing ou d'acromégalie
- Début précoce, éléments syndromiques ou forte agrégation familiale
- Hyperandrogénie d'évolution rapide ou virilisation
- Suspicion d'anticorps anti-récepteur de l'insuline ou d'une autre forme rare d'insulinorésistance
Diagnostics différentiels
L'insulinorésistance fait souvent partie du raisonnement diagnostique différentiel plutôt que d'en constituer le diagnostic final.
| Affection | Éléments distinctifs |
|---|---|
| Diabète de type 1 ou LADA | Auto-immunité, perte de poids, tendance à la cétose, peptide C bas |
| MODY ou autre diabète monogénique | Début précoce, transmission autosomique dominante, phénotype souvent atypique |
| Syndrome de Cushing | Faiblesse musculaire proximale progressive, fragilité cutanée avec ecchymoses faciles, vergetures larges et répartition adipeuse caractéristique |
| Acromégalie | Élargissement des mains et des pieds, modification du faciès, sudation et apnée du sommeil |
| Hypothyroïdie | Frilosité, constipation, bradycardie et anomalie de la TSH |
| Phéochromocytome | Céphalées paroxystiques, palpitations, sueurs et hypertension artérielle sévère |
| Lipodystrophie | Absence de tissu adipeux sous-cutané, aspect musculaire, stéatose hépatique et hypertriglycéridémie sévère |
| SOPK | Oligo- ou anovulation, hyperandrogénie et morphologie ovarienne polykystique |
| Dysglycémie d'origine médicamenteuse | Relation temporelle, par exemple avec un glucocorticoïde ou un antipsychotique |
| Stéatose hépatique métabolique sans insulinorésistance marquée | Possible avec certains variants génétiques |
| Hyperglycémie de stress | Maladie aiguë, décharge de catécholamines et élévation glycémique transitoire |
Les glucocorticoïdes augmentent la néoglucogenèse hépatique, diminuent la captation du glucose et la glycogénogenèse dans le muscle, stimulent la protéolyse et peuvent favoriser l'accumulation de graisse viscérale. Un excès de glucocorticoïdes, qu'il soit endogène ou d'origine médicamenteuse, peut donc entraîner une insulinorésistance marquée [18].
Traitement
Traiter le risque et la cause, pas le HOMA-IR
L'objectif est de prévenir ou de traiter le diabète de type 2, les maladies cardiovasculaires, la fibrose hépatique et les autres conséquences cliniques. Un marqueur indirect d'insulinorésistance constitue rarement un objectif thérapeutique pertinent. Le suivi doit donc reposer sur le poids, le tour de taille, la capacité physique, la pression artérielle, les lipides, l'équilibre glycémique et les critères spécifiques d'organe.
Poids et composition corporelle
En cas de surpoids ou d'obésité, la perte de poids améliore généralement l'action hépatique de l'insuline, diminue la lipolyse du tissu adipeux et réduit le stockage lipidique ectopique. Une perte de poids même modérée peut avoir un effet métabolique, mais la réponse est variable. Dans le SOPK, une perte de poids de 5 à 10 pour cent est souvent recommandée en cas de surpoids, la stabilité pondérale et la prévention d'une prise de poids supplémentaire étant également des objectifs importants [13].
La perte de poids ne doit pas être le seul critère. L'augmentation de la masse musculaire, la diminution du tour de taille et l'amélioration de la condition physique peuvent améliorer le métabolisme sans variation importante sur la balance. Chez la personne âgée, la restriction énergétique doit être associée à un renforcement musculaire et à un apport protéique suffisant afin de limiter la sarcopénie.
Les médicaments de l'obésité et la chirurgie métabolique peuvent être indiqués selon les critères habituels. Ils ne doivent pas être prescrits uniquement en raison d'une insulinémie à jeun ou d'un HOMA-IR élevés. Le choix thérapeutique dépend de l'IMC, des comorbidités, des tentatives thérapeutiques antérieures, des contre-indications et des préférences du patient.
Activité physique
La contraction musculaire stimule la captation du glucose par des mécanismes en partie indépendants de l'insuline. Une période d'entraînement peut améliorer l'expression de GLUT4, la capacité mitochondriale, la densité capillaire et le renouvellement du glycogène. L'effet d'une séance isolée sur la sensibilité à l'insuline est limité dans le temps, ce qui plaide pour une activité répétée au cours de la semaine.
Objectifs pratiques :
- Au moins 150 minutes par semaine d'activité aérobie d'intensité modérée, ou 75 minutes d'intensité élevée
- Activité de renforcement musculaire au moins deux jours par semaine
- Interruption des périodes prolongées de sédentarité
- Augmentation progressive en fonction des comorbidités et du niveau fonctionnel
Dans le diabète de type 2, l'entraînement structuré a des effets favorables sur l'équilibre glycémique, même si les méta-analyses portant sur le HOMA-IR sont hétérogènes et ne montrent pas toujours une amélioration certaine de l'indice lui-même [19]. Le bénéfice clinique ne doit donc pas être évalué uniquement à l'aide de l'insulinémie à jeun.
Alimentation
Aucune répartition des macronutriments n'est supérieure pour tous. L'alimentation doit être réalisable et soutenir l'équilibre énergétique, les objectifs pondéraux, le contrôle glycémique et la réduction du risque cardiovasculaire. Dans des études contrôlées, une alimentation de type méditerranéen a amélioré le poids, le tour de taille, la glycémie, l'insulinémie, le HOMA-IR, les lipides sanguins, la graisse hépatique et les marqueurs inflammatoires, mais les études sont hétérogènes [20].
Privilégier :
- Légumes, légumineuses, céréales complètes, fruits, fruits à coque et graines
- Graisses insaturées plutôt que graisses saturées
- Poisson et autres sources de protéines riches en nutriments
- Réduction des boissons sucrées, de l'amidon raffiné et des aliments ultratransformés à haute densité énergétique
- Restriction énergétique individualisée lorsque la perte de poids est un objectif
Chez les personnes atteintes de prédiabète ou de diabète, un apport en fibres d'environ 35 g par jour, ou une augmentation d'environ 15 g par jour à partir d'un niveau initial bas, peut constituer un objectif raisonnable. Une méta-analyse a montré une amélioration de la glycémie à jeun, de l'HbA1c, de l'insulinémie, du HOMA-IR, des lipides sanguins et du poids corporel, mais les études d'intervention présentaient une forte hétérogénéité [21].
Sommeil, stress et apnée du sommeil
Interroger sur la durée du sommeil, l'insomnie, le ronflement et la somnolence diurne. L'hygiène du sommeil et le traitement de l'insomnie peuvent améliorer l'état de santé général et les conditions d'un changement de mode de vie, mais les données selon lesquelles l'allongement du sommeil seul préviendrait durablement le diabète sont insuffisantes [14].
Le syndrome d'apnées obstructives du sommeil est traité selon l'indication relevant de la médecine du sommeil. La PPC peut entraîner une amélioration modeste de l'insulinorésistance, mais ne remplace ni la prise en charge pondérale, ni l'activité physique, ni le traitement des autres facteurs de risque [16].
Médicaments
Il n'existe aucun médicament ayant une indication générale dans l'insulinorésistance isolée sans maladie associée définie.
La metformine peut être indiquée dans le diabète de type 2 et, dans certaines situations, dans le prédiabète ou le SOPK. Dans le prédiabète, l'intervention sur le mode de vie est le traitement de première intention. La metformine peut être envisagée chez les personnes à risque de progression particulièrement élevé, mais les critères et les pratiques de prescription varient selon les pays. Les recommandations suédoises et les indications approuvées doivent être respectées.
Les agonistes des récepteurs du GLP-1, les agonistes doubles des récepteurs du GIP et du GLP-1, les inhibiteurs du SGLT2, les thiazolidinediones et les autres hypoglycémiants peuvent améliorer les critères métaboliques dans leurs populations de patients respectives. Leur choix doit reposer sur le diabète, l'obésité, la maladie cardiovasculaire, l'insuffisance cardiaque, la maladie rénale et le profil d'effets indésirables, et non sur une insulinémie isolée.
Les statines, les antihypertenseurs et les autres mesures de prévention cardiovasculaire sont prescrits en fonction du risque global. Une éventuelle légère augmentation du risque de diabète avec certains médicaments doit être mise en balance avec le bénéfice cardiovasculaire démontré.
Suivi et pronostic
Le suivi est individualisé selon le profil de risque. Chez une personne normoglycémique à risque modéré, un contrôle annuel ou espacé de plusieurs années peut suffire. Un suivi plus rapproché est nécessaire en cas de prédiabète, d'antécédent de diabète gestationnel, de SOPK à haut risque métabolique, d'obésité sévère, de prise de poids rapide ou de traitement hyperglycémiant.
Surveiller en priorité :
- Poids, tour de taille et niveau d'activité physique
- Pression artérielle
- Glycémie à jeun ou HbA1c
- Triglycérides, HDL-cholestérol et LDL-cholestérol
- Bilan hépatique et, si nécessaire, évaluation validée de la fibrose
- Symptômes et efficacité du traitement en cas d'apnée du sommeil ou de SOPK
- Effets indésirables des médicaments et observance
Les dosages répétés de l'insulinémie à jeun ou du HOMA-IR ne sont normalement pas recommandés. Une variation peut refléter la variabilité du prélèvement, de la sécrétion d'insuline ou du dosage plutôt qu'une modification cliniquement significative de l'action de l'insuline.
Le pronostic dépend surtout de la capacité bêta-cellulaire, de la répartition du tissu adipeux, de la graisse hépatique, de la masse musculaire, de l'activité physique, du sommeil et du risque cardiovasculaire associé. L'insulinorésistance est en partie réversible. L'activité physique peut améliorer l'action de l'insuline en quelques jours, et la réduction de la graisse hépatique peut rapidement diminuer la production hépatique de glucose. Une stabilité pondérale durable, une masse musculaire préservée et le traitement des facteurs de risque établis importent davantage qu'une normalisation transitoire d'un indice indirect.
Sources
- Petersen MC, Shulman GI. Mechanisms of Insulin Action and Insulin Resistance. Physiological Reviews 2018. PMID: 30067154
- Borai A, Livingstone C, Kaddam I et al. Selection of the appropriate method for the assessment of insulin resistance. BMC Medical Research Methodology 2011. PMID: 22112229
- Plows JF, Stanley JL, Baker PN et al. The Pathophysiology of Gestational Diabetes Mellitus. International Journal of Molecular Sciences 2018. PMID: 30373146
- Alberti KG, Eckel RH, Grundy SM et al. Harmonizing the metabolic syndrome: a joint interim statement. Circulation 2009. PMID: 19805654
- Pluta W, Dudzińska W, Lubkowska A. Metabolic Obesity in People with Normal Body Weight: Review of Diagnostic Criteria. International Journal of Environmental Research and Public Health 2022. PMID: 35055447
- Choe SS, Huh JY, Hwang IJ et al. Adipose Tissue Remodeling: Its Role in Energy Metabolism and Metabolic Disorders. Frontiers in Endocrinology 2016. PMID: 27148161
- Kojta I, Chacińska M, Błachnio-Zabielska A. Obesity, Bioactive Lipids, and Adipose Tissue Inflammation in Insulin Resistance. Nutrients 2020. PMID: 32375231
- Petersen MC, Shulman GI. Roles of Diacylglycerols and Ceramides in Hepatic Insulin Resistance. Trends in Pharmacological Sciences 2017. PMID: 28551355
- Samuel VT, Shulman GI. Integrating Mechanisms for Insulin Resistance: Common Threads and Missing Links. Cell 2012. PMID: 22385956
- Ormazabal V, Nair S, Elfeky O et al. Association between insulin resistance and the development of cardiovascular disease. Cardiovascular Diabetology 2018. PMID: 30170598
- Carris NW, Magness RR, Labovitz AJ. Prevention of Diabetes Mellitus in Patients With Prediabetes. American Journal of Cardiology 2019. PMID: 30528418
- Genazzani AD, Genazzani AR. Polycystic Ovary Syndrome as Metabolic Disease: New Insights on Insulin Resistance. touchREVIEWS in Endocrinology 2023. PMID: 37313240
- Cowan S, Lim S, Alycia C et al. Lifestyle management in polycystic ovary syndrome: beyond diet and physical activity. BMC Endocrine Disorders 2023. PMID: 36647089
- Antza C, Kostopoulos G, Mostafa S et al. The links between sleep duration, obesity and type 2 diabetes mellitus. Journal of Endocrinology 2022. PMID: 34779405
- Sooriyaarachchi P, Jayawardena R, Pavey T et al. Shift work and the risk for metabolic syndrome among healthcare workers: A systematic review and meta-analysis. Obesity Reviews 2022. PMID: 35734805
- Iftikhar IH, Khan MF, Das A et al. Meta-analysis: continuous positive airway pressure improves insulin resistance in patients with sleep apnea without diabetes. Annals of the American Thoracic Society 2013. PMID: 23607839
- Muniyappa R, Lee S, Chen H et al. Current approaches for assessing insulin sensitivity and resistance in vivo: advantages, limitations, and appropriate usage. American Journal of Physiology, Endocrinology and Metabolism 2008. PMID: 17957034
- Kokkinopoulou I, Diakoumi A, Moutsatsou P. Glucocorticoid Receptor Signaling in Diabetes. International Journal of Molecular Sciences 2021. PMID: 34681832
- Sampath Kumar A, Maiya AG, Shastry BA et al. Exercise and insulin resistance in type 2 diabetes mellitus: A systematic review and meta-analysis. Annals of Physical and Rehabilitation Medicine 2019. PMID: 30553010
- Papadaki A, Nolen-Doerr E, Mantzoros CS. The Effect of the Mediterranean Diet on Metabolic Health: A Systematic Review and Meta-Analysis of Controlled Trials in Adults. Nutrients 2020. PMID: 33143083
- Reynolds AN, Akerman AP, Mann J. Dietary fibre and whole grains in diabetes management: Systematic review and meta-analyses. PLOS Medicine 2020. PMID: 32142510