Résumé
Le phéochromocytome est une tumeur neuroendocrine sécrétant des catécholamines, développée aux dépens de la médullosurrénale. La tumeur extrasurrénalienne correspondante est appelée paragangliome. Le diagnostic doit être évoqué devant une hypertension artérielle paroxystique ou difficile à contrôler, des crises associant céphalées, palpitations et sueurs, une hypotension orthostatique, une cardiomyopathie inexpliquée, un incidentalome surrénalien ou un risque héréditaire. Le bilan débute habituellement par le dosage des métanéphrines libres plasmatiques, prélevées après au moins 20 à 30 minutes de repos en décubitus, ou à défaut des métanéphrines fractionnées urinaires des 24 heures. Une élévation franche, en particulier supérieure à deux à trois fois la limite supérieure de la normale ou portant simultanément sur plusieurs métabolites, justifie l'imagerie. En cas d'anomalies limites, les conditions de prélèvement, les traitements, une pathologie aiguë et une activation sympathique doivent être examinés avant de poursuivre l'exploration radiologique. La tomodensitométrie (TDM) est l'examen de première intention pour la localisation anatomique. L'imagerie par résonance magnétique (IRM) est utilisée notamment pendant la grossesse, chez l'enfant, pour les paragangliomes de la tête et du cou et lorsque l'irradiation doit être limitée. Une imagerie fonctionnelle corps entier, souvent une tomographie par émission de positons (TEP) des récepteurs de la somatostatine au gallium-68, est nécessaire en cas de paragangliome, de maladie multifocale ou métastatique, de génotype à haut risque et avant une radiothérapie interne vectorisée [1].
Le phéochromocytome localisé est traité chirurgicalement après 7 à 14 jours de blocage alpha-adrénergique, une expansion volémique progressive et, si nécessaire, l'ajout d'un bêtabloquant, mais le bêtablocage ne doit jamais être instauré avant un alphablocage adéquat. L'intervention et l'anesthésie doivent être réalisées dans un centre expérimenté dans la prise en charge du phéochromocytome. Un conseil génétique et une analyse constitutionnelle doivent être proposés à tous les patients, car environ un tiers d'entre eux ou davantage présentent une prédisposition héréditaire. Après l'intervention, les métanéphrines sont contrôlées après environ 2 à 6 semaines, puis annuellement. Le suivi doit durer au moins 10 ans, et toute la vie en cas de paragangliome, de prédisposition génétique, de jeune âge, de tumeur volumineuse ou d'un autre risque élevé de récidive.
Contexte et épidémiologie
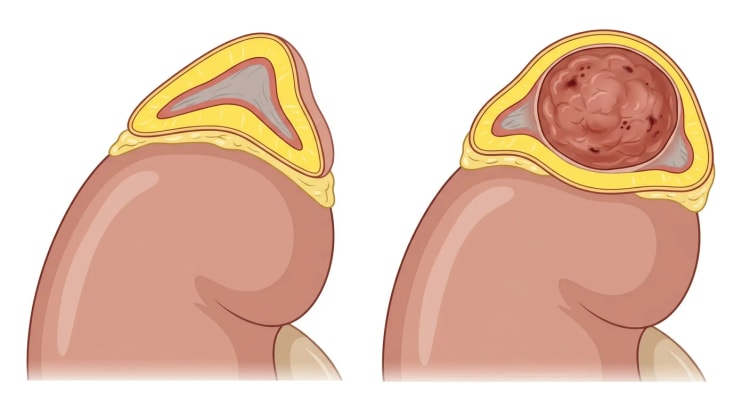
Le phéochromocytome naît des cellules chromaffines de la médullosurrénale. Le paragangliome naît des paraganglions sympathiques ou parasympathiques extrasurrénaliens. Le terme PPGL est utilisé pour désigner les deux types tumoraux. Les paragangliomes sympathiques siègent principalement dans le thorax, l'abdomen et le pelvis et sécrètent souvent de la noradrénaline ou de la dopamine. Les paragangliomes parasympathiques siègent essentiellement dans la région de la tête et du cou et sont souvent biochimiquement non sécrétants.
L'incidence rapportée est d'environ 2 à 8 cas par million d'habitants et par an. Dans une étude populationnelle danoise, l'incidence est passée de 1,4 par million de personnes-années en 1977 à 6,6 par million de personnes-années en 2015. Cette augmentation s'expliquait surtout par de petites tumeurs de découverte fortuite chez des patients âgés présentant peu ou pas de crises classiques. La prévalence en 2015 était d'environ 64 par million d'habitants [2]. Les PPGL sont retrouvés chez environ 0,2 à 0,6 % des personnes explorées pour une hypertension artérielle et chez quelques pour cent des patients porteurs d'un incidentalome surrénalien [3].
Le phéochromocytome est habituellement diagnostiqué à l'âge adulte, mais peut survenir à tout âge. Les enfants et les sujets jeunes présentent plus souvent une maladie extrasurrénalienne, multifocale ou héréditaire. L'absence d'antécédents familiaux n'exclut pas une prédisposition génétique.
Tous les PPGL sont considérés comme des tumeurs à potentiel métastatique. Les métastases sont définies par la présence de tissu tumoral chromaffine dans des organes normalement dépourvus de cellules chromaffines, par exemple le squelette, les ganglions lymphatiques, le foie ou les poumons. L'histologie ne permet pas de distinguer avec certitude une tumeur qui métastasera ultérieurement d'une tumeur qui restera localisée. Le risque est globalement plus élevé pour les paragangliomes que pour les phéochromocytomes, et particulièrement élevé en cas de variant pathogène de SDHB, de tumeur primitive volumineuse, de phénotype dopaminergique et d'invasion locale ou de maladie multifocale déjà démontrée [1].
Physiopathologie utile à la prise en charge
Les catécholamines sont synthétisées à partir de la tyrosine, notamment par l'intermédiaire de la tyrosine hydroxylase. L'adrénaline est métabolisée en continu en métanéphrine, la noradrénaline en normétanéphrine et la dopamine en 3-méthoxytyramine. Les métanéphrines sont libérées par la tumeur de façon plus continue que les catécholamines et constituent donc de meilleurs marqueurs diagnostiques, même lorsque les symptômes surviennent par crises.
Les tumeurs sécrétant de l'adrénaline sont presque toujours surrénaliennes et peuvent entraîner une tachycardie marquée, des tremblements, un retentissement métabolique et des crises paroxystiques. Les tumeurs sécrétant de la noradrénaline donnent plus souvent une hypertension permanente et une vasoconstriction. Les tumeurs sécrétant de la dopamine peuvent être normotensives et sont plus souvent extrasurrénaliennes ou métastatiques.
L'excès prolongé de catécholamines entraîne une vasoconstriction et une diminution du volume plasmatique. Lors de l'exérèse tumorale, le taux de catécholamines chute brutalement alors que l'alphablocage préopératoire persiste. Cela explique le risque d'hypotension postopératoire sévère et la nécessité d'un apport préopératoire en sel et en liquides.
Les catécholamines peuvent provoquer des troubles du rythme, une ischémie myocardique, un syndrome de Tako-Tsubo, une cardiomyopathie dilatée ou hypertrophique et un choc cardiogénique. Une cardiomyopathie associée aux PPGL a été rapportée chez jusqu'à environ 11 % des patients. La fonction ventriculaire gauche s'améliore souvent après la résection tumorale, mais des lésions cardiaques fibrotiques chroniques peuvent persister [4].
Tableau clinique
Manifestations typiques
La triade classique associe :
- céphalées paroxystiques
- palpitations
- sueurs profuses
La triade oriente cliniquement mais fait défaut chez de nombreux patients. L'hypertension peut être permanente, paroxystique ou alterner avec une normotension et une hypotension orthostatique. Une proportion importante des tumeurs actuelles est découverte fortuitement, en l'absence de symptômes classiques.
Les autres manifestations sont :
- pâleur, tremblements, sensation d'angoisse et intolérance à la chaleur
- douleur thoracique, dyspnée, troubles du rythme ou syncope
- hypotension orthostatique liée à la contraction du volume plasmatique et à une réactivité vasculaire diminuée
- amaigrissement et état catabolique
- hyperglycémie ou diabète de découverte récente
- constipation ou douleurs abdominales
- polyurie et polydipsie
- pression artérielle labile au cours d'une anesthésie, d'une intervention chirurgicale ou d'un accouchement
- syndrome de Tako-Tsubo inexpliqué, tableau évoquant une myocardite ou choc cardiogénique
Les paragangliomes vésicaux peuvent provoquer des crises lors de la miction. Les paragangliomes de la tête et du cou se manifestent plus souvent par une masse, un acouphène pulsatile, une hypoacousie, une dysphagie, une dysphonie ou une atteinte des nerfs crâniens que par des symptômes catécholaminergiques.
Situations justifiant un dosage
Un bilan biochimique doit être envisagé en cas de :
- symptômes ou crises compatibles avec un excès de catécholamines
- tumeur surrénalienne ou rétropéritonéale dont on ne peut affirmer qu'il s'agit d'un adénome riche en lipides
- paragangliome ou autre tumeur située le long des paraganglions autonomes
- hypertension sévère, paroxystique ou anormalement labile
- hypertension associée à des céphalées, des palpitations, des sueurs ou une hypotension orthostatique
- cardiomyopathie inexpliquée, syndrome de Tako-Tsubo ou crise hyperadrénergique
- antécédents familiaux de PPGL ou variant pathogène connu d'un gène de prédisposition
- éléments syndromiques compatibles avec une néoplasie endocrinienne multiple de type 2 (NEM2), une maladie de von Hippel-Lindau, une neurofibromatose de type 1 ou un syndrome lié aux gènes SDHx
- antécédent de PPGL opéré
- réaction tensionnelle marquée au cours d'une anesthésie, d'une intervention chirurgicale, d'une ponction tumorale ou d'un traitement par glucocorticoïdes
La tumeur ne doit pas être biopsiée avant que le phéochromocytome ou le paragangliome ait été exclu biochimiquement. La ponction peut déclencher une crise catécholaminergique et est en outre rarement nécessaire au diagnostic.
Bilan et diagnostic
Algorithme diagnostique pratique
flowchart TD
A["Suspicion clinique,<br>incidentalome ou risque héréditaire"] --> B["Métanéphrines libres plasmatiques<br>après repos en décubitus<br>ou urines des 24 heures"]
B -->|"Normal et faible risque clinique"| C["PPGL peu probable,<br>envisager un autre diagnostic"]
B -->|"Normal mais risque élevé"| D["Vérifier la qualité du prélèvement<br>et envisager la 3-méthoxytyramine<br>ainsi qu'une imagerie ciblée"]
B -->|"Élévation limite"| E["Revoir les traitements,<br>le stress et les comorbidités,<br>répéter de façon standardisée"]
B -->|"Élévation franche"| F["TDM ou IRM<br>pour la localisation"]
E -->|"Normalisation"| C
E -->|"Anomalie persistante"| F
F --> G["Évaluer la taille tumorale,<br>l'invasion locale et le risque métastatique"]
G --> H["Imagerie fonctionnelle corps entier<br>en cas de paragangliome,<br>de haut risque ou de suspicion métastatique"]
H --> I["Réunion de concertation pluridisciplinaire,<br>génétique et plan thérapeutique"]
F --> I
Diagnostic biochimique
Les examens de première intention sont :
- les métanéphrines libres plasmatiques
- les métanéphrines fractionnées urinaires des 24 heures
Le dosage plasmatique offre la meilleure performance diagnostique lorsque le patient est à jeun, au repos en décubitus depuis au moins 20 à 30 minutes et que l'échantillon est analysé par chromatographie liquide couplée à la spectrométrie de masse. Dans une revue systématique, la sensibilité du prélèvement plasmatique en décubitus était d'environ 95 % et la spécificité d'environ 95 %. Le prélèvement en position assise avait une sensibilité plus faible, d'environ 89 %, tandis que les urines des 24 heures avaient une sensibilité d'environ 93 % et une spécificité d'environ 90 % [5].
Les urines des 24 heures constituent une alternative raisonnable lorsqu'un prélèvement plasmatique correct en décubitus ne peut être organisé. L'exhaustivité du recueil urinaire doit être évaluée, habituellement par la créatininurie concomitante. Les intervalles de référence doivent être adaptés au matériel biologique, aux modalités de prélèvement, à l'âge et à la méthode du laboratoire.
Interprétation
Les limites de référence propres au laboratoire s'appliquent. Les principes suivants sont utiles en pratique clinique :
| Résultat | Interprétation et conduite à tenir |
|---|---|
| Toutes les métanéphrines normales, prélèvement correct et risque clinique faible à modéré | Un PPGL sécrétant est très peu probable |
| Un métabolite légèrement augmenté, à moins d'environ deux fois la limite supérieure de la normale | Généralement faux positif. Standardiser et répéter le dosage |
| Métabolite à plus de deux à trois fois la limite supérieure de la normale | Probabilité élevée. Poursuivre par une imagerie anatomique |
| Élévation à la fois de la métanéphrine et de la normétanéphrine | Augmente la probabilité et oriente souvent vers une tumeur surrénalienne |
| Élévation isolée de la normétanéphrine | Possible en cas de tumeur surrénalienne ou extrasurrénalienne, mais aussi en cas d'activation sympathique |
| Élévation de la 3-méthoxytyramine | Oriente vers une tumeur dopaminergique et renforce la suspicion de maladie extrasurrénalienne ou métastatique |
| Métanéphrines normales mais forte suspicion morphologique ou génétique | Envisager une tumeur petite, nécrotique ou biochimiquement silencieuse, doser la 3-méthoxytyramine et compléter par l'imagerie |
Des valeurs très élevées, par exemple d'environ quatre fois la limite supérieure de la normale, sont fortement diagnostiques en l'absence d'interférence analytique [6]. En revanche, une valeur isolée limite ne doit pas conduire automatiquement à une imagerie avancée.
Résultats faussement positifs
Les causes fréquentes sont :
- prélèvement en position assise ou sans repos préalable
- douleur, anxiété, effort physique ou privation de sommeil
- pathologie aiguë cardiaque, pulmonaire ou neurologique
- syndrome d'apnées obstructives du sommeil
- sevrage en alcool, en benzodiazépines ou en clonidine
- insuffisance rénale, en particulier pour le dosage urinaire
- antidépresseurs tricycliques et inhibiteurs de la recapture de la noradrénaline
- inhibiteurs de la monoamine oxydase
- sympathomimétiques, amphétamines, cocaïne et décongestionnants
- lévodopa, en particulier pour le dosage des métabolites de la dopamine
- certaines interférences analytiques, selon la méthode du laboratoire
Les traitements indispensables ne doivent pas être interrompus sans évaluation du risque. En cas d'anomalies limites, il convient de contacter le laboratoire au sujet d'une éventuelle interférence et de répéter le dosage dans des conditions optimales.
Le test de freinage à la clonidine peut être utilisé en milieu spécialisé en cas de normétanéphrine restant légèrement élevée de façon persistante, lorsqu'une activation sympathique noradrénergique constitue une explication alternative probable. Le test est inapproprié en cas d'hypotension et est influencé par plusieurs médicaments. Le test de stimulation au glucagon ne doit pas être utilisé en raison du risque de libération sévère de catécholamines.
Imagerie anatomique
L'imagerie est en règle générale réalisée après la confirmation biochimique. Font exception une tumeur déjà mise en évidence, un paragangliome biochimiquement silencieux ou une situation aiguë nécessitant une exploration simultanée.
Tomodensitométrie
La TDM des surrénales et de l'abdomen avec injection de produit de contraste est habituellement l'examen de première intention. Le phéochromocytome se présente le plus souvent comme une lésion bien limitée, hypervasculaire, de densité spontanée supérieure à 10 unités Hounsfield. Les tumeurs plus volumineuses sont souvent hétérogènes, avec des zones de nécrose, d'hémorragie ou des composantes kystiques. Le lavage du produit de contraste peut chevaucher celui des adénomes et ne doit pas être utilisé seul pour exclure un phéochromocytome.
Si seule la normétanéphrine ou la 3-méthoxytyramine est élevée, la tumeur peut se situer en dehors de la surrénale. Le champ d'exploration doit alors être élargi en fonction du phénotype biochimique et de la suspicion clinique.
Imagerie par résonance magnétique
L'IRM est préférée en cas de :
- grossesse
- enfants et sujets jeunes
- nécessité d'examens corps entier répétés
- paragangliomes de la tête et du cou
- problèmes liés aux produits de contraste
- maladie métastatique pour laquelle l'irradiation répétée doit être limitée
Le signal classiquement élevé en pondération T2 n'est ni suffisamment sensible ni suffisamment spécifique pour le diagnostic.
Imagerie fonctionnelle
L'imagerie fonctionnelle est surtout nécessaire pour la stadification, la détection d'une maladie multifocale et le choix d'une radiothérapie interne vectorisée.
| Situation clinique | Méthode souvent adaptée | Objectif principal |
|---|---|---|
| Paragangliome de la tête et du cou | TEP des récepteurs de la somatostatine, habituellement au gallium-68-DOTATATE ou équivalent | Sensibilité élevée pour la maladie multifocale |
| PPGL lié aux gènes SDHx ou métastatique | TEP des récepteurs de la somatostatine, parfois complétée par une TEP au FDG | Stadification corps entier |
| Radiothérapie interne vectorisée par analogues de la somatostatine (PRRT) envisagée | TEP des récepteurs de la somatostatine | Confirmer une expression suffisante des récepteurs |
| Traitement par métaiodobenzylguanidine (MIBG) marquée à l'iode 131 envisagé | MIBG marquée à l'iode 123 avec TEMP-TDM | Démontrer la fixation tumorale et l'éligibilité au traitement |
| Certains phénotypes surrénaliens ou génétiques spécifiques | TEP à la fluor-18-DOPA selon l'expertise locale | Localisation et stadification |
| Maladie rapidement évolutive ou dédifférenciée | TEP au fluor-18-FDG | Cartographier la maladie métaboliquement active |
Dans une méta-analyse, la TEP des récepteurs de la somatostatine avait un taux de détection global de 93 %. Ce taux de détection était supérieur à celui de la TEP à la fluor-18-DOPA, de la TEP au FDG et de la MIBG dans les études incluses, hétérogènes [7]. Le choix de la méthode doit néanmoins être individualisé selon la localisation tumorale, le génotype, la disponibilité et la question thérapeutique.
La MIBG a une bonne spécificité et donne de bons résultats dans de nombreux phéochromocytomes surrénaliens sporadiques, mais sa sensibilité est nettement plus faible pour les paragangliomes de la tête et du cou, la maladie liée à SDHB et certaines métastases. Son rôle principal dans la maladie avancée est d'identifier les candidats à un traitement par MIBG marquée à l'iode 131 [6].
Stadification et diagnostic anatomopathologique
La pièce opératoire doit être examinée par un pathologiste spécialisé en pathologie endocrinienne. Le diagnostic est étayé par des marqueurs neuroendocrines tels que la chromogranine et la synaptophysine. Le marquage des kératines est habituellement négatif. Une immunohistochimie SDHB doit être envisagée, car une perte d'expression de SDHB oriente vers une altération de l'un des gènes SDHx et doit conduire à une évaluation génétique ciblée.
Le score PASS (Pheochromocytoma of the Adrenal gland Scaled Score) ne s'applique qu'au phéochromocytome, tandis que le système GAPP (Grading system for Adrenal Pheochromocytoma and Paraganglioma) peut être utilisé pour le phéochromocytome comme pour le paragangliome. Les deux systèmes ont une valeur prédictive positive limitée et ne doivent pas servir de motif pour interrompre le suivi. Des variants constitutionnels sont retrouvés chez jusqu'à environ 35 à 40 % des patients, et des variants somatiques pilotes dans une proportion importante supplémentaire [8]. Tous les PPGL sont donc considérés comme ayant un certain potentiel métastatique. Les scores PASS et GAPP, le Ki-67 et le marquage SDHB peuvent contribuer à l'évaluation globale du risque, mais aucun système ne prédit de façon fiable la survenue de métastases [9].
Bilan génétique
Un conseil génétique et une analyse constitutionnelle doivent être proposés à tous les patients atteints de phéochromocytome ou de paragangliome. L'analyse par panel est plus efficace que le séquençage gène par gène. Les gènes fréquemment inclus sont notamment SDHA, SDHB, SDHC, SDHD, SDHAF2, RET, VHL, NF1, MAX, TMEM127 et FH [10].
La probabilité d'une forme héréditaire est particulièrement élevée en cas de :
- diagnostic à un jeune âge
- tumeur bilatérale ou multifocale
- paragangliome
- maladie récidivante
- antécédents familiaux positifs
- perte de SDHB dans le tissu tumoral
- tumeurs associées ou éléments syndromiques
Le génotype influence non seulement l'enquête familiale, mais aussi la stratégie chirurgicale, le choix de l'imagerie fonctionnelle, le risque métastatique et le suivi. SDHB est particulièrement associé à la maladie métastatique. RET et VHL donnent souvent une atteinte surrénalienne, parfois bilatérale, pour laquelle une chirurgie d'épargne corticale peut être pertinente. Les porteurs sains doivent se voir proposer une surveillance adaptée au gène en cause. Une revue d'experts suédoise recommande un contrôle clinique et biochimique annuel ainsi qu'une IRM corps entier rapide tous les deux ans pour de nombreux syndromes héréditaires, avec une adaptation individuelle chez l'enfant [10].
Diagnostics différentiels
| Diagnostic différentiel | Éléments distinctifs |
|---|---|
| Trouble panique | Crises sans excès reproductible de métanéphrines. Le diagnostic ne doit pas reposer uniquement sur le tableau symptomatique avant qu'un PPGL ait été raisonnablement exclu |
| Hypertension essentielle avec activation sympathique | Fréquente, élévation souvent limite de la normétanéphrine qui se normalise lors d'un prélèvement standardisé |
| Syndrome d'apnées obstructives du sommeil | Symptômes nocturnes, hypertension résistante et activation sympathique. Explorer par un enregistrement du sommeil |
| Hyperthyroïdie | TSH basse, intolérance à la chaleur et tachycardie, mais profil biochimique différent |
| Hypoglycémie | Symptômes liés à une glycémie basse |
| Bouffées de chaleur de la ménopause | Sensation de chaleur plutôt que pâleur et vasoconstriction, métanéphrines normales |
| Médicaments ou drogues | Sympathomimétiques, psychostimulants, cocaïne, antidépresseurs noradrénergiques ou sevrage |
| Activation mastocytaire ou syndrome carcinoïde | Flush, diarrhée ou bronchospasme, bilan biochimique différent |
| Pseudophéochromocytome | Poussées hypertensives paroxystiques marquées sans tumeur ni argument biochimique en faveur d'un PPGL |
| Neuroblastome, ganglioneurome ou autre tumeur rétropéritonéale | L'imagerie, l'âge, la biologie et l'histopathologie permettent de trancher |
| Adénome ou carcinome corticosurrénalien | Profil stéroïdien, caractéristiques en imagerie et diagnostic anatomopathologique |
| Sténose de l'artère rénale ou hyperaldostéronisme primaire | Autre mécanisme d'hypertension secondaire, avec biologie et imagerie ciblées |
Traitement
Planification pluridisciplinaire
Le dossier du patient doit être discuté en réunion de concertation pluridisciplinaire réunissant endocrinologue, chirurgien endocrinien ou autre chirurgien spécialiste d'organe, anesthésiste-réanimateur, radiologue, médecin nucléaire, pathologiste, généticien clinicien et, en cas de maladie avancée, oncologue. Le bilan préopératoire comprend le profil sécrétoire, l'extension tumorale, le risque génétique, la pression artérielle, la recherche d'une hypotension orthostatique, l'ECG et, en cas d'indication clinique, l'échocardiographie.
Traitement médicamenteux préopératoire
Tous les phéochromocytomes et paragangliomes sympathiques fonctionnels doivent en règle générale faire l'objet d'un alphablocage avant la chirurgie. Même les patients normotendus peuvent présenter une poussée hypertensive sévère lors de la manipulation tumorale. Les recommandations internationales préconisent habituellement 7 à 14 jours de traitement. Certaines études ont remis en question le blocage systématique, mais les données sont insuffisantes pour y renoncer en routine [3,11].
Les objectifs pratiques sont :
- pression artérielle en position assise ou couchée inférieure à environ 130/80 mmHg
- pression artérielle systolique debout d'au moins 90 mmHg
- fréquence cardiaque d'environ 60 à 70 par minute en position assise et de 70 à 80 debout
- une hypotension orthostatique légère peut être acceptée, mais une hypotension symptomatique marquée doit être évitée
La phénoxybenzamine entraîne un blocage irréversible des récepteurs alpha-1 et alpha-2. La doxazosine est un antagoniste sélectif et compétitif des récepteurs alpha-1 et entraîne souvent moins de tachycardie réflexe et d'hypotension postopératoire. Dans l'essai randomisé PRESCRIPT portant sur 134 patients, la durée passée en dehors de la cible tensionnelle peropératoire était comparable. La phénoxybenzamine était associée à une instabilité hémodynamique globale plus faible, mais sans différence certaine en termes de complications cliniques [12].
La phénoxybenzamine n'est pas toujours facilement disponible en Suède. La doxazosine y est donc souvent utilisée, selon le protocole local et sur prescription spécialisée.
Une fois l'alphablocage établi, des apports hydriques abondants et un apport sodé accru sont prescrits si les fonctions cardiaque et rénale le permettent. Une perfusion intraveineuse de chlorure de sodium, souvent de 1 à 2 litres au cours des 24 heures précédant l'intervention, peut être envisagée. La prudence s'impose en cas d'insuffisance cardiaque ou d'insuffisance rénale.
Les bêtabloquants ne sont ajoutés qu'après un alphablocage adéquat et en cas de tachycardie ou de trouble du rythme persistants. Un bêtablocage instauré avant l'alphablocage peut, par une vasoconstriction alpha-médiée non contrebalancée, provoquer une crise hypertensive, un œdème pulmonaire ou un choc.
La métyrosine inhibe la tyrosine hydroxylase et donc la synthèse des catécholamines. Elle peut être envisagée en cas de production très élevée de catécholamines, de tumeur volumineuse ou difficilement accessible, de maladie métastatique sécrétante, d'ablation programmée ou d'efficacité insuffisante du blocage habituel. La sédation est fréquente et les effets indésirables extrapyramidaux sont rares. Sa disponibilité en Suède est limitée et le traitement doit être géré par un centre hautement spécialisé [13].
| Médicament | Posologie | Commentaire |
|---|---|---|
| Doxazosine | Début habituellement à 1 à 2 mg per os par jour, titrer tous les 1 à 3 jours selon la pression artérielle et l'hypotension orthostatique, souvent jusqu'à 4 à 16 mg par jour, au maximum 32 mg par jour dans les protocoles publiés | Alphabloquant sélectif alpha-1. Les protocoles locaux varient |
| Phénoxybenzamine | Début à 10 mg per os une à deux fois par jour, augmenter de 10 à 20 mg tous les deux à trois jours, souvent jusqu'à 40 à 100 mg par jour au total, au maximum environ 1 mg/kg par jour dans les protocoles des recommandations | Alphabloquant non sélectif irréversible. Disponibilité limitée en Suède |
| Propranolol | Début à 20 mg per os trois fois par jour, si nécessaire jusqu'à 40 mg trois fois par jour | Uniquement après un alphablocage adéquat |
| Aténolol | 25 mg per os par jour, si nécessaire 50 mg par jour | Uniquement après un alphablocage adéquat |
| Métoprolol à libération prolongée | 50 mg per os par jour, titrer si nécessaire jusqu'à 200 mg par jour | Utilisé dans les protocoles périopératoires, uniquement après alphablocage |
| Nifédipine à libération prolongée | 30 mg per os par jour, si nécessaire jusqu'à 90 mg par jour | En association en cas de contrôle tensionnel insuffisant |
| Chlorure de sodium à 0,9 % | 1 à 2 litres par voie intraveineuse au cours des 24 heures précédant l'intervention | À individualiser en cas d'insuffisance cardiaque ou rénale |
Les posologies doivent être adaptées au protocole périopératoire local, aux comorbidités et à la disponibilité des spécialités. Les données comparatives directes sur des critères de jugement cliniques sont limitées.
Traitement chirurgical
La surrénalectomie mini-invasive est la technique de première intention pour la plupart des phéochromocytomes localisés sans signe radiologique d'invasion. La laparoscopie transpéritonéale et la voie rétropéritonéale sont toutes deux possibles. Le choix dépend de la taille tumorale, de la localisation, des antécédents chirurgicaux, du caractère bilatéral et de l'expérience de l'opérateur.
Une chirurgie ouverte doit être envisagée en cas de :
- suspicion d'invasion locale
- tumeur très volumineuse
- nécessité d'une résection d'organe ou vasculaire associée
- risque élevé de rupture tumorale
- certains paragangliomes volumineux ou anatomiquement complexes
La tumeur doit être retirée intacte. Une rupture capsulaire et un essaimage tumoral peuvent entraîner une récidive locale ou péritonéale bien plus tard. Une taille supérieure à 6 cm est parfois utilisée comme repère pour la chirurgie ouverte, mais ne constitue pas une limite absolue. La technique chirurgicale et la suspicion d'invasion priment [14].
Une surrénalectomie avec épargne corticale peut être envisagée en cas de maladie bilatérale ou de risque élevé de phéochromocytome controlatéral ultérieur, en particulier dans la NEM2 ou la maladie de VHL. L'avantage est une réduction du risque d'insuffisance surrénalienne définitive. L'inconvénient est un risque résiduel de récidive locale, qui impose un suivi à vie.
Les paragangliomes extrasurrénaliens nécessitent une planification chirurgicale spécifique à l'organe concerné. Pour les paragangliomes de la tête et du cou, la croissance tumorale, l'âge, le génotype, le risque d'atteinte des nerfs crâniens et la préférence du patient doivent être mis en balance. Une surveillance active ou une radiothérapie peuvent être plus appropriées que la chirurgie pour des tumeurs d'évolution lente à forte morbidité opératoire.
Prise en charge périopératoire et postopératoire
Une mesure invasive de la pression artérielle et un accès immédiat à des médicaments vasoactifs de courte durée d'action sont nécessaires pendant l'intervention. La manipulation peut déclencher une hypertension extrême et des troubles du rythme. Après la ligature du drainage veineux de la tumeur et la résection, une hypotension brutale peut survenir.
Après l'intervention, le patient doit être surveillé pour :
- hypotension et besoins hydriques
- troubles du rythme et ischémie myocardique
- hypoglycémie, en particulier au cours des premières heures
- hémorragie
- insuffisance surrénalienne après chirurgie bilatérale ou avec épargne corticale
L'hypoglycémie résulte de la levée de l'inhibition de l'insulinosécrétion exercée par les catécholamines. La glycémie doit être contrôlée régulièrement au cours des premières 24 heures postopératoires.
Crise de phéochromocytome
La crise de phéochromocytome peut entraîner une hypertension sévère, une alternance d'hypotension et d'hypertension, une hyperthermie, une encéphalopathie, un œdème pulmonaire, un syndrome de Tako-Tsubo, une défaillance multiviscérale ou un choc cardiogénique. Les facteurs déclenchants peuvent être une intervention chirurgicale, une anesthésie, une biopsie tumorale, un traumatisme, un accouchement, des glucocorticoïdes, des sympathomimétiques ou un bêtablocage sans alphablocage préalable.
Il s'agit avant tout d'une urgence médicale relevant de la réanimation, et non d'une indication de chirurgie tumorale immédiate non programmée. Le patient est stabilisé par une vasodilatation titrable, un alphablocage, un remplissage vasculaire et un soutien spécifique des organes défaillants. En cas de choc cardiogénique réfractaire, une assistance circulatoire mécanique, y compris une ECMO veino-artérielle, peut servir de pont vers la récupération et une intervention ultérieure [4]. La chirurgie en urgence est principalement réservée à une hémorragie non contrôlée, à une rupture tumorale ou aux situations dans lesquelles la stabilisation ne peut être obtenue.
Maladie métastatique ou non résécable
L'objectif thérapeutique est de contrôler la sécrétion hormonale, de freiner la croissance tumorale, de prévenir les complications locales et de préserver la qualité de vie. Une maladie indolente asymptomatique peut parfois faire l'objet d'une surveillance active. Une maladie sécrétante nécessite la poursuite de l'alphablocage, même si aucun traitement à visée tumorale n'est instauré.
Les options locales comprennent la chirurgie, la radiothérapie externe, la radiothérapie stéréotaxique, l'ablation par radiofréquence, la cryoablation, l'embolisation et la cimentoplastie. Avant toute intervention sur une métastase sécrétant des catécholamines, les mêmes précautions qu'avant la chirurgie de la tumeur primitive sont requises.
Radiothérapie interne vectorisée par analogues de la somatostatine
Le lutétium-177-DOTATATE peut être utilisé en cas de maladie nettement positive pour les récepteurs de la somatostatine, progressive et non résécable. Une méta-analyse de 20 études portant sur 330 patients a retrouvé une réponse objective chez environ 20 % des patients et un contrôle de la maladie chez environ 90 %. Les données provenaient principalement de petites études non randomisées. Une toxicité hématologique de grade 3 à 4 est survenue chez environ 4 % des patients [15].
Traitement par MIBG
La MIBG marquée à l'iode 131 est une option lorsque toutes les lésions cliniquement significatives présentent une fixation suffisante de la MIBG. Dans une étude de phase 2 utilisant une forme à haute activité spécifique, 25 % des patients ont obtenu une réduction durable du besoin en antihypertenseurs. Parmi les patients évaluables radiologiquement, 92 % avaient une réponse partielle ou une maladie stable comme meilleure réponse au cours de la première année. La myélosuppression, les nausées et l'asthénie étaient fréquentes [16].
Inhibiteurs de tyrosine kinase
Le sunitinib est le traitement systémique disposant des données randomisées les plus solides. Dans l'essai FIRSTMAPPP, la survie sans progression à 12 mois était de 36 % sous sunitinib 37,5 mg par jour contre 19 % sous placebo. L'asthénie et l'hypertension étaient des effets indésirables importants [17]. Le traitement nécessite un contrôle tensionnel rigoureux et une évaluation oncologique spécialisée.
Chimiothérapie
Le témozolomide présente un intérêt particulier dans la maladie liée à SDHB. Dans une petite série rétrospective de 15 patients, le témozolomide a entraîné une réponse partielle chez 33 % des patients et une stabilisation chez 47 %. Les réponses partielles n'ont été observées que chez les patients porteurs d'un variant de SDHB [18]. L'association cyclophosphamide, vincristine et dacarbazine peut être utilisée en cas de maladie rapidement progressive et symptomatique nécessitant une réduction tumorale.
| Médicament | Posologie | Commentaire |
|---|---|---|
| Sunitinib | 37,5 mg per os une fois par jour en continu | Données randomisées de phase 2 dans les PPGL métastatiques progressifs. Surveiller la pression artérielle, la numération formule sanguine, le bilan hépatique et la fonction thyroïdienne |
| Témozolomide | 150 à 200 mg/m² per os de J1 à J5 par cycle de 28 jours | Données rétrospectives, en particulier dans la maladie liée à SDHB. Réduction de dose selon la numération formule sanguine et la toxicité |
L'accès et le remboursement en Suède peuvent différer de la pratique internationale. La radiothérapie interne vectorisée et les traitements systémiques doivent être décidés dans un centre hautement spécialisé national ou régional.
Grossesse
Un PPGL pendant la grossesse expose à un risque de crise hypertensive, d'accident vasculaire cérébral, d'insuffisance placentaire et de décès maternel ou fœtal. Les métanéphrines libres plasmatiques ou les métanéphrines fractionnées urinaires sont utilisées pour le diagnostic. L'IRM sans gadolinium est l'examen de première intention pour la localisation. Les examens isotopiques sont évités.
La phénoxybenzamine ou un alphabloquant sélectif alpha-1 est utilisé après évaluation pluridisciplinaire. Un bêtabloquant peut être ajouté après l'alphablocage, mais un traitement prolongé peut retentir sur la croissance fœtale. Le moment de l'intervention est individualisé selon le terme de la grossesse, la localisation tumorale et le contrôle de l'excès de catécholamines. Dans une étude internationale portant sur 249 grossesses, un PPGL non diagnostiqué, une tumeur de localisation abdominale ou pelvienne et un taux de catécholamines d'au moins dix fois la limite supérieure de la normale étaient associés à un pronostic plus défavorable. L'alphablocage était associé à moins de complications, tandis que la chirurgie pendant la grossesse n'apportait aucun bénéfice certain sur le pronostic [19].
Suivi et pronostic
Contrôle précoce après la chirurgie
Le ou les métabolites élevés avant l'intervention sont contrôlés après environ 2 à 6 semaines. Leur normalisation plaide en faveur d'une rémission biochimique complète. Une élévation persistante doit conduire à vérifier les conditions de prélèvement et à rechercher une tumeur résiduelle, une maladie multifocale ou des métastases.
Si la tumeur était biochimiquement silencieuse, une imagerie anatomique doit être réalisée après l'intervention, souvent vers 3 mois. Après une surrénalectomie bilatérale, une substitution définitive en glucocorticoïdes et en minéralocorticoïdes est nécessaire, ainsi qu'une éducation thérapeutique à l'adaptation des doses en situation de stress.
Suivi à long terme
Une récidive peut survenir de nombreuses années après une résection apparemment complète. Les recommandations européennes préconisent un suivi d'au moins 10 ans pour tous les patients et un suivi annuel à vie en cas de risque élevé [20].
Le contrôle annuel comprend :
- recherche à l'interrogatoire de crises, de symptômes compressifs et de douleurs osseuses
- pression artérielle en position assise et debout
- métanéphrines libres plasmatiques ou métanéphrines fractionnées urinaires
- 3-méthoxytyramine si elle était initialement élevée ou en cas de risque dopaminergique et métastatique
- surveillance adaptée au syndrome génétique en cause
Un suivi à vie est particulièrement justifié en cas de :
- paragangliome
- variant constitutionnel pathogène
- maladie liée à SDHB
- diagnostic à un jeune âge
- tumeur primitive volumineuse
- maladie multifocale ou bilatérale
- tumeur biochimiquement silencieuse
- antécédent de métastases ou de récidive locale
Pour les PPGL biochimiquement silencieux, la European Society of Endocrinology (ESE) propose en 2016 une imagerie tous les ans ou tous les deux ans, souvent par IRM [20]. Les intervalles sont adaptés au génotype, à la localisation tumorale et à l'évolution antérieure de la maladie. La maladie métastatique est suivie plus étroitement par TDM ou IRM et par une imagerie fonctionnelle sélective, habituellement tous les trois à six mois pendant un traitement actif et de façon plus espacée en cas de maladie stable de longue date.
Après une résection complète, la pression artérielle s'améliore chez la plupart des patients, mais seul environ un tiers d'entre eux deviennent complètement normotendus sans traitement. Le diabète et la cardiomyopathie peuvent s'améliorer nettement lorsque l'excès de catécholamines disparaît. Le pronostic de la maladie localisée est habituellement bon. Dans la maladie métastatique, l'évolution varie d'une forme indolente prolongée à une forme rapidement progressive, ce qui rend les réévaluations répétées de la vitesse de croissance, de la sécrétion hormonale et des besoins thérapeutiques plus importantes que la seule gradation histologique.
Sources
- Garcia-Carbonero R et al. Multidisciplinary practice guidelines for the diagnosis, genetic counseling and treatment of pheochromocytomas and paragangliomas. Clinical and Translational Oncology 2021. PMID: 33959901
- Ebbehoj A et al. Incidence and Clinical Presentation of Pheochromocytoma and Sympathetic Paraganglioma: A Population-based Study. Journal of Clinical Endocrinology and Metabolism 2021. PMID: 33479747
- Lenders JW et al. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. Journal of Clinical Endocrinology and Metabolism 2014. PMID: 24893135
- Szatko A et al. Pheochromocytoma/paraganglioma-associated cardiomyopathy. Frontiers in Endocrinology 2023. PMID: 37522121
- Därr R et al. Accuracy of recommended sampling and assay methods for the determination of plasma-free and urinary fractionated metanephrines in the diagnosis of pheochromocytoma and paraganglioma: a systematic review. Endocrine 2017. PMID: 28405881
- Taïeb D et al. European Association of Nuclear Medicine Practice Guideline/Society of Nuclear Medicine and Molecular Imaging Procedure Standard 2019 for radionuclide imaging of phaeochromocytoma and paraganglioma. European Journal of Nuclear Medicine and Molecular Imaging 2019. PMID: 31254038
- Han S et al. Performance of 68Ga-DOTA-Conjugated Somatostatin Receptor-Targeting Peptide PET in Detection of Pheochromocytoma and Paraganglioma: A Systematic Review and Metaanalysis. Journal of Nuclear Medicine 2019. PMID: 30030341
- Koopman K et al. Pheochromocytomas and Paragangliomas: New Developments with Regard to Classification, Genetics, and Cell of Origin. Cancers 2019. PMID: 31362359
- Wang Y et al. The systems of metastatic potential prediction in pheochromocytoma and paraganglioma. American Journal of Cancer Research 2020. PMID: 32266090
- Muth A et al. Genetic testing and surveillance guidelines in hereditary pheochromocytoma and paraganglioma. Journal of Internal Medicine 2019. PMID: 30536464
- Araujo-Castro M et al. Protocol for presurgical and anesthetic management of pheochromocytomas and sympathetic paragangliomas: a multidisciplinary approach. Journal of Endocrinological Investigation 2021. PMID: 34304388
- Buitenwerf E et al. Efficacy of α-Blockers on Hemodynamic Control during Pheochromocytoma Resection: A Randomized Controlled Trial. Journal of Clinical Endocrinology and Metabolism 2020. PMID: 31714582
- Gruber LM et al. The Role for Metyrosine in the Treatment of Patients With Pheochromocytoma and Paraganglioma. Journal of Clinical Endocrinology and Metabolism 2021. PMID: 33693908
- Patel D. Surgical approach to patients with pheochromocytoma. Gland Surgery 2020. PMID: 32206597
- Su D et al. Peptide receptor radionuclide therapy in advanced Pheochromocytomas and Paragangliomas: a systematic review and meta-analysis. Frontiers in Oncology 2023. PMID: 37483516
- Pryma DA et al. Efficacy and Safety of High-Specific-Activity 131I-MIBG Therapy in Patients with Advanced Pheochromocytoma or Paraganglioma. Journal of Nuclear Medicine 2019. PMID: 30291194
- Baudin E et al. Sunitinib for metastatic progressive phaeochromocytomas and paragangliomas: results from FIRSTMAPPP, an academic, multicentre, international, randomised, placebo-controlled, double-blind, phase 2 trial. Lancet 2024. PMID: 38402886
- Hadoux J et al. SDHB mutations are associated with response to temozolomide in patients with metastatic pheochromocytoma or paraganglioma. International Journal of Cancer 2014. PMID: 24752622
- Bancos I et al. Maternal and fetal outcomes in phaeochromocytoma and pregnancy: a multicentre retrospective cohort study and systematic review of literature. Lancet Diabetes and Endocrinology 2021. PMID: 33248478
- Plouin PF et al. European Society of Endocrinology Clinical Practice Guideline for long-term follow-up of patients operated on for a phaeochromocytoma or a paraganglioma. European Journal of Endocrinology 2016. PMID: 27048283