Résumé
Le syndrome de Behçet est une maladie inflammatoire systémique chronique et récidivante, une vascularite des vaisseaux de taille variable pouvant toucher les artères et les veines de tous calibres. Les aphtes buccaux récidivants en sont la manifestation la plus fréquente, mais les ulcérations génitales, les lésions cutanées, l'arthrite non érosive, l'uvéite, la thrombose veineuse, les anévrismes artériels ainsi que les atteintes neurologiques et digestives ont une importance diagnostique et pronostique majeure. Le diagnostic est clinique. Il n'existe aucun examen biologique diagnostique à lui seul, et les critères de classification ne doivent pas se substituer à une évaluation globale ni à l'exclusion active d'une infection, d'une maladie inflammatoire chronique de l'intestin, d'une autre vascularite et d'une maladie auto-inflammatoire monogénique [1].
La prise en charge dépend de l'atteinte d'organe actuelle, de l'activité inflammatoire, des séquelles antérieures et des facteurs pronostiques. La maladie cutanéo-muqueuse ou articulaire isolée est traitée en première intention par un traitement local et la colchicine. L'aprémilast, l'azathioprine ou les anti-TNF peuvent être utilisés en cas de résistance au traitement. L'uvéite postérieure, la vascularite rétinienne, l'atteinte vasculaire, le neuro-Behçet et l'atteinte intestinale sévère imposent un traitement rapide sous la responsabilité d'un spécialiste, associant un glucocorticoïde à un immunomodulateur ou un immunosuppresseur. Un anti-TNF monoclonal précoce doit être envisagé en cas de maladie menaçant le pronostic visuel, un organe ou le pronostic vital [2,3].
La thrombose au cours du syndrome de Behçet est avant tout d'origine inflammatoire. L'immunosuppression y est donc centrale. Une anticoagulation peut se justifier en complément dans des cas sélectionnés, mais les anévrismes pulmonaires ou d'autres anévrismes artériels doivent être recherchés avant son instauration, car le risque hémorragique peut être important. Une hémoptysie, une baisse brutale de l'acuité visuelle, un déficit neurologique focal, des signes d'hypertension intracrânienne, un syndrome de Budd-Chiari ou une suspicion d'anévrisme imposent une prise en charge urgente.
Contexte et épidémiologie
Le syndrome de Behçet s'observe dans le monde entier, mais il est le plus fréquent le long de l'ancienne route de la soie, de l'Asie orientale à la région méditerranéenne en passant par le Moyen-Orient. La prévalence varie fortement d'une population à l'autre. Les valeurs rapportées vont de moins de 1 pour 100 000 dans certaines régions d'Europe du Nord à environ 80 à 370 pour 100 000 en Turquie [4]. La maladie débute habituellement entre la deuxième et la quatrième décennie. Un début après 50 à 55 ans est inhabituel et doit inciter à une démarche de diagnostic différentiel particulièrement rigoureuse.
Les femmes comme les hommes sont touchés. Les hommes, en particulier les hommes jeunes originaires de zones de forte prévalence, présentent plus souvent des atteintes oculaires, neurologiques, veineuses et artérielles sévères. L'activité de la maladie est souvent maximale au cours des premières années et tend à diminuer avec l'âge, mais les lésions vasculaires, oculaires ou neurologiques constituées sont généralement irréversibles.
Environ 15 à 20 % des patients présentent leurs premiers symptômes dans l'enfance. Chez l'enfant, le tableau clinique se constitue souvent progressivement sur plusieurs années. Les manifestations digestives et neurologiques ainsi que les formes familiales sont relativement plus fréquentes que chez l'adulte, tandis que les ulcérations génitales et les manifestations vasculaires peuvent être moins fréquentes [5]. Un début très précoce, des antécédents familiaux marqués ou un phénotype atypique doivent faire suspecter une maladie auto-inflammatoire monogénique.
Physiopathologie
Sur le plan immunologique, le syndrome de Behçet se situe à la frontière entre auto-inflammation et auto-immunité. Une prédisposition génétique interagit probablement avec des facteurs microbiens ou d'autres facteurs environnementaux. HLA-B51 est le marqueur de risque génétique le plus fort connu, mais il est également présent chez de nombreux sujets sains et n'explique qu'une faible part du risque génétique global. Des variants notamment d'ERAP1, d'IL10 et de gènes régulant les réponses IL-23 et Th17 ont également été associés à la maladie [6].
L'inflammation se caractérise par une activation des polynucléaires neutrophiles, une atteinte endothéliale et une dysrégulation de l'immunité innée comme adaptative. Les voies de signalisation du TNF, de l'IL-1, de l'IL-6, de l'IL-17 et liées à l'IL-23 sont impliquées, mais leur rôle varie selon les phénotypes d'organe. Cela explique en partie pourquoi un médicament peut être efficace, par exemple, sur l'uvéite mais inefficace, voire aggravant, sur l'atteinte cutanéo-muqueuse.
L'atteinte vasculaire est particulièrement importante pour la prise en charge. L'inflammation endothéliale et les lésions vasculaires médiées par les neutrophiles contribuent à la formation de thrombus. Les thrombus sont souvent adhérents à la paroi vasculaire inflammatoire et embolisent moins souvent que les thrombus veineux conventionnels. Un même patient peut présenter simultanément thrombose et anévrisme. Le Behçet vasculaire doit donc être traité comme une maladie vasculaire inflammatoire, et non uniquement comme une thrombophilie [7].
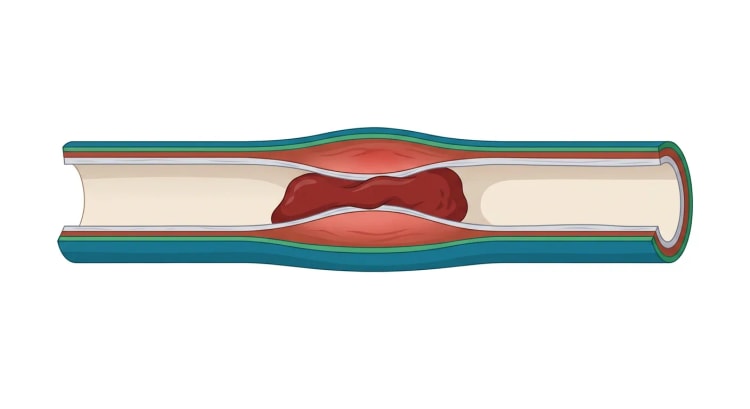
Tableau clinique
Atteinte cutanéo-muqueuse
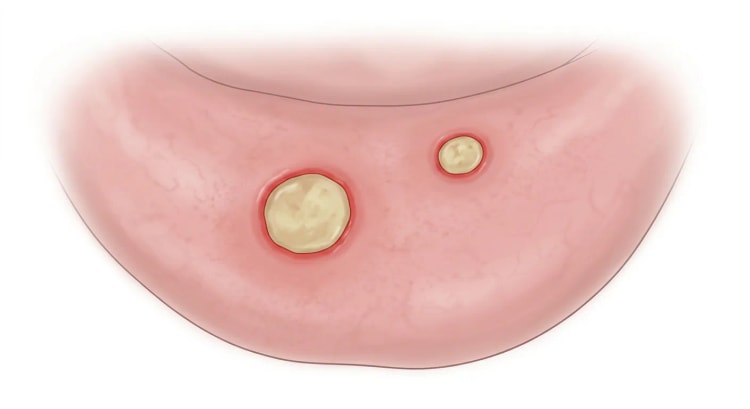
Les aphtes buccaux sont présents chez environ 95 à 97 % des patients et constituent souvent la première manifestation. Ils sont douloureux, ronds ou ovalaires, à bordure érythémateuse et à fond blanc jaunâtre, et guérissent habituellement sans cicatrice. Les aphtes isolés sont fréquents dans la population générale et peu spécifiques. Des ulcérations multiples, souvent récidivantes, de taille variable, y compris des aphtes géants, renforcent la suspicion.
Les ulcérations génitales sont présentes chez environ 50 à 85 % des patients et sont plus spécifiques. Elles siègent habituellement sur le scrotum, la vulve ou dans le vagin, sont plus profondes que les ulcérations buccales et laissent une cicatrice chez environ la moitié des patients. Il faut rechercher activement des antécédents d'ulcérations génitales et des cicatrices à l'examen, même en l'absence de lésion active.
Les manifestations cutanées fréquentes sont :
- Lésions papulo-pustuleuses ou acnéiformes, y compris en dehors des localisations habituelles de l'acné.
- Nodules douloureux de type érythème noueux, en particulier sur les jambes.
- Thrombophlébite superficielle, qui peut être confondue avec un érythème noueux.
- Plus rarement, ulcérations vasculitiques, purpura ou lésions de type pyoderma gangrenosum.
Manifestations articulaires
Des arthralgies ou une arthrite sont présentes chez environ la moitié des patients. On observe typiquement une mono- ou oligoarthrite transitoire, non érosive, du genou, de la cheville, du poignet ou de la main. Les poussées régressent le plus souvent en quelques jours à quelques semaines sans déformation. Une polyarthrite symétrique persistante, des érosions marquées ou une atteinte axiale prédominante orientent vers un diagnostic alternatif ou associé.
Atteinte oculaire
L'atteinte oculaire concerne jusqu'à la moitié des patients et est souvent bilatérale. Les manifestations typiques sont la panuvéite non granulomateuse, l'uvéite postérieure, la rétinite et la vascularite rétinienne occlusive. L'uvéite antérieure isolée existe mais est moins typique. L'hypopion est classique mais relativement rare.
Les symptômes sont une vision floue, des corps flottants, des douleurs oculaires, une rougeur et une photophobie. L'inflammation postérieure peut entraîner une baisse de vision sans douleur ni rougeur marquées. Les poussées répétées peuvent provoquer un œdème maculaire, des occlusions vasculaires, une atrophie optique, une cataracte et un glaucome. Toute atteinte visuelle nouvelle doit être évaluée rapidement par un ophtalmologiste compétent en uvéites.
Atteinte vasculaire
Les manifestations vasculaires concernent jusqu'à 40 à 50 % des patients dans certaines cohortes. L'atteinte veineuse prédomine. La plus fréquente est la thrombose veineuse profonde des membres inférieurs, mais la thrombose peut aussi toucher la veine cave, les veines sus-hépatiques, la veine porte, les sinus veineux cérébraux et les cavités cardiaques droites. Une thrombose récidivante chez un sujet jeune, en particulier de siège atypique et associée à des aphtes buccaux, des ulcérations génitales ou une uvéite, est un signal diagnostique important.
L'atteinte artérielle est moins fréquente mais particulièrement grave. Un anévrisme ou une thrombose de l'artère pulmonaire peut entraîner toux, dyspnée, douleur thoracique et hémoptysie. Des anévrismes et des pseudo-anévrismes peuvent aussi se développer sur l'aorte ainsi que sur les artères périphériques, coronaires et viscérales. Une intervention vasculaire réalisée en phase d'inflammation non contrôlée expose à un risque d'anévrisme anastomotique, de thrombose du greffon et de récidive.
Atteinte neurologique
Le neuro-Behçet comprend deux formes principales [8] :
- Neuro-Behçet parenchymateux : lésions inflammatoires siégeant surtout dans le tronc cérébral, les noyaux gris centraux et le diencéphale, parfois dans la moelle épinière ou les hémisphères cérébraux. Le patient peut présenter une hémiparésie subaiguë, un syndrome pyramidal, une dysarthrie, une ataxie, des troubles du comportement, une atteinte cognitive ou des troubles sphinctériens.
- Neuro-Behçet non parenchymateux : principalement thrombose veineuse cérébrale, avec céphalées, œdème papillaire, symptômes visuels et hypertension intracrânienne. Une thrombose veineuse périphérique est souvent associée.
Les céphalées sont fréquentes même en l'absence de neuro-Behçet et relèvent le plus souvent d'une migraine ou de céphalées de tension. Des céphalées nouvelles, persistantes ou progressives, en particulier avec œdème papillaire, déficit neurologique focal, fièvre ou modification du comportement, imposent des investigations urgentes.
Atteinte digestive et autres atteintes d'organe
Le Behçet intestinal est plus fréquent en Asie orientale et plus rare dans la région méditerranéenne. On observe typiquement un petit nombre d'ulcérations profondes, larges, rondes ou ovalaires, de l'iléon terminal et du cæcum. Les symptômes comprennent douleurs abdominales, diarrhée, saignement, perte de poids et fièvre. Les complications sont la perforation, l'abcès et la sténose [9].
L'atteinte cardiaque est rare mais peut comprendre péricardite, myocardite, valvulopathie, anévrismes coronaires et thrombose intracardiaque. Une épididymite peut survenir. L'atteinte rénale est rare et doit d'abord faire rechercher une autre maladie systémique, une toxicité médicamenteuse ou une amylose secondaire.
Investigations et diagnostic
Principe diagnostique
Le diagnostic repose sur un tableau clinique caractéristique, se constituant souvent au fil du temps, et sur l'exclusion des diagnostics différentiels plausibles. Une CRP normale ou un HLA-B51 négatif n'excluent pas un syndrome de Behçet. Un patient présentant une uvéite menaçant la vision, une thrombose veineuse cérébrale ou un anévrisme de l'artère pulmonaire peut nécessiter un traitement avant que les critères de classification ne soient entièrement remplis.
L'anamnèse doit couvrir systématiquement :
- La fréquence, la localisation, la durée et la cicatrisation des ulcérations buccales et génitales.
- Rougeur oculaire, douleur, photophobie, corps flottants et baisse de vision.
- Nodules cutanés, pustules, lésions acnéiformes et thrombophlébite superficielle.
- Poussées articulaires.
- Antécédents de thrombose, hémoptysie, œdème du bras, circulation veineuse collatérale superficielle ou ascite.
- Céphalées, déficit neurologique focal, modification cognitive ou comportementale.
- Douleurs abdominales, diarrhée, sang dans les selles et perte de poids.
- Origine ethnique et géographique, antécédents familiaux, âge de début et traitements médicamenteux.
- Risque infectieux, anamnèse sexuelle et symptômes évocateurs d'une maladie inflammatoire chronique de l'intestin.
L'examen clinique complet comprend la cavité buccale, les organes génitaux lorsque cela est justifié et avec le consentement du patient, la peau, les articulations, l'examen neurologique, l'examen vasculaire, la pression artérielle et un examen ophtalmologique d'orientation. La photographie des lésions récidivantes peut faciliter l'évaluation.
flowchart TD
A["Suspicion de syndrome de Behçet"] --> B["Recenser ulcérations, peau, articulations<br>et manifestations d'organe"]
B --> C["Atteinte oculaire, vasculaire,<br>neurologique ou digestive<br>nécessitant une prise en charge urgente ?"]
C -->|Oui| D["Investigations urgentes<br>spécifiques d'organe et<br>traitement spécialisé"]
C -->|Non| E["Examen clinique, bilan de base et<br>exploration ciblée des<br>diagnostics différentiels"]
D --> F["Score ICBD comme aide,<br>et non comme seule<br>exigence diagnostique"]
E --> F
F --> G["Évaluation globale<br>multidisciplinaire"]
G --> H["Traitement adapté à l'organe<br>et suivi structuré"]
Démarche diagnostique en cas de suspicion de syndrome de Behçet. Une atteinte oculaire, vasculaire, neurologique ou digestive nécessitant une prise en charge urgente est explorée et traitée sans attendre que les critères de classification soient remplis [1].
Critères de classification
Les critères ICBD (International Criteria for Behçet's Disease) de 2014 ont une sensibilité supérieure à celle des critères plus anciens de l'International Study Group (ISG). Un score d'au moins 4 points permet de classer le patient comme atteint d'un syndrome de Behçet [10].
| Manifestation | Points |
|---|---|
| Aphtes buccaux | 2 |
| Aphtes génitaux | 2 |
| Atteinte oculaire | 2 |
| Manifestations cutanées | 1 |
| Manifestation neurologique | 1 |
| Manifestation vasculaire | 1 |
| Test pathergique positif | 1 |
Dans la validation internationale, les ICBD avaient une sensibilité de 94,8 % et une spécificité de 90,5 %. Les valeurs correspondantes pour l'ISG étaient respectivement de 85,0 et 96,0 %. La sensibilité plus élevée rend les ICBD utiles en cas de maladie précoce ou incomplète, mais leur spécificité plus faible expose à un risque de surdiagnostic, notamment en présence d'aphtes isolés, d'acné, de céphalées ou d'anomalies vasculaires non spécifiques.
Les critères ISG exigent des ulcérations buccales récidivantes et au moins deux des éléments suivants : ulcérations génitales, lésions oculaires typiques, lésions cutanées typiques ou test pathergique positif. Ces critères sont relativement spécifiques, mais ils méconnaissent les patients dont la première manifestation grave est neurologique, vasculaire ou digestive.
Examens biologiques
Le bilan de base est adapté à la présentation, mais comprend habituellement un hémogramme avec formule leucocytaire, CRP, VS, créatinine, ionogramme, bilan hépatique, albumine, bandelette urinaire et protéinurie. Ces examens évaluent l'inflammation, un diagnostic alternatif, les atteintes d'organe et les conditions préalables au traitement, mais non le diagnostic de Behçet en lui-même.
Les examens ciblés peuvent comprendre :
- Ferritine, vitamine B12, folates, bilan martial et sérologie de la maladie cœliaque en cas d'aphtes récidivants.
- VIH, syphilis, recherche d'herpès et autres examens microbiologiques selon le risque et le type de lésion.
- ANA, anticorps anti-ENA, complément, ANCA et anticorps antiphospholipides lorsqu'une autre maladie systémique est envisagée.
- Bilan de thrombophilie en cas de thrombose atypique ou familiale, en particulier si le résultat influence la durée de l'anticoagulation.
- Coproculture, calprotectine fécale et exploration endoscopique en cas de symptômes digestifs.
- Dépistage infectieux, y compris tuberculose et hépatite B, avant un traitement biologique.
HLA-B51 est présent chez environ 40 à 60 % des patients dans certaines populations, mais aussi chez de nombreux sujets sains. Le test a une faible valeur prédictive positive et ne doit pas être utilisé pour confirmer ou exclure le diagnostic [1].
Test pathergique et histologie
Le test pathergique consiste en des piqûres intradermiques stériles, habituellement à l'aiguille de 20 G sur l'avant-bras. Une papule ou une pustule érythémateuse d'au moins 2 mm après 24 à 48 heures est considérée comme positive. Un test positif est un argument en faveur du diagnostic, mais n'est pas pathognomonique, et sa positivité varie fortement selon la région géographique et la méthode. Le test est nettement moins sensible en Europe du Nord qu'en Turquie et dans certaines régions d'Asie.
La biopsie cutanée ou de muqueuse intestinale permet d'exclure une infection, une néoplasie, une maladie granulomateuse ou une autre vascularite. L'histologie du Behçet n'est en revanche pas spécifique. Les anomalies peuvent comprendre une inflammation à polynucléaires neutrophiles, une vascularite ou des lésions vasculaires thrombotiques.
La mesure échographique de l'épaisseur de la paroi de la veine fémorale commune a montré, dans des études turques, une sensibilité et une spécificité supérieures à 80 % au seuil de 0,5 mm. La méthode n'est pas encore suffisamment validée dans différentes populations ni vis-à-vis de tous les diagnostics différentiels pertinents et ne doit pas être utilisée comme test diagnostique isolé [1].
Diagnostic spécifique d'organe
Yeux : examen à la lampe à fente, fond d'œil après dilatation, tomographie par cohérence optique et angiographie à la fluorescéine après évaluation ophtalmologique. La vascularite rétinienne occlusive, les infiltrats rétiniens et la diffusion capillaire diffuse sont des signes typiques.
Vaisseaux : écho-Doppler veineux avec compression en cas de suspicion de thrombose d'un membre. Le phléboscanner ou la phlébo-IRM est utilisé en cas de thrombose centrale ou atypique. Un angioscanner ou une angio-IRM est nécessaire en cas de suspicion de lésion aortique, pulmonaire ou d'une autre lésion artérielle. En cas d'hémoptysie, un anévrisme de l'artère pulmonaire doit être recherché en urgence.
Neurologie : l'IRM cérébrale avec injection de produit de contraste est l'examen de première intention en cas de neuro-Behçet parenchymateux. Une phlébo-IRM est réalisée en cas de suspicion de thrombose veineuse cérébrale. Dans la forme parenchymateuse, le LCR montre souvent une pléiocytose modérée et une hyperprotéinorachie, tandis que les bandes oligoclonales sont généralement absentes. Un LCR normal est fréquent en cas de thrombose veineuse cérébrale, mais la pression d'ouverture peut être élevée [8].
Atteinte digestive : iléocoloscopie avec biopsies multiples. L'entéroscanner ou l'entéro-IRM est utilisé en cas de suspicion d'atteinte du grêle ou de complication. Des ulcérations typiques sont un argument en faveur du diagnostic, mais une infection, une lésion médicamenteuse et la maladie de Crohn doivent être exclues.
Diagnostics différentiels
| Tableau clinique | Principaux diagnostics différentiels | Éléments contre un Behçet ou en faveur d'un autre diagnostic |
|---|---|---|
| Aphtes buccaux récidivants | Stomatite aphteuse récidivante, maladie cœliaque, carence en fer, en folates ou en B12, neutropénie cyclique, VIH, réaction médicamenteuse | Ulcérations isolées sans autre manifestation systémique, cytopénie, malabsorption |
| Ulcérations buccales et génitales | Herpès simplex, syphilis, arthrite réactionnelle, LES, lichen plan érosif | Microbiologie positive, phase vésiculeuse, sérologie spécifique |
| Uvéite | Sarcoïdose, uvéite associée à HLA-B27, Vogt-Koyanagi-Harada, tuberculose, syphilis, toxoplasmose | Uvéite granulomateuse, adénopathies hilaires, diagnostic infectieux typique |
| Thrombose veineuse | Syndrome des antiphospholipides, cancer, thrombophilie héréditaire, néoplasie myéloproliférative | Anticorps antiphospholipides persistants, mutation JAK2, signes de malignité |
| Atteinte artérielle | Artérite de Takayasu, périartérite noueuse, anévrisme infectieux, polychondrite chronique atrophiante | Distribution vasculaire typique, chondrite, bactériémie |
| Neurologie | Sclérose en plaques, neurosarcoïdose, LES, infection du SNC, vascularite primitive du SNC | Névrite optique et lésions périventriculaires, bandes oligoclonales, granulomes, hypoglycorachie |
| Ulcérations iléo-cæcales | Maladie de Crohn, tuberculose, Yersinia, amibiase, lésion due aux AINS | Ulcérations longitudinales segmentaires, aspect pavimenteux, atteinte périanale, granulomes |
| Maladie familiale précoce | Haplo-insuffisance de A20 et autre maladie auto-inflammatoire monogénique | Début avant l'âge de 5 ans, transmission familiale dominante, fièvre récurrente, déficit immunitaire |
La maladie de Crohn est le principal diagnostic différentiel digestif. Une atteinte périanale, des ulcérations longitudinales, un aspect pavimenteux et des granulomes non nécrosants orientent plutôt vers une maladie de Crohn. Un petit nombre d'ulcérations iléo-cæcales rondes et profondes, associées à des cicatrices génitales, à un test pathergique positif ou à une atteinte vasculaire, orientent plutôt vers un Behçet.
Chez l'enfant dont la maladie a débuté avant l'âge de 5 ans, en cas de forme familiale ou d'inflammation sévère atypique, une consultation de génétique clinique doit être envisagée. L'haplo-insuffisance de A20 due à un variant de TNFAIP3 peut donner un phénotype quasiment identique avec ulcérations buccales et génitales, uvéite, arthrite et inflammation intestinale [5].
Traitement
Principes généraux
L'objectif du traitement est de contrôler rapidement l'inflammation active, de prévenir les récidives et d'éviter les séquelles organiques et fonctionnelles irréversibles. Le traitement est individualisé selon l'organe atteint, l'activité, les séquelles, l'âge, le sexe, le projet parental, les comorbidités et les traitements antérieurs. Le niveau de preuve est le meilleur pour l'atteinte cutanéo-muqueuse et l'uvéite. Les recommandations pour les atteintes vasculaires, neurologiques et digestives sévères reposent en grande partie sur des études observationnelles et un consensus d'experts [2,3].
En cas de maladie menaçant un organe, le glucocorticoïde doit presque toujours être associé à un traitement d'épargne cortisonique. La monothérapie soulage rapidement les symptômes, mais ne prévient pas de façon fiable de nouvelles poussées.
Avant toute immunosuppression, il convient d'évaluer le statut vaccinal, le risque de tuberculose, l'hépatite B et C, le VIH, le projet de grossesse et le risque de néoplasie. Une analyse de TPMT ou de NUDT15 doit être envisagée avant l'azathioprine selon les pratiques locales. Un anti-TNF ne doit pas être instauré avant l'exclusion des infections pertinentes.
Atteinte cutanéo-muqueuse
Les mesures locales comprennent une bonne hygiène bucco-dentaire, le traitement des infections dentaires, l'éviction des facteurs déclenchants traumatiques propres au patient et une antalgie locale. L'acétonide de triamcinolone à 0,1 % en pâte buccale peut être appliqué en couche mince 2 à 3 fois par jour dès le début de la poussée. Un glucocorticoïde local puissant peut être utilisé brièvement sur les ulcérations génitales. La lidocaïne locale peut réduire la douleur mais n'influence pas l'activité de la maladie.
La colchicine 0,5 mg 2 à 3 fois par jour, habituellement 1 à 1,5 mg par jour au total, est le traitement de première intention des ulcérations génitales récidivantes, des lésions de type érythème noueux et de l'arthrite. Plusieurs recommandations internationales retiennent une dose maximale de 2 mg par jour. Une réduction de dose est nécessaire en cas d'insuffisance rénale ou hépatique et d'interaction avec des inhibiteurs du CYP3A4 ou de la glycoprotéine P. L'efficacité sur les seules ulcérations buccales est variable, mais un essai randomisé de deux ans a montré une diminution des ulcérations génitales, de l'érythème noueux et de l'arthrite, surtout chez les femmes [11].
En cas de poussée cutanéo-muqueuse sévère, la prednisolone 40 à 60 mg par jour peut être administrée pendant 2 à 4 semaines, puis diminuée progressivement sur 4 à 6 semaines supplémentaires, habituellement en association avec la colchicine [12].
L'aprémilast 30 mg 2 fois par jour est une alternative en cas d'ulcérations buccales résistantes au traitement sans atteinte d'organe grave. La dose est normalement augmentée progressivement au cours des 5 premiers jours conformément au résumé des caractéristiques du produit afin de réduire les effets indésirables digestifs. Dans un essai de phase 3 portant sur 207 patients, l'aprémilast a réduit la charge ulcéreuse et amélioré la qualité de vie par rapport au placebo. Diarrhée, nausées et céphalées étaient les effets les plus fréquents [13]. Le statut de remboursement et l'indication exacte autorisée peuvent être plus restreints que la recommandation internationale et doivent être vérifiés avant la prescription.
L'azathioprine 2 à 2,5 mg/kg par jour peut être utilisée en cas d'ulcérations sévères ou persistantes, d'atteinte cutanée ou d'atteinte articulaire ou d'organe associée. Les anti-TNF sont utilisés en cas de résistance marquée au traitement. La thalidomide peut être efficace, mais ne doit être utilisée que dans des cas exceptionnels en raison de sa tératogénicité et du risque de neuropathie irréversible. Le tocilizumab peut aggraver les ulcérations buccales et génitales et ne doit pas être choisi pour une atteinte cutanéo-muqueuse isolée.
Arthrite
La mono- ou oligoarthrite aiguë est traitée par colchicine. Les AINS peuvent être utilisés brièvement si le risque rénal, digestif et vasculaire le permet. Le glucocorticoïde intra-articulaire est une alternative en cas de monoarthrite persistante, après exclusion d'une arthrite septique.
En cas de récidives fréquentes ou d'efficacité insuffisante, l'azathioprine est utilisée. Un anti-TNF peut être envisagé en cas d'arthrite réfractaire sévère, en particulier si une autre manifestation d'organe justifie simultanément ce traitement. Les essais randomisés soutiennent la colchicine et l'azathioprine, mais ils ont utilisé des critères de jugement variables [14].
Atteinte oculaire
L'uvéite antérieure est traitée par glucocorticoïde local et mydriatiques sous la responsabilité de l'ophtalmologiste. Le traitement local est insuffisant en cas d'uvéite postérieure, de vascularite rétinienne ou de panuvéite.
La maladie aiguë menaçant le pronostic visuel est traitée par méthylprednisolone intraveineuse 500 à 1 000 mg par jour pendant 1 à 3 jours, parfois jusqu'à 5 jours, suivie de prednisolone à environ 0,5 à 1 mg/kg par jour avec décroissance progressive. Un traitement systémique d'épargne cortisonique doit être instauré immédiatement.
Les options comprennent l'azathioprine 2 à 2,5 mg/kg par jour, la ciclosporine 3 à 5 mg/kg par jour, l'infliximab ou l'adalimumab. Un anti-TNF monoclonal ou l'interféron alfa doit être envisagé précocement en cas d'atteinte postérieure menaçant la vision. Dans un essai contrôlé contre placebo de deux ans, l'azathioprine a réduit les nouvelles manifestations oculaires, les épisodes d'hypopion, les aphtes buccaux, les ulcérations génitales et l'arthrite [15].
L'infliximab est habituellement administré à 5 mg/kg par voie intraveineuse aux semaines 0, 2 et 6, puis toutes les 4 à 8 semaines. L'adalimumab est administré à 80 mg par voie sous-cutanée en dose de charge, suivi de 40 mg une semaine plus tard, puis de 40 mg toutes les deux semaines selon le schéma de l'uvéite non infectieuse. Dans une étude observationnelle portant sur 177 patients, les deux médicaments ont amélioré l'inflammation oculaire, l'adalimumab donnant de meilleurs résultats pour certains critères et un meilleur maintien thérapeutique à un an [16]. Les données systématiques soutiennent l'efficacité de l'infliximab et de l'adalimumab, tandis que le sécukinumab n'a pas démontré d'efficacité convaincante dans l'uvéite associée au Behçet [17].
La ciclosporine doit être évitée en cas de neuro-Behçet concomitant ou antérieur, car ce traitement a été associé à un risque accru d'atteinte neurologique.
Thrombose veineuse
La thrombose veineuse profonde aiguë est traitée par glucocorticoïde et immunosuppresseur. En cas de thrombose limitée d'un membre, la prednisolone est souvent utilisée en association avec l'azathioprine. Le cyclophosphamide est réservé principalement à la thrombose étendue de la veine cave, au syndrome de Budd-Chiari, au thrombus intracardiaque ou à une atteinte artérielle associée. La thrombose réfractaire ou récidivante est souvent traitée par infliximab ou adalimumab.
L'anticoagulation est controversée. La décision doit être individualisée selon la localisation et l'extension de la thrombose, le risque hémorragique, une thrombophilie associée et la présence d'anévrismes. Un anévrisme de l'artère pulmonaire doit être activement exclu avant toute anticoagulation en cas d'hémoptysie ou de suspicion d'atteinte vasculaire thoracique. Une méta-analyse de 2025, portant principalement sur des études rétrospectives, a retrouvé un taux de récidive plus faible avec l'association immunosuppression et anticoagulation qu'avec l'un ou l'autre traitement seul, mais l'hétérogénéité et le risque de biais d'indication limitent la solidité de cette conclusion [18]. L'anticoagulation ne remplace jamais l'immunosuppression dans le Behçet vasculaire.
Atteinte artérielle
Les anévrismes de l'artère pulmonaire, la thrombose de l'artère pulmonaire et les autres atteintes artérielles graves sont traités en urgence par glucocorticoïde à forte dose et cyclophosphamide. Un schéma courant est la méthylprednisolone 500 à 1 000 mg par voie intraveineuse par jour pendant 3 jours, puis la prednisolone à environ 1 mg/kg par jour, associée au cyclophosphamide 500 à 1 000 mg/m² par voie intraveineuse toutes les 4 semaines. Après la rémission, on passe habituellement à l'azathioprine ou à un autre traitement d'entretien.
L'infliximab doit être envisagé précocement en cas de maladie réfractaire ou menaçant immédiatement le pronostic vital. L'embolisation est l'intervention de première intention en cas d'anévrisme de l'artère pulmonaire hémorragique lorsque l'anatomie le permet. La chirurgie ouverte comporte un risque élevé de complications et doit être réalisée dans un centre multidisciplinaire après contrôle de l'inflammation, si la situation le permet.
flowchart TD
A["Suspicion d'atteinte vasculaire<br>au cours d'un syndrome de Behçet"] --> B["Hémoptysie, douleur thoracique<br>ou suspicion d'atteinte<br>vasculaire thoracique ?"]
B -->|Oui| C["Angioscanner urgent pour<br>exclure un anévrisme<br>de l'artère pulmonaire"]
B -->|Non| D["Écho-Doppler de compression<br>ou phléboscanner<br>ou phlébo-IRM"]
C --> E["Anévrisme artériel<br>mis en évidence ?"]
E -->|Oui| F["Glucocorticoïde à forte dose<br>et cyclophosphamide,<br>embolisation en cas de<br>saignement, pas<br>d'anticoagulation"]
E -->|Non| D
D --> G["Glucocorticoïde avec<br>azathioprine en cas de<br>thrombose d'un membre"]
G --> H["Thrombose étendue de la veine<br>cave, syndrome de<br>Budd-Chiari ou<br>thrombus intracardiaque ?"]
H -->|Oui| I["Cyclophosphamide,<br>ou anti-TNF en cas<br>de thrombose réfractaire<br>ou récidivante"]
H -->|Non| J["Anticoagulation en complément<br>dans des cas sélectionnés<br>après exclusion<br>d'un anévrisme"]
I --> J
Prise en charge en cas de suspicion d'atteinte vasculaire. L'immunosuppression est le traitement de fond de l'atteinte veineuse comme artérielle, et un anévrisme de l'artère pulmonaire doit être exclu avant d'envisager une anticoagulation [2,3,7].
Neuro-Behçet
Le neuro-Behçet parenchymateux aigu est traité par méthylprednisolone intraveineuse 500 à 1 000 mg par jour pendant 3 à 5 jours, suivie de prednisolone à environ 1 mg/kg par jour avec décroissance lente. L'azathioprine est augmentée progressivement jusqu'à 2 à 2,5 mg/kg par jour. En cas de présentation sévère, d'atteinte du tronc cérébral ou de la moelle épinière, de progression précoce, de poussées répétées ou de corticodépendance, l'infliximab ou l'adalimumab doit être envisagé précocement. Le cyclophosphamide est une alternative en cas de maladie sévère ou lorsqu'un anti-TNF n'est pas adapté [8,12].
La thrombose veineuse cérébrale est traitée par glucocorticoïde à forte dose. Une anticoagulation de 3 à 6 mois est souvent utilisée après exclusion d'un anévrisme, mais les pratiques internationales varient. Une immunosuppression supplémentaire est envisagée en cas de récidive, d'atteinte vasculaire périphérique associée ou d'une autre manifestation d'organe active.
Atteinte digestive
Une infection et une maladie de Crohn doivent être exclues avant d'intensifier l'immunosuppression. L'atteinte intestinale légère, objectivement confirmée, peut être traitée par mésalazine 2 à 4,8 g par jour. En cas de maladie modérée à sévère, on utilise l'azathioprine 2 à 2,5 mg/kg par jour, souvent avec une courte cure de glucocorticoïde.
L'infliximab ou l'adalimumab est utilisé en cas de maladie sévère, corticodépendante ou réfractaire à l'azathioprine. La chirurgie est nécessaire en cas de perforation, d'hémorragie non contrôlée, d'abcès ou de sténose serrée. L'immunosuppression postopératoire réduit probablement le risque de récidive. La validation des indices d'activité et les études thérapeutiques comparatives restent limitées [9].
Récapitulatif des posologies
| Médicament | Posologie | Commentaire |
|---|---|---|
| Acétonide de triamcinolone 0,1 %, pâte buccale | Couche mince 2 à 3 fois par jour | Traitement local des ulcérations buccales, instauré tôt dans l'évolution |
| Colchicine | 0,5 mg 2 à 3 fois par jour, habituellement 1 à 1,5 mg par jour, au maximum 2 mg par jour | Réduire la dose en cas d'insuffisance rénale ou hépatique et d'interactions |
| Prednisolone, poussée cutanéo-muqueuse sévère | 40 à 60 mg par jour pendant 2 à 4 semaines | Diminuer progressivement sur environ 4 à 6 semaines |
| Prednisolone, atteinte d'organe | 0,5 à 1 mg/kg par jour | Après un éventuel traitement en bolus, décroissance individualisée |
| Méthylprednisolone intraveineuse | 500 à 1 000 mg par jour pendant 1 à 5 jours | En cas de menace visuelle, vasculaire ou neurologique |
| Azathioprine | 2 à 2,5 mg/kg par jour | Augmenter progressivement et surveiller l'hémogramme et le bilan hépatique |
| Aprémilast | 30 mg 2 fois par jour après 5 jours de titration | Surtout ulcérations buccales résistantes au traitement sans atteinte d'organe grave |
| Ciclosporine | 3 à 5 mg/kg par jour en 2 prises | Dans l'uvéite, à éviter en cas de neuro-Behçet |
| Infliximab | 5 mg/kg par voie intraveineuse aux semaines 0, 2 et 6, puis toutes les 4 à 8 semaines | Précocement en cas d'uvéite sévère ou d'autre maladie menaçant un organe |
| Adalimumab | 80 mg par voie sous-cutanée à J1, 40 mg à J8, puis 40 mg toutes les deux semaines | Schéma de l'uvéite non infectieuse, adaptation selon l'organe parfois nécessaire |
| Cyclophosphamide intraveineux | 500 à 1 000 mg/m² toutes les 4 semaines pendant habituellement 6 à 9 mois | Atteinte artérielle ou neurologique grave, adapter selon l'âge et la fonction rénale |
| Mésalazine | 2 à 4,8 g par jour | Atteinte intestinale légère |
| Interféron alfa-2a | Habituellement 3 à 6 millions d'UI par voie sous-cutanée 3 fois par semaine | Traitement spécialisé, surtout en cas d'uvéite réfractaire |
Grossesse et fertilité
La maladie s'améliore au cours de nombreuses grossesses, mais son évolution n'est pas prévisible. La prednisolone, l'azathioprine, la ciclosporine et probablement la colchicine peuvent être utilisées après une évaluation individuelle du rapport bénéfice-risque. L'expérience des anti-TNF pendant la grossesse est importante dans d'autres maladies inflammatoires, mais le passage transplacentaire augmente au cours de la seconde moitié de la grossesse, et le moment d'un éventuel arrêt doit être planifié avec l'obstétricien et le spécialiste référent [19].
Le méthotrexate, le mycophénolate mofétil et la thalidomide sont contre-indiqués pendant la grossesse. Le cyclophosphamide est gonadotoxique et tératogène, et impose un conseil en matière de fertilité et une contraception efficace. En cas de maladie sévère engageant le pronostic vital pendant la grossesse, une prise en charge multidisciplinaire individualisée est nécessaire.
Suivi et pronostic
Le suivi doit être coordonné par un médecin expérimenté dans les vascularites systémiques, habituellement un rhumatologue ou un interniste, ayant un accès direct à un ophtalmologiste, un neurologue, un chirurgien vasculaire, un gastro-entérologue et un dermatologue. La fréquence est déterminée par le phénotype. La maladie active ou ayant récemment menacé un organe est souvent suivie tous les 1 à 3 mois, la maladie cutanéo-muqueuse stable tous les 6 à 12 mois.
À chaque consultation, on consigne les nouvelles ulcérations, les poussées cutanées et articulaires, les symptômes visuels, les symptômes neurologiques, les troubles abdominaux et les signes d'atteinte vasculaire. L'hémogramme, la créatinine, le bilan hépatique et les marqueurs inflammatoires sont adaptés au traitement et à l'atteinte d'organe. La CRP peut être normale malgré une uvéite ou un neuro-Behçet actifs et ne doit pas à elle seule guider le traitement.
Le suivi ophtalmologique doit évaluer l'activité inflammatoire, l'acuité visuelle, les lésions vasculaires rétiniennes, l'œdème maculaire, la cataracte et le glaucome. Après une atteinte vasculaire, une imagerie ciblée est utilisée pour documenter l'extension de la thrombose, le diamètre des anévrismes et la réponse au traitement. En cas de neuro-Behçet, la fonction neurologique est suivie, et l'IRM selon les besoins cliniques. L'atteinte intestinale est suivie sur les symptômes, l'hémogramme, l'albumine, la CRP, la calprotectine fécale et l'endoscopie ou l'entéro-imagerie lorsque le résultat influence le traitement.
Le pronostic s'est amélioré grâce à un diagnostic plus précoce, aux traitements ophtalmologiques modernes et aux anti-TNF. L'atteinte cutanéo-muqueuse et articulaire entraîne surtout des douleurs et une altération de la qualité de vie, mais rarement des séquelles organiques définitives. L'uvéite et le neuro-Behçet parenchymateux peuvent entraîner une perte fonctionnelle cumulative. Les anévrismes artériels, le syndrome de Budd-Chiari, l'atteinte neurologique sévère et la perforation digestive sont les principales causes de décès prématuré.
Dans les cohortes plus anciennes, la mortalité à cinq ans était d'environ 3 %. Le sexe masculin, l'atteinte artérielle et une fréquence élevée de poussées étaient indépendamment associés à la mortalité [4]. Dans le neuro-Behçet, une présentation du tronc cérébral ou médullaire, une cellularité élevée du LCR, une progression précoce et des récidives fréquentes sont des facteurs de mauvais pronostic [8]. Un traitement précoce et suffisamment intensif des atteintes d'organe graves importe donc davantage que d'attendre que le patient remplisse chaque élément d'un système de classification.
Sources
- Alibaz-Oner F, Direskeneli H. Update on the Diagnosis of Behçet's Disease. Diagnostics 2022. PMID: 36611332
- Hatemi G et al. 2018 update of the EULAR recommendations for the management of Behçet's syndrome. Ann Rheum Dis 2018. PMID: 29625968
- Hatemi G et al. EULAR recommendations for the management of Behçet's syndrome: 2025 update. Ann Rheum Dis 2026. PMID: 41876291
- Saadoun D, Wechsler B. Behçet's disease. Orphanet J Rare Dis 2012. PMID: 22497990
- Yildiz M et al. Pediatric Behçet's Disease. Front Med 2021. PMID: 33614684
- Bozca BC, Alpsoy E. Experimental Therapeutic Solutions for Behcet's Disease. J Exp Pharmacol 2021. PMID: 33603502
- Bettiol A et al. Vascular Behçet syndrome: from pathogenesis to treatment. Nat Rev Rheumatol 2023. PMID: 36544027
- Kalra S et al. Diagnosis and management of Neuro-Behçet's disease: international consensus recommendations. J Neurol 2014. PMID: 24366648
- Lee HJ, Cheon JH. Optimal diagnosis and disease activity monitoring of intestinal Behçet's disease. Intest Res 2017. PMID: 28670227
- International Team for the Revision of the International Criteria for Behçet's Disease. The International Criteria for Behçet's Disease: a collaborative study of 27 countries on the sensitivity and specificity of the new criteria. J Eur Acad Dermatol Venereol 2014. PMID: 23441863
- Yurdakul S et al. A double-blind trial of colchicine in Behçet's syndrome. Arthritis Rheum 2001. PMID: 11710724
- Alpsoy E et al. Treatment of Behçet's Disease: An Algorithmic Multidisciplinary Approach. Front Med 2021. PMID: 33996847
- Hatemi G et al. Trial of Apremilast for Oral Ulcers in Behçet's Syndrome. N Engl J Med 2019. PMID: 31722152
- Leccese P et al. Management of skin, mucosa and joint involvement of Behçet's syndrome: A systematic review for update of the EULAR recommendations for the management of Behçet's syndrome. Semin Arthritis Rheum 2019. PMID: 29954598
- Yazici H et al. A controlled trial of azathioprine in Behçet's syndrome. N Engl J Med 1990. PMID: 2404204
- Atienza-Mateo B et al. Comparative Study of Infliximab Versus Adalimumab in Refractory Uveitis due to Behçet's Disease: National Multicenter Study of 177 Cases. Arthritis Rheumatol 2019. PMID: 31237427
- Urruticoechea-Arana A et al. Efficacy and safety of biological therapy compared to synthetic immunomodulatory drugs or placebo in the treatment of Behçet's disease associated uveitis: a systematic review. Rheumatol Int 2019. PMID: 30421105
- Chuklin A et al. Anticoagulants and immunosuppressive therapy for thrombosis in Behçet's syndrome: a systematic review and meta-analysis. J Thromb Haemost 2025. PMID: 40769432
- Martineau M et al. Behçet's syndrome in pregnancy. Obstet Med 2010. PMID: 27582833