Résumé
La périartérite noueuse (PAN) est une vascularite nécrosante rare qui touche principalement les artères musculaires de moyen et de petit calibre. Par définition, la maladie ne provoque pas de glomérulonéphrite ni de vascularite typique des artérioles, des capillaires ou des veinules, et les ANCA sont habituellement négatifs. Il faut évoquer une PAN devant l'association de signes généraux, d'un livedo racemosa, de nodules sous-cutanés, d'une mononévrite multiple, de myalgies, d'une hypertension rénovasculaire et de douleurs abdominales postprandiales. Le diagnostic repose sur le phénotype clinique associé à la mise en évidence histopathologique d'une artérite nécrosante ou à des anomalies angiographiques caractéristiques, en particulier des anévrismes, des sténoses et des occlusions des artères rénales, hépatiques ou mésentériques. La biopsie doit porter sur un tissu cliniquement atteint. En cas de manifestations cutanées, une biopsie profonde atteignant les vaisseaux de moyen calibre à la jonction dermo-hypodermique est recommandée, et en cas de neuropathie, une biopsie neuromusculaire combinée ciblée est recommandée [1].
Le bilan doit comporter la sérologie de l'hépatite B et l'ADN du VHB (virus de l'hépatite B), car la PAN associée au VHB se traite différemment de la PAN idiopathique. Un déficit en adénosine désaminase 2 (DADA2) doit être spécifiquement envisagé en cas de début dans l'enfance ou chez l'adulte jeune, de forme familiale, de livedo, d'accidents vasculaires cérébraux lacunaires récidivants, de cytopénies ou de déficit immunitaire. La PAN idiopathique sévère se traite par glucocorticoïdes à forte dose et cyclophosphamide, tandis que la forme non sévère se traite habituellement par glucocorticoïdes associés à un immunosuppresseur moins toxique, par exemple l'azathioprine ou le méthotrexate. Le cyclophosphamide doit être limité à la phase d'induction et relayé par un traitement d'entretien une fois la rémission obtenue. La PAN associée au VHB se traite par une corticothérapie brève, un traitement antiviral puissant et, habituellement, des échanges plasmatiques, en concertation avec un hépatologue et un infectiologue. Le DADA2 à phénotype vasculaire se traite en première intention par un anti-TNF [1].
Contexte et épidémiologie
La PAN est une artérite nécrosante systémique touchant principalement les artères de moyen calibre. Selon la nomenclature établie, la maladie ne doit pas s'accompagner de glomérulonéphrite ni de vascularite des capillaires et des veinules. Les petites artères musculaires peuvent en revanche être atteintes. La maladie n'est pas associée aux ANCA, même si une positivité ANCA non spécifique ou de faible titre peut exceptionnellement s'observer. Des MPO-ANCA ou PR3-ANCA franchement positifs doivent donc conduire à reconsidérer le diagnostic [1].
La PAN est rare. Dans une étude en population polonaise, l'incidence annuelle était de 2,4 cas par million d'habitants, avec une diminution de 3,3 à 1,9 par million entre 2008 et 2013 [2]. Les estimations européennes se situent habituellement autour de 2 à 9 cas par million et par an, mais les comparaisons sont compliquées par les changements de nomenclature et par d'anciennes cohortes qui incluaient probablement des polyangéites microscopiques. La baisse de la prévalence de l'hépatite B, la sécurisation des produits sanguins et la vaccination ont contribué à raréfier la PAN [2,3].
La maladie peut débuter à tout âge mais est plus fréquente chez l'adulte d'âge moyen et le sujet âgé. La PAN s'observe aussi chez l'enfant. En cas de début précoce, il faut rechercher spécifiquement des causes monogéniques, en premier lieu un DADA2.
Sous-groupes cliniquement pertinents
La PAN n'est pas une entité étiologique unique. Les sous-groupes suivants doivent être distingués, car le traitement et le pronostic diffèrent :
| Sous-groupe | Éléments d'orientation typiques | Principe thérapeutique |
|---|---|---|
| PAN systémique idiopathique | Atteinte multiviscérale, ANCA négatifs, absence d'infection active par le VHB | Glucocorticoïdes, associés au cyclophosphamide en cas de forme sévère |
| PAN associée au VHB | Réplication active du VHB, début souvent relativement aigu, atteinte vasculaire digestive et rénale | Corticothérapie brève, traitement antiviral et échanges plasmatiques |
| DADA2 | Début précoce, livedo, AVC lacunaires, agrégation familiale, cytopénies ou déficit immunitaire | Anti-TNF |
| Artérite cutanée, anciennement PAN cutanée | Livedo, nodules et ulcères sans vascularite viscérale systémique | Traitement local ou systémique moins intensif, selon la sévérité |
| Artérite secondaire de type PAN | Infection, cancer, maladie inflammatoire ou génétique | Traiter la cause sous-jacente et évaluer la nécessité d'une immunosuppression |
L'artérite cutanée est une vascularite limitée à la peau, désormais considérée comme une forme de vascularite d'organe unique. L'histologie peut être identique à celle de la PAN systémique, mais l'évolution est habituellement plus bénigne. Une neuropathie ou des myalgies dans le même territoire anatomique que les lésions cutanées peuvent survenir sans que la maladie soit nécessairement systémique. Des atteintes d'organes en dehors du territoire des lésions cutanées plaident en revanche pour une PAN systémique [3].
Physiopathologie
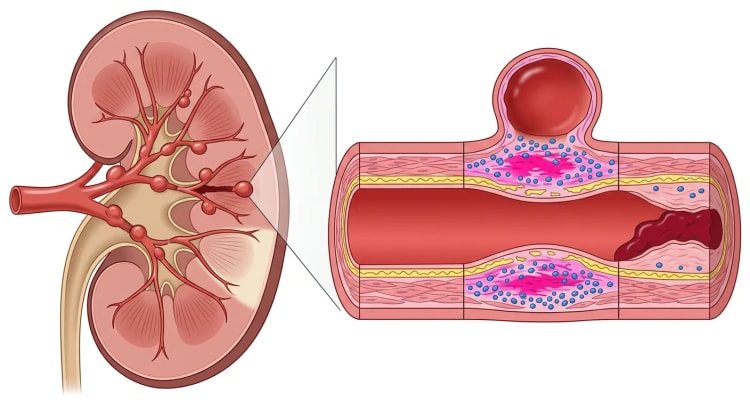
La pathogénie de la forme idiopathique reste incomplètement élucidée. Une inflammation segmentaire de la paroi artérielle entraîne une nécrose fibrinoïde, une destruction des structures élastiques et musculaires et une fragilisation de la paroi vasculaire, pouvant aboutir à des anévrismes et à leur rupture. La prolifération intimale, la thrombose et la cicatrisation fibreuse peuvent simultanément provoquer des sténoses, des occlusions et une ischémie tissulaire. Différents stades peuvent coexister dans des segments vasculaires distincts chez un même patient.
La PAN associée au VHB est considérée principalement comme une maladie à complexes immuns survenant en excès d'antigène au cours d'une réplication virale active. Cela explique pourquoi une immunosuppression conventionnelle prolongée est inappropriée et pourquoi le traitement doit viser à contrôler rapidement la vascularite, puis à éliminer la réplication virale [4,5].
Le DADA2 est dû à des variants pathogènes bialléliques de ADA2. Le défaut de fonction d'ADA2 est associé à une altération de l'intégrité vasculaire et à un phénotype macrophagique pro-inflammatoire. Le tableau vasculaire va du livedo à une artérite nécrosante de type PAN et à des AVC ischémiques ou hémorragiques récidivants. Ce mécanisme justifie un traitement par anti-TNF plutôt que le traitement conventionnel de la PAN [6].
Présentation clinique
La PAN s'installe souvent sur des semaines à des mois, mais un début aigu est possible. Les manifestations résultent de l'inflammation systémique, de l'ischémie ou d'une hémorragie à partir des artères atteintes.
Signes généraux
Fièvre, malaise, asthénie, sueurs nocturnes, anorexie et amaigrissement involontaire sont fréquents mais non spécifiques. Les myalgies et la sensibilité musculaire, notamment des mollets, peuvent être au premier plan. Les arthralgies sont plus fréquentes que les arthrites objectives.
Système nerveux périphérique
La neuropathie périphérique est l'une des atteintes viscérales les plus fréquentes et parfois la première. Elle est présente chez environ 50 à 75 % des patients dans certaines séries cliniques [7]. Le tableau classique est une mononévrite multiple avec douleur aiguë ou subaiguë suivie d'un déficit sensitif et d'une faiblesse motrice dans des territoires nerveux isolés. Les nerfs fibulaire, tibial, ulnaire et médian sont souvent touchés.
Lorsque davantage de nerfs sont atteints, le tableau peut évoluer vers une polyneuropathie axonale asymétrique ou d'apparence symétrique. Un pied tombant, une main tombante ou une neuropathie multifocale douloureuse d'apparition récente, associés à des signes inflammatoires, doivent faire fortement suspecter une vascularite.
Le système nerveux central est nettement plus rarement atteint, chez environ 2 à 10 % des patients, et habituellement plus tardivement au cours de l'évolution [7]. AVC, encéphalopathie, crises convulsives et hémorragie intracérébrale ou sous-arachnoïdienne peuvent survenir. Des infarctus lacunaires précoces ou récidivants doivent particulièrement faire suspecter un DADA2.
Peau
Les signes typiques sont :
- livedo racemosa, à mailles irrégulières, interrompues et ramifiées
- nodules sous-cutanés sensibles le long des artères de moyen calibre
- purpura palpable, bien qu'un purpura marqué des petits vaisseaux oriente vers une autre vascularite
- ulcérations ischémiques
- ischémie digitale, nécrose ou gangrène
- atrophie blanche
Le livedo racemosa oriente davantage vers une vasculopathie organique qu'un livedo reticularis régulier et symétrique. Les lésions cutanées ne sont toutefois pas spécifiques de la PAN et s'observent aussi dans le DADA2, le syndrome des antiphospholipides, le syndrome de Sneddon, les emboles de cristaux de cholestérol et la vasculopathie livédoïde.
Reins et pression artérielle
L'atteinte rénale est vasculaire. Une sténose, une occlusion ou des microanévrismes des artères rénales et de leurs branches peuvent entraîner :
- une hypertension rénovasculaire
- des infarctus rénaux
- une altération de la fonction rénale
- une hématurie microscopique et une protéinurie modérée
- un hématome périrénal en cas de rupture anévrismale
Un sédiment urinaire néphritique avec cylindres hématiques, une protéinurie glomérulaire importante ou une glomérulonéphrite prouvée par biopsie plaident fortement contre une PAN et doivent orienter les investigations notamment vers une polyangéite microscopique, une autre vascularite des petits vaisseaux ou une glomérulonéphrite à complexes immuns [8].
La pression artérielle doit être mesurée de façon répétée, et initialement aux deux bras. Une hypertension sévère ou rapidement progressive peut être le premier signe d'une atteinte vasculaire rénale.
Tube digestif
Une atteinte digestive a été rapportée chez 14 à 65 % des patients, selon la définition et la sélection [9]. La douleur abdominale postprandiale est typique et peut traduire une ischémie mésentérique. Nausées, vomissements, diarrhée, hémorragie digestive et amaigrissement s'observent.
Une douleur abdominale continue croissante, une péritonite, une élévation des lactates, un iléus paralytique ou une hémorragie digestive peuvent signaler une ischémie transmurale, une nécrose ou une perforation, ce qui impose une évaluation chirurgicale et radiologique urgente. Une rupture anévrismale peut provoquer une hémorragie intrapéritonéale ou rétropéritonéale. L'atteinte digestive est un marqueur important de mortalité [9].
Cœur et vaisseaux
L'artérite coronaire peut provoquer une ischémie myocardique, un infarctus, des arythmies ou une insuffisance cardiaque. L'insuffisance cardiaque peut aussi résulter d'une hypertension sévère. Péricardite et tableaux pseudo-myocarditiques s'observent mais sont moins typiques. L'atteinte cardiaque clinique est une manifestation de mauvais pronostic [3].
Autres manifestations
Une douleur ou une sensibilité testiculaire sont des signes relativement spécifiques mais rares. Une orchite ischémique peut survenir. Une atteinte hépatique, vésiculaire et pancréatique peut résulter d'une artérite, d'un infarctus ou d'une hémorragie. Le parenchyme pulmonaire est habituellement épargné. Une hémorragie alvéolaire ou une capillarite oriente donc fortement vers un autre diagnostic.
Bilan et diagnostic
La PAN est un diagnostic clinico-pathologique ou clinico-radiologique. Il n'existe aucun examen sanguin diagnostique isolé. Les critères de classification ne doivent pas se substituer à une évaluation diagnostique individuelle. Les anciens critères de classification de l'American College of Rheumatology (ACR) ont montré une faible valeur prédictive positive en usage diagnostique [10]. Dans une cohorte moderne, la sensibilité des critères ACR pour la PAN n'était que de 40,6 %, bien que la spécificité fût relativement élevée [11].
Des critères diagnostiques provisoires en sept items ont montré, dans une validation rétrospective, une sensibilité de 83,7 % et une spécificité de 96,8 % par rapport aux vascularites associées aux ANCA, mais ils ne constituent pas un standard diagnostique établi au niveau international [12].
Évaluation clinique initiale
Rechercher systématiquement :
- le mode évolutif, la fièvre et l'amaigrissement
- les lésions cutanées, notamment livedo, nodules, ulcères et ischémie digitale
- les déficits neurologiques focaux et les douleurs neuropathiques
- les douleurs abdominales, leur relation avec les repas et une hémorragie digestive
- la pression artérielle et la fonction rénale
- les symptômes cardiaques et cérébrovasculaires
- une douleur testiculaire
- une exposition à l'hépatite B, à des médicaments, à une infection et à un cancer
- l'âge de début, les antécédents familiaux, les AVC, les cytopénies et la susceptibilité aux infections comme éléments d'orientation vers un DADA2
Selon les recommandations ACR/VF 2021, la maladie est sévère en présence de manifestations menaçant le pronostic vital ou fonctionnel d'un organe, par exemple atteinte rénale, mononévrite multiple, atteinte musculaire, ischémie mésentérique, atteinte coronaire et ischémie d'un membre ou d'un doigt [1]. Un infarctus imminent, une rupture anévrismale et un AVC définissent également une maladie sévère.
Examens biologiques
Le bilan de base doit comporter :
- hémogramme avec formule leucocytaire et plaquettes
- CRP et VS
- créatinine, DFGe et électrolytes
- bilan hépatique, albumine et lactate déshydrogénase
- bandelette urinaire, sédiment urinaire et quantification de l'albuminurie ou de la protéinurie
- créatine kinase en cas de myalgies ou de faiblesse musculaire
- hémocultures en cas de fièvre ou de suspicion d'infection
- VHB : AgHBs, anti-HBc et anti-HBs, ainsi qu'ADN du VHB si AgHBs ou anti-HBc positif
- sérologies VHC et VIH
- MPO-ANCA et PR3-ANCA
- AAN, complément, cryoglobulines et électrophorèse des protéines sériques selon le tableau clinique
- anticorps antiphospholipides en cas de livedo, de thrombose ou d'AVC
Anémie, hyperleucocytose à polynucléaires neutrophiles, thrombocytose et élévation des marqueurs inflammatoires sont fréquentes mais non spécifiques. Une CRP normale n'exclut pas une vasculopathie localisée ou d'origine génétique.
Une positivité des ANCA doit être interprétée dans son contexte clinique. Des MPO-ANCA franchement positifs associés à une glomérulonéphrite ou à une capillarite pulmonaire orientent vers une polyangéite microscopique. Des PR3-ANCA et des manifestations granulomateuses ORL ou pulmonaires orientent vers une granulomatose avec polyangéite.
Diagnostic histologique
La biopsie doit si possible être réalisée sur un organe symptomatique et accessible. L'histologie montre une inflammation transmurale segmentaire des artères musculaires de petit ou moyen calibre, une nécrose fibrinoïde et un infiltrat inflammatoire mixte. Granulomes et cellules géantes ne sont pas typiques.
- En cas de lésions cutanées, la biopsie doit être suffisamment profonde pour inclure les vaisseaux de la jonction dermo-hypodermique ou de l'hypoderme. Une biopsie superficielle au punch peut méconnaître les lésions.
- En cas de neuropathie, l'examen électroneuromyographique doit d'abord localiser le site de biopsie approprié. La biopsie combinée d'un nerf sensitif cliniquement atteint et du muscle adjacent a un meilleur rendement diagnostique que la biopsie nerveuse seule [1].
- La biopsie musculaire peut être diagnostique en cas de myalgies ou de sensibilité focales.
- La biopsie d'un tissu asymptomatique a une faible sensibilité.
- La biopsie rénale est rarement l'examen de première intention. Elle peut méconnaître l'atteinte artérielle segmentaire et expose à un risque hémorragique accru en présence d'anévrismes.
Une biopsie négative n'exclut pas une PAN, car les lésions vasculaires sont segmentaires.
Imagerie vasculaire
Une imagerie vasculaire abdominale est recommandée en cas de suspicion de PAN systémique, en particulier devant des douleurs abdominales, une atteinte rénale, une hypertension ou toute autre suspicion d'atteinte vasculaire viscérale [1].
L'angioscanner (angio-TDM) offre une haute résolution spatiale et peut montrer simultanément infarctus, hémorragie, ischémie intestinale et atteinte d'organes. L'angio-IRM (ARM) évite les rayonnements ionisants et le produit de contraste iodé, mais a une résolution moindre pour les vaisseaux distaux. L'artériographie conventionnelle offre la meilleure résolution et peut être envisagée lorsque l'examen non invasif est négatif ou non concluant malgré une forte suspicion clinique. Elle permet aussi le traitement endovasculaire d'un anévrisme hémorragique.
Les signes typiques sont :
- microanévrismes multiples sacciformes ou fusiformes
- sténoses segmentaires
- occlusions abruptes
- irrégularités de calibre
- raréfaction des branches artérielles distales
- infarctus viscéraux ou hémorragie
Les microanévrismes orientent vers une PAN mais ne sont pas pathognomoniques. Des anomalies similaires peuvent s'observer dans d'autres vascularites, la dysplasie fibromusculaire, les anévrismes infectieux et les vasculopathies.
flowchart TD
A["Suspicion de PAN<br>évaluation clinique des organes"] --> B["Hémogramme, CRP, bilan rénal,<br>analyse d'urine, ANCA et sérologies virales"]
B --> C["Infection active par le VHB"]
C -->|"Oui"| D["Considérer une PAN associée au VHB<br>ADN du VHB et avis spécialisé"]
C -->|"Non"| E["Choisir l'organe symptomatique<br>le plus accessible"]
E --> F["Peau ou nerf et muscle<br>biopsiables"]
F -->|"Oui"| G["Biopsie profonde ciblée"]
F -->|"Non"| H["Angio-TDM ou angio-IRM<br>des vaisseaux abdominaux"]
H --> I["Examen négatif mais<br>forte suspicion persistante"]
I -->|"Oui"| J["Envisager une artériographie<br>et une autre biopsie"]
I -->|"Non"| K["Reconsidérer les diagnostics différentiels"]
G --> L["Artérite nécrosante<br>sans glomérulonéphrite"]
J --> L
L --> M["Classer la sévérité<br>et rechercher un DADA2 si éléments d'orientation"]
Recherche d'un DADA2
Doser l'activité ADA2 et réaliser une analyse génétique de ADA2 en cas de :
- début dans l'enfance ou chez l'adulte jeune
- AVC ischémique lacunaire récidivant ou AVC hémorragique
- livedo racemosa associé à une vascularite de type PAN
- forme familiale ou consanguinité
- cytopénies, insuffisance médullaire ou érythroblastopénie
- hypogammaglobulinémie ou infections récidivantes
- hépatosplénomégalie ou hypertension portale inexpliquée
Les antécédents familiaux peuvent manquer dans une maladie autosomique récessive. Dans une revue, 77 % des patients rapportés avaient débuté leur maladie avant l'âge de dix ans, mais des formes à début adulte existent [6].
Diagnostics différentiels
| Diagnostic différentiel | Éléments en faveur de l'alternative |
|---|---|
| Polyangéite microscopique | MPO-ANCA, glomérulonéphrite, capillarite pulmonaire ou hémorragie alvéolaire |
| Granulomatose avec polyangéite | PR3-ANCA, atteinte ORL destructrice, nodules pulmonaires, inflammation granulomateuse |
| Granulomatose éosinophilique avec polyangéite | Asthme, éosinophilie, polypose nasale et inflammation tissulaire à éosinophiles |
| Vascularite à IgA | Purpura palpable, vascularite des petits vaisseaux à dépôts d'IgA prédominants et glomérulonéphrite |
| Vascularite cryoglobulinémique | C4 bas, cryoglobulines, VHC et glomérulonéphrite |
| DADA2 | Début précoce, livedo, AVC, cytopénie ou déficit immunitaire |
| Syndrome des antiphospholipides | Thromboses artérielles ou veineuses, complications obstétricales et anticorps antiphospholipides persistants |
| Emboles de cristaux de cholestérol | Geste endovasculaire récent, éosinophilie, syndrome de l'orteil bleu et insuffisance rénale |
| Dysplasie fibromusculaire | Sténoses et anévrismes non inflammatoires, aspect typique en collier de perles |
| Endocardite infectieuse | Bactériémie, végétations valvulaires, embolies et phénomènes à complexes immuns |
| Anévrismes mycotiques | Signes infectieux et anévrismes focaux dans un contexte microbiologique pertinent |
| Médiolyse artérielle segmentaire | Hémorragie abdominale aiguë ou dissection sans inflammation systémique |
| Maladie de Behçet | Aphtose buccale et génitale récidivante et thrombose veineuse |
| Maladie de Kawasaki | Jeunes enfants avec fièvre prolongée, signes cutanéo-muqueux et anévrismes coronaires |
| Cancer ou lymphome intravasculaire | Symptômes B, cytopénies, lactate déshydrogénase élevée et tableau viscéral atypique |
| Vasculopathie livédoïde | Ulcères douloureux des jambes et atrophie blanche avec vasculopathie thrombotique, non nécrosante |
L'artérite cutanée isolée doit être distinguée de la PAN systémique. La progression d'une forme limitée à la peau vers une PAN systémique est rare. Dans une cohorte, un seul des 41 patients atteints d'artérite cutanée a évolué vers une PAN systémique, tandis que le risque de rechute cutanée à cinq ans était de 45,2 % [13].
Traitement
Le traitement doit être individualisé selon l'étiologie et la sévérité. Les données probantes sont limitées, car la PAN est rare et de nombreuses études sont petites, anciennes ou incluent des patients qui seraient classés comme polyangéite microscopique selon la nomenclature actuelle. La plupart des recommandations actuelles sont donc conditionnelles [1].
Mesures pratiques avant le traitement
Si la situation clinique le permet, les mesures suivantes doivent précéder l'immunosuppression :
- documenter l'extension viscérale et l'examen neurologique
- dépister le VHB, le VHC, le VIH et une tuberculose latente selon le traitement prévu
- évaluer le statut vaccinal
- exclure une infection grave en cours
- documenter la pression artérielle et les fonctions rénale et hépatique
- discuter la préservation de la fertilité avant le cyclophosphamide
- évaluer les risques d'ostéoporose, de diabète, d'ulcère et d'infection
- envisager une prophylaxie contre Pneumocystis jirovecii en cas de cyclophosphamide associé à une corticothérapie à forte dose
- prescrire une protection gastrique, du calcium et de la vitamine D lorsque cela est indiqué individuellement
PAN idiopathique sévère
En cas de maladie menaçant le pronostic vital ou fonctionnel d'un organe, les glucocorticoïdes à forte dose associés au cyclophosphamide sont recommandés [1].
En cas d'ischémie immédiatement menaçante, de neuropathie progressive, d'atteinte vasculaire digestive, d'AVC ou d'autre atteinte viscérale critique, la méthylprednisolone peut être administrée par voie intraveineuse, habituellement 500 à 1 000 mg par jour pendant trois jours, suivie de prednisolone orale à environ 1 mg/kg par jour. En cas de maladie sévère mais non immédiatement critique, une corticothérapie orale peut être utilisée d'emblée.
Le cyclophosphamide peut être administré en bolus intraveineux ou par voie orale quotidienne. Les bolus intraveineux sont souvent préférés pour réduire l'exposition cumulée. Le traitement ne doit pas être poursuivi comme traitement d'entretien prolongé. Une fois la rémission obtenue, habituellement après trois à six mois, le cyclophosphamide est relayé par l'azathioprine ou le méthotrexate [1].
Dans un essai randomisé portant sur 65 patients atteints de PAN sévère ou de polyangéite microscopique, douze bolus de cyclophosphamide ont réduit le risque de rechute par rapport à six bolus, sans différence certaine de mortalité. Seuls 18 participants avaient une PAN, ce qui limite l'applicabilité directe [14]. Une autre étude incluant diverses vascularites a montré une efficacité comparable des bolus et du cyclophosphamide oral continu, avec une tendance à une toxicité plus importante sous traitement continu [15].
Le rituximab n'a pas été suffisamment comparé au cyclophosphamide dans la PAN et n'est pas un traitement de première intention établi. Les échanges plasmatiques ne sont pas recommandés en routine dans la PAN idiopathique, mais peuvent être discutés en cas de maladie catastrophique réfractaire au traitement.
PAN idiopathique non sévère
Selon les recommandations ACR/VF 2021, la maladie non sévère correspond à une vascularite sans manifestation menaçant le pronostic vital ou fonctionnel d'un organe, par exemple des signes généraux légers, une atteinte cutanée non compliquée et une arthrite inflammatoire légère [1]. La mononévrite multiple est considérée dans ces recommandations comme une maladie sévère.
Les glucocorticoïdes sont habituellement associés à l'azathioprine ou au méthotrexate pour réduire l'exposition aux corticoïdes [1]. Une corticothérapie seule peut induire une rémission chez certains patients, mais une proportion importante nécessite secondairement un traitement complémentaire. Le choix entre azathioprine et méthotrexate dépend de la fonction hépatique, de la fonction rénale, d'un projet de grossesse, des comorbidités et des interactions.
La décroissance optimale des glucocorticoïdes n'est pas établie. La dose est réduite de façon individuelle selon la réponse viscérale, l'activité inflammatoire et la toxicité. Une ischémie nouvelle ou une neuropathie objectivement progressive ne doit pas être prise en charge par une simple petite augmentation de dose, mais impose une nouvelle évaluation viscérale et souvent une intensification du traitement d'induction.
Posologies
Les posologies ci-dessous sont des schémas usuels de spécialistes chez l'adulte et doivent être adaptées à l'âge, à la fonction rénale, à la fonction hépatique, à l'hémogramme et aux protocoles locaux. Les enfants sont traités avec des doses calculées selon le poids ou la surface corporelle, dans le cadre de la rhumatologie pédiatrique spécialisée.
| Médicament | Dose | Commentaire |
|---|---|---|
| Méthylprednisolone intraveineuse | 500 à 1 000 mg une fois par jour pendant 3 jours | En cas de maladie sévère ou menaçant immédiatement un organe |
| Prednisolone orale | Environ 1 mg/kg une fois par jour, habituellement 60 à 80 mg par jour au maximum | Décroissance individualisée selon la réponse clinique |
| Cyclophosphamide intraveineux | 500 à 750 mg/m² par bolus, initialement toutes les 2 à 4 semaines | Réduction de dose en cas d'âge avancé, d'insuffisance rénale ou de leucopénie. Habituellement limité à 3 à 6 mois |
| Cyclophosphamide oral | Jusqu'à 2 mg/kg par jour | Alternative aux bolus, mais exposition cumulée plus élevée. Surveillance rapprochée de l'hémogramme nécessaire |
| Azathioprine | Habituellement 50 mg par jour au départ, titrée vers environ 1,5 à 2 mg/kg par jour | Surveiller l'hémogramme et le bilan hépatique. Envisager l'évaluation de TPMT ou NUDT15 selon la pratique locale |
| Méthotrexate | 15 mg une fois par semaine, titré jusqu'à 20 à 25 mg une fois par semaine | Associé à l'acide folique. Contre-indiqué en cas de grossesse et d'allaitement, d'insuffisance rénale sévère (clairance de la créatinine < 30 ml/min) et d'insuffisance hépatique sévère. Dose réduite de moitié pour une clairance de la créatinine de 30–59 ml/min |
| Lamivudine | 100 mg une fois par jour | Historiquement étudiée dans la PAN associée au VHB. Le traitement moderne du VHB est habituellement choisi après avis hépatologique en raison du risque de résistance |
| Anti-TNF | Molécule et dose selon une indication inflammatoire approuvée | Principe de première intention dans le DADA2 à phénotype de vascularite. Le choix précis de la molécule relève du spécialiste |
Le cyclophosphamide expose aux infections, aux cytopénies, à la gonadotoxicité, à la cystite hémorragique et à un risque dose-dépendant de cancer. Une induction courte suivie d'un traitement d'entretien moins toxique réduit le risque cumulé [16].
PAN associée au VHB
En cas de réplication active du VHB, le traitement doit être planifié avec un hépatologue ou un infectiologue. Une corticothérapie et un cyclophosphamide prolongés peuvent augmenter la réplication virale et compromettre les chances de séroconversion.
La stratégie classique comprend :
- une corticothérapie brève pour contrôler l'inflammation vasculaire aiguë
- une décroissance rapide et un arrêt, habituellement en environ deux semaines
- un analogue nucléos(t)idique puissant contre le VHB
- des échanges plasmatiques pour éliminer les complexes immuns circulants jusqu'à l'obtention du contrôle clinique et de la réponse virologique
Dans une étude prospective, dix patients ont reçu de la prednisone à 1 mg/kg par jour pendant une semaine, puis une décroissance sur une semaine, de la lamivudine à 100 mg par jour et des échanges plasmatiques rapprochés. Les neuf patients survivants présentaient une récupération clinique à six mois et six sur neuf avaient une séroconversion HBe à neuf mois [17].
Dans une cohorte de 115 patients, la séroconversion était plus fréquente avec la stratégie antivirale associée aux échanges plasmatiques qu'avec l'immunosuppression conventionnelle. Les patients ayant séroconverti ont obtenu une rémission complète sans rechute [18]. La lamivudine a été utilisée dans les études historiques, mais le traitement actuel du VHB fait souvent appel à des molécules à barrière de résistance plus élevée. Le choix et la posologie doivent suivre la pratique hépatologique actuelle et être adaptés à la fonction rénale. La pratique spécialisée suédoise peut donc s'écarter du schéma à base de lamivudine des anciennes études sur la PAN.
DADA2
En cas de DADA2 confirmé avec vascularite ou phénotype cérébrovasculaire, les anti-TNF sont recommandés plutôt qu'une corticothérapie seule [1]. L'étanercept, l'adalimumab et l'infliximab ont été utilisés. Le traitement réduit l'inflammation systémique et semble prévenir efficacement les nouveaux AVC, alors que l'effet des glucocorticoïdes et des immunosuppresseurs conventionnels est incertain [6].
Les anticoagulants et les antiagrégants plaquettaires ne doivent pas être prescrits systématiquement au seul motif d'un AVC ischémique antérieur dans le DADA2, car des événements cérébrovasculaires hémorragiques surviennent aussi. La décision requiert une évaluation multidisciplinaire. Une greffe de cellules souches hématopoïétiques peut être envisagée en cas d'insuffisance médullaire sévère, de cytopénie ou de déficit immunitaire non contrôlés par les anti-TNF [6].
Artérite cutanée
Dans les formes limitées à la peau, des soins locaux des plaies, des antalgiques et, dans les cas légers, un traitement anti-inflammatoire peuvent suffire. La colchicine, la dapsone ou une corticothérapie de durée limitée sont souvent utilisées, mais les données reposent principalement sur des séries rétrospectives. Ulcérations, nécrose ou neuropathie sensitive sont associées à une évolution plus récidivante et peuvent justifier l'azathioprine, le méthotrexate ou un autre traitement d'épargne cortisonique [3].
En cas d'infection streptococcique documentée, en particulier chez l'enfant, l'infection est traitée. Une antibioprophylaxie prolongée n'est pas établie en routine chez l'adulte.
Maladie réfractaire
Vérifier d'abord :
- que le diagnostic est correct
- qu'une infection par le VHB ou une autre infection n'a pas été méconnue
- l'éventualité d'un DADA2
- si les symptômes traduisent une vascularite active ou des séquelles permanentes
- l'observance thérapeutique et l'adéquation des doses
- si une complication nécessite une chirurgie ou un traitement endovasculaire
En cas de PAN sévère progressant malgré les glucocorticoïdes et l'azathioprine ou le méthotrexate, le passage au cyclophosphamide est recommandé plutôt qu'une simple majoration des glucocorticoïdes [1]. Le rituximab, le mycophénolate mofétil, les anti-TNF et d'autres biothérapies ont été rapportés dans des cas isolés ou de petites séries, mais leur place dans la PAN idiopathique est incertaine.
Traitement non pharmacologique et interventionnel
Une évaluation chirurgicale urgente est nécessaire en cas de péritonite, de perforation, de nécrose intestinale, d'hémorragie non contrôlée ou d'ischémie irréversible. L'embolisation endovasculaire peut sauver la vie en cas d'anévrisme artériel viscéral hémorragique.
La kinésithérapie et l'ergothérapie sont recommandées en cas de neuropathie motrice ou de faiblesse musculaire. Orthèses, aides à la marche et prévention des rétractions doivent être mises en place précocement. Le traitement antalgique doit être associé au traitement de l'ischémie active et de la neuropathie.
Suivi et pronostic
Surveillance de l'activité de la maladie
Les consultations initiales doivent souvent avoir lieu toutes les semaines ou toutes les deux semaines en cas de maladie sévère et lors des ajustements de dose. Surveiller :
- symptômes et poids
- pression artérielle
- examen neurologique complet, y compris force musculaire et marche
- état cutané et documentation des ulcères
- symptômes abdominaux et cardiaques
- hémogramme, CRP, créatinine, bilan hépatique et analyse d'urine
- toxicité médicamenteuse et infections
La CRP et la VS peuvent étayer l'évaluation mais ne doivent pas guider seules le traitement. L'ischémie peut progresser malgré la baisse des marqueurs inflammatoires, et une élévation persistante de la CRP peut être due à une infection ou à une nécrose tissulaire.
Des examens électroneuromyographiques répétés ne sont pas nécessaires en routine en cas de neuropathie stable. La force, la sensibilité et les capacités fonctionnelles cliniques sont plus importantes. Une nouvelle électroneurographie ou électromyographie est justifiée en cas d'incertitude diagnostique ou d'aggravation récente [1].
Suivi par imagerie
En cas d'atteinte vasculaire abdominale sévère antérieure, notamment d'anévrismes, l'angio-TDM ou l'angio-IRM doit être répétée après traitement pour documenter la stabilisation ou la régression. Le délai est adapté à la taille des anévrismes, à l'évolution de la maladie et à la réponse clinique. Une imagerie systématique prolongée sans limite de durée n'est pas justifiée lorsque la maladie est stable de longue date [1].
Une douleur abdominale aiguë nouvelle, une baisse de l'hémoglobine, une hématurie, une douleur du flanc ou un retentissement hémodynamique imposent une nouvelle imagerie immédiate, quel que soit l'intervalle de contrôle prévu.
Entretien et arrêt du traitement
Après une rémission induite par cyclophosphamide, le traitement est relayé par l'azathioprine ou le méthotrexate. En cas de rémission stable, le traitement d'épargne cortisonique peut souvent être arrêté après environ 18 mois, mais les données sont faibles et la décision doit être individualisée [1]. La durée optimale de la corticothérapie n'est pas établie.
La rechute doit être définie par une activité objective nouvelle de la maladie, et non par une simple asthénie non spécifique, des douleurs neuropathiques chroniques ou des anomalies d'imagerie résiduelles. Des lésions nerveuses permanentes et des infarctus viscéraux peuvent entraîner des symptômes prolongés malgré une vascularite inactive.
Pronostic
Le pronostic s'est nettement amélioré grâce aux glucocorticoïdes, au cyclophosphamide, aux traitements antiviraux et à un diagnostic plus précoce. Le pronostic dépend avant tout de l'atteinte viscérale.
Le Five-Factor Score de 2009 attribue un point pour chacun des éléments suivants :
- âge supérieur à 65 ans
- atteinte cardiaque
- atteinte digestive
- insuffisance rénale avec créatinine d'au moins 150 µmol/l
Le cinquième facteur, l'absence de manifestations ORL, concerne l'évaluation pronostique d'autres vascularites et n'est pas pertinent en pratique pour la PAN classique. Dans la cohorte globale de vascularites, la mortalité à cinq ans était de 9 % pour un score de 0, de 21 % pour un score de 1 et de 40 % pour un score d'au moins 2 [19]. Ce score doit servir à l'évaluation du risque pronostique, et non de critère diagnostique ni de seul fondement du choix thérapeutique.
L'atteinte digestive impose une vigilance particulière. Dans une série de 24 patients, 13 ont développé un abdomen chirurgical aigu et trois d'entre eux sont décédés. L'évolution restait néanmoins meilleure que dans une cohorte historique plus ancienne, probablement grâce à un diagnostic et à un traitement plus précoces [20].
La PAN systémique est souvent monophasique une fois la rémission obtenue, mais des rechutes surviennent. Les taux de rechute rapportés varient fortement selon la population et la classification. Une cohorte américaine a montré un risque de rechute à cinq ans de 9,6 % dans la PAN systémique et une survie à dix ans de 66 % [13]. D'autres cohortes ont décrit nettement plus de rechutes, ce qui reflète probablement des différences de phénotype, d'âge de début et d'inclusion de formes cutanées ou génétiques [21].
La morbidité à long terme comprend les douleurs neuropathiques chroniques, les parésies, l'altération de la fonction rénale, l'hypertension, les séquelles intestinales ischémiques et la toxicité liée au traitement. Le suivi doit donc se poursuivre après l'arrêt de l'immunosuppression, en se concentrant sur la pression artérielle, le risque cardiovasculaire, la fonction nerveuse, la fonction rénale et les effets tardifs du cyclophosphamide.
Sources
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care Res 2021. PMID: 34235889
- Kanecki K et al. Polyarteritis nodosa: decreasing incidence in Poland. Arch Med Sci 2019. PMID: 31572478
- Wolff L et al. Polyarteritis Nodosa: Old Disease, New Etiologies. Int J Mol Sci 2023. PMID: 38068989
- Hočevar A et al. Clinical Approach to Diagnosis and Therapy of Polyarteritis Nodosa. Curr Rheumatol Rep 2021. PMID: 33569653
- Hernández-Rodríguez J et al. Diagnosis and classification of polyarteritis nodosa. J Autoimmun 2014. PMID: 24485157
- Meyts I, Aksentijevich I. Deficiency of Adenosine Deaminase 2 (DADA2): Updates on the Phenotype, Genetics, Pathogenesis, and Treatment. J Clin Immunol 2018. PMID: 29951947
- de Boysson H, Guillevin L. Polyarteritis Nodosa Neurologic Manifestations. Neurol Clin 2019. PMID: 30952413
- Dillon MJ et al. Medium-size-vessel vasculitis. Pediatr Nephrol 2010. PMID: 19946711
- Ebert EC et al. Gastrointestinal involvement in polyarteritis nodosa. Clin Gastroenterol Hepatol 2008. PMID: 18585977
- Rao JK et al. Limitations of the 1990 American College of Rheumatology classification criteria in the diagnosis of vasculitis. Ann Intern Med 1998. PMID: 9735061
- Seeliger B et al. Are the 1990 American College of Rheumatology vasculitis classification criteria still valid? Rheumatology 2017. PMID: 28379475
- Naidu G et al. Validation of the provisional seven-item criteria for the diagnosis of polyarteritis nodosa. Rheumatol Int 2021. PMID: 33904958
- Alibaz-Oner F et al. Clinical Spectrum of Medium-Sized Vessel Vasculitis. Arthritis Care Res 2017. PMID: 27564269
- Guillevin L et al. Treatment of polyarteritis nodosa and microscopic polyangiitis with poor prognosis factors: a prospective trial comparing glucocorticoids and six or twelve cyclophosphamide pulses in sixty-five patients. Arthritis Rheum 2003. PMID: 12579599
- Adu D et al. Controlled trial of pulse versus continuous prednisolone and cyclophosphamide in the treatment of systemic vasculitis. QJM 1997. PMID: 9205678
- Chan M, Luqmani R. Pharmacotherapy of vasculitis. Expert Opin Pharmacother 2009. PMID: 19445559
- Guillevin L et al. Short-term corticosteroids then lamivudine and plasma exchanges to treat hepatitis B virus-related polyarteritis nodosa. Arthritis Rheum 2004. PMID: 15188337
- Guillevin L et al. Hepatitis B virus-associated polyarteritis nodosa: clinical characteristics, outcome, and impact of treatment in 115 patients. Medicine 2005. PMID: 16148731
- Guillevin L et al. The Five-Factor Score revisited: assessment of prognoses of systemic necrotizing vasculitides based on the French Vasculitis Study Group cohort. Medicine 2011. PMID: 21200183
- Levine SM et al. Gastrointestinal involvement in polyarteritis nodosa (1986-2000): presentation and outcomes in 24 patients. Am J Med 2002. PMID: 11904113
- Sánchez-Cubías SM et al. Clinical Characteristics and Outcomes of Mexican Patients With Polyarteritis Nodosa: A Single-Center Study Over 40 Years. J Clin Rheumatol 2021. PMID: 33877782