Résumé
Les vascularites primitives forment un groupe hétérogène de maladies inflammatoires des vaisseaux, classées selon le calibre vasculaire prédominant, l'immunopathologie et le phénotype clinique. Le diagnostic ne repose jamais sur un examen isolé. Il exige de démontrer une inflammation vasculaire ou une atteinte vasculaire caractéristique par l'histologie ou l'imagerie, de préciser l'extension de l'atteinte d'organe et d'exclure activement une infection, une réaction médicamenteuse, une néoplasie, une embolie et une autre maladie inflammatoire. Les critères de classification ont été élaborés pour la recherche et ne doivent pas être utilisés seuls comme critères diagnostiques [1].
La prise en charge en urgence est guidée par la menace pesant sur la fonction des organes. Des troubles visuels en cas de suspicion d'artérite à cellules géantes, une glomérulonéphrite rapidement progressive, une hémorragie alvéolaire, une ischémie mésentérique, une mononeuropathie multiple, une vascularite cérébrale, une coronarite et un anévrisme à risque de rupture imposent un avis spécialisé immédiat et souvent un traitement avant que le bilan diagnostique soit complet. La biopsie doit porter sur un organe cliniquement atteint et accessible, habituellement la peau, le rein, l'artère temporale, un nerf périphérique avec du muscle ou le poumon. Dans les vascularites des gros vaisseaux, l'échographie, l'angio-IRM, l'angioscanner et la TEP au FDG occupent une place centrale.
Le traitement est adapté au type de vascularite et à sa sévérité. Les glucocorticoïdes sont utilisés dans la plupart des formes menaçant le pronostic d'organe, mais sont associés précocement à un traitement d'épargne cortisonique. Le rituximab ou le cyclophosphamide sont utilisés dans la granulomatose avec polyangéite et la polyangéite microscopique menaçant le pronostic d'organe. Le tocilizumab est une alternative établie dans l'artérite à cellules géantes. L'artérite de Takayasu est habituellement traitée par un glucocorticoïde associé à un autre immunosuppresseur. La périartérite noueuse sévère est traitée par cyclophosphamide et glucocorticoïde. Le traitement des vascularites à complexes immuns et du syndrome de Behçet est guidé à la fois par l'atteinte d'organe et par la cause sous-jacente. Tous les patients nécessitent un suivi structuré de l'activité de la maladie, des séquelles irréversibles, des infections et des complications thérapeutiques.
Classification et épidémiologie
Classification pratique
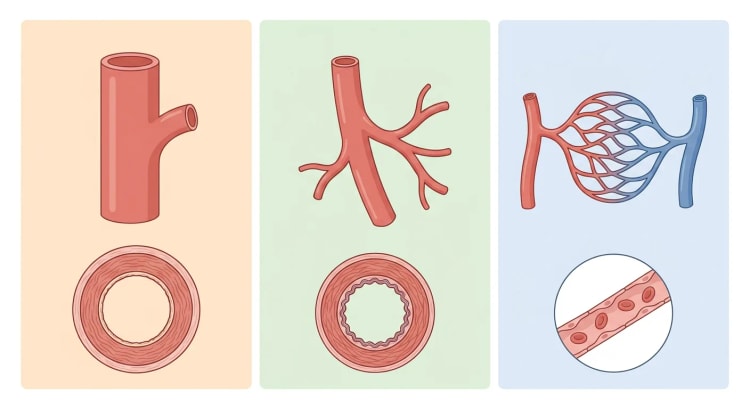
Le calibre vasculaire indique quelles atteintes d'organe sont probables, mais les catégories se chevauchent. Une vascularite des gros vaisseaux peut toucher des artères de moyen calibre, et une vascularite des petits vaisseaux peut aussi entraîner une artérite des vaisseaux de moyen calibre. La classification doit donc servir d'orientation clinique et non de frontière anatomique absolue.
| Groupe principal | Maladies primitives | Atteinte vasculaire typique et indices cliniques |
|---|---|---|
| Vascularite des gros vaisseaux | Artérite à cellules géantes, artérite de Takayasu | Aorte et ses principales branches, inflammation pariétale, sténoses, occlusions, anévrismes, claudication des membres, asymétrie des pouls |
| Vascularite des vaisseaux de moyen calibre | Périartérite noueuse, maladie de Kawasaki | Artérite nécrosante, microanévrismes, ischémie d'organe, mononeuropathie multiple, coronarite |
| Vascularite des petits vaisseaux associée aux ANCA | Granulomatose avec polyangéite (GPA), polyangéite microscopique (PAM), granulomatose éosinophilique avec polyangéite (GEPA) | Vascularite nécrosante pauci-immune, glomérulonéphrite, capillarite pulmonaire, atteinte ORL, inflammation éosinophilique |
| Vascularite des petits vaisseaux à complexes immuns | Vascularite à IgA, vascularite cryoglobulinémique, vascularite urticarienne hypocomplémentémique, vascularite associée aux anticorps anti-MBG | Immunoglobulines et complément dans la paroi vasculaire, purpura, glomérulonéphrite, arthrite, atteinte digestive |
| Vascularite des vaisseaux de calibre variable | Syndrome de Behçet, syndrome de Cogan | Peut toucher les artères et les veines de tous calibres |
| Vascularite d'organe unique | Vascularite cutanée des petits vaisseaux, angéite primitive du système nerveux central (vascularite primitive du SNC), aortite isolée | Limitée à un organe au moment du diagnostic, mais une maladie systémique doit être exclue |
Les vascularites associées aux ANCA sont en outre de plus en plus souvent classées selon le sérotype : ANCA anti-PR3, ANCA anti-MPO ou maladie ANCA-négative. Le sérotype peut être plus informatif sur le plan pronostique que l'étiquette nosologique traditionnelle. Les ANCA anti-PR3 sont par exemple associés à un risque de rechute plus élevé, tandis que les ANCA anti-MPO sont plus fréquents dans les formes à prédominance rénale et dans la pneumopathie interstitielle. Des chevauchements existent, et un patient présentant une granulomatose avec polyangéite clinique peut avoir des ANCA anti-MPO [1].
Épidémiologie
Les vascularites primitives sont rares, mais leur fardeau global est important, car une maladie non traitée peut provoquer des lésions d'organe rapidement progressives. Leur fréquence varie selon l'âge, l'origine géographique et le terrain génétique. L'artérite à cellules géantes est la vascularite systémique primitive la plus fréquente chez l'adulte en Europe du Nord et survient presque exclusivement après 50 ans. L'artérite de Takayasu débute habituellement avant 50 ans et est plus fréquente chez la femme. La granulomatose avec polyangéite est relativement fréquente en Europe du Nord, alors que la polyangéite microscopique est plus fréquente dans certaines régions d'Asie. La vascularite à IgA et la maladie de Kawasaki prédominent chez l'enfant [2].
Dans les études en population, l'incidence de la vascularite leucocytoclasique cutanée a été estimée à environ 4,5 pour 100 000 personnes-années, mais cette entité regroupe à la fois des vascularites primitives limitées à la peau et des formes secondaires [3]. La vascularite à IgA a une incidence annuelle d'environ 3 à 27 pour 100 000 enfants et est environ dix fois moins fréquente chez l'adulte. Les adultes ont en revanche un risque plus élevé d'atteinte rénale sévère [4].
Physiopathologie utile à la prise en charge
Les vascularites provoquent une inflammation de la paroi vasculaire, une thrombose, une sténose, une rupture ou la formation d'anévrismes. L'atteinte d'organe résulte d'une ischémie, d'une hémorragie ou d'une lésion tissulaire inflammatoire directe.
Dans l'artérite à cellules géantes et l'artérite de Takayasu, l'inflammation est principalement granulomateuse et localisée à la paroi artérielle. L'hyperplasie intimale et le remodelage peuvent entraîner des sténoses persistantes alors même que l'inflammation s'est atténuée. Une sténose évolutive n'est donc pas toujours synonyme de vascularite active.
Dans la granulomatose avec polyangéite et la polyangéite microscopique, les ANCA anti-MPO ou anti-PR3 activent les polynucléaires neutrophiles et la voie alterne du complément. L'histologie est habituellement pauci-immune, c'est-à-dire avec peu ou pas de dépôts immuns. Les ANCA peuvent toutefois être absents, en particulier dans la granulomatose avec polyangéite localisée et dans la granulomatose éosinophilique avec polyangéite.
Dans les vascularites à complexes immuns, des immunoglobulines et du complément se déposent dans les petits vaisseaux. L'immunofluorescence directe est donc un élément essentiel de la biopsie cutanée et rénale. La vascularite à IgA se caractérise par des dépôts à prédominance d'IgA1. La vascularite cryoglobulinémique est habituellement due à des complexes immuns mixtes avec consommation du complément, souvent dans le contexte d'une hépatite C, d'une maladie auto-immune ou d'une hémopathie lymphoïde B.
Présentation clinique
Signes d'alerte communs
Une vascularite doit être évoquée lorsque plusieurs systèmes d'organes sont atteints d'une manière pouvant s'expliquer par une inflammation vasculaire. Les associations particulièrement évocatrices sont :
- Purpura palpable associé à une hématurie, une protéinurie, des douleurs abdominales ou une neuropathie.
- Infiltrats pulmonaires ou hémoptysie associés à une glomérulonéphrite.
- Asthme, hyperéosinophilie, polypose nasale et neuropathie ou atteinte cardiaque d'apparition récente.
- Mononeuropathie multiple associée à un livedo, des nodules, une atteinte rénale ou une inflammation systémique.
- Céphalées d'apparition récente, claudication de la mâchoire ou troubles visuels chez une personne de plus de 50 ans.
- Claudication des membres, abolition d'un pouls, asymétrie tensionnelle ou souffle sur les gros troncs artériels chez une personne plus jeune.
- Fièvre, ulcérations muqueuses, uvéite et thrombose veineuse.
- Fièvre prolongée et manifestations cutanéo-muqueuses chez l'enfant, en particulier associées à des anomalies des artères coronaires.
Vascularite des gros vaisseaux
L'artérite à cellules géantes peut entraîner des céphalées d'apparition récente, une hyperesthésie du cuir chevelu, une claudication de la mâchoire, une claudication de la langue, une amaurose transitoire, une diplopie ou une baisse visuelle définitive. Une pseudo-polyarthrite rhizomélique est fréquemment associée. L'atteinte extracrânienne peut se traduire par une claudication des membres supérieurs, une asymétrie des pouls, une aortite, un anévrisme aortique ou une insuffisance aortique. La claudication de la mâchoire, une artère temporale épaissie, l'abolition du pouls temporal et une thrombocytose augmentent la probabilité, mais aucun symptôme ni examen biologique isolé ne permet de confirmer ou d'exclure le diagnostic [5].
L'artérite de Takayasu comporte souvent une phase inflammatoire précoce avec fièvre, asthénie, perte de poids et arthralgies, suivie de manifestations vasculaires. Les signes typiques sont des douleurs des bras à l'effort, une pression artérielle abaissée ou asymétrique, une abolition des pouls, des souffles, une hypertension rénovasculaire, une ischémie cérébrale et une insuffisance aortique.
Vascularite associée aux ANCA
La granulomatose avec polyangéite entraîne souvent une atteinte ORL chronique ou destructrice avec rhinorrhée sanglante, croûtes, sinusite, otite, hypoacousie, sténose sous-glottique ou déformation du nez en selle. Les manifestations pulmonaires comprennent des nodules, des lésions excavées, des infiltrats et une hémorragie alvéolaire. Une glomérulonéphrite pauci-immune peut évoluer rapidement et de manière paucisymptomatique.
La polyangéite microscopique entraîne souvent une glomérulonéphrite, une capillarite pulmonaire, un purpura et une neuropathie périphérique, mais sans atteinte ORL granulomateuse habituellement. Une pneumopathie interstitielle peut précéder le diagnostic de vascularite, en particulier en présence d'ANCA anti-MPO.
La granulomatose éosinophilique avec polyangéite se caractérise par un asthme, une hyperéosinophilie et une vascularite systémique. Polypose nasale, infiltrats pulmonaires labiles, pneumopathie à éosinophiles, mononeuropathie multiple, purpura et atteinte digestive sont fréquents. L'atteinte cardiaque, par exemple myocardite, péricardite ou cardiomyopathie, peut être grave et s'observe aussi dans les formes ANCA-négatives. Le diagnostic doit être particulièrement évoqué devant un taux d'éosinophiles supérieur à 1,0 × 10⁹/L chez un patient non traité, ou supérieur à 0,5 × 10⁹/L après un traitement susceptible d'avoir abaissé ce taux, associé à un asthme, une polypose nasale ou d'autres manifestations de vascularite [6].
Vascularite des vaisseaux de moyen calibre
La périartérite noueuse entraîne une artérite nécrosante sans glomérulonéphrite ni capillarite pulmonaire typique. Les manifestations fréquentes sont la fièvre, la perte de poids, les myalgies, un livedo, des nodules sous-cutanés, des ulcérations cutanées, des douleurs testiculaires, une mononeuropathie multiple, une hypertension rénovasculaire et des douleurs abdominales postprandiales. L'ischémie mésentérique, la perforation intestinale, les infarctus rénaux et la rupture d'anévrisme sont des complications graves [7].
La maladie de Kawasaki touche principalement l'enfant de moins de cinq ans. Le tableau clinique comprend une fièvre prolongée, une conjonctivite bilatérale non purulente, un érythème oropharyngé, une langue framboisée, des modifications des lèvres, un exanthème polymorphe, des modifications des mains et des pieds ainsi qu'une adénopathie cervicale. Des formes incomplètes existent, en particulier chez le nourrisson. La complication la plus importante est l'anévrisme des artères coronaires [8].
Vascularite à complexes immuns
La vascularite à IgA entraîne un purpura palpable symétrique, habituellement sur les membres inférieurs et les fesses, associé à des arthralgies ou une arthrite, des douleurs abdominales à type de colique et une glomérulonéphrite. Des hémorragies digestives surviennent, et l'invagination intestinale est une complication pédiatrique importante. Chez l'adulte, les lésions cutanées nécrotiques et l'atteinte rénale sévère sont plus fréquentes. Environ 10 à 30 % des adultes atteints de néphrite de vascularite à IgA peuvent évoluer vers l'insuffisance rénale terminale [4].
La vascularite cryoglobulinémique entraîne un purpura palpable, des arthralgies, une asthénie, une neuropathie périphérique et une glomérulonéphrite membranoproliférative. Un C4 bas, un facteur rhumatoïde positif et la détection de cryoglobulines étayent le diagnostic. Ischémie digitale, glomérulonéphrite rapidement progressive, hémorragie alvéolaire et hyperviscosité sont des signes d'alarme [9].
Vascularite des vaisseaux de calibre variable
Le syndrome de Behçet entraîne des ulcérations buccales et génitales douloureuses récidivantes, des lésions de type érythème noueux, des lésions papulo-pustuleuses et une uvéite. L'atteinte vasculaire comprend à la fois des thromboses veineuses et des anévrismes artériels. Les thrombus sont souvent adhérents et résultent de l'inflammation de la paroi vasculaire. Les anévrismes des artères pulmonaires peuvent provoquer des hémoptysies mettant en jeu le pronostic vital. Une atteinte neurologique, des ulcérations digestives et une thrombose veineuse cérébrale peuvent également survenir [10].
Vascularite d'organe unique
La vascularite cutanée des petits vaisseaux entraîne un purpura palpable, parfois accompagné de brûlures, de prurit ou de douleurs. Des lésions urticariennes persistant plus de 24 heures, des bulles, une nécrose, un livedo ou des ulcérations profondes sont en faveur d'une vascularite, mais peuvent aussi traduire une atteinte de vaisseaux plus profonds. Une forme limitée à la peau ne peut être retenue qu'après exclusion d'une vascularite systémique et d'une cause secondaire [3].
La vascularite primitive du SNC peut entraîner des céphalées, une encéphalopathie, des troubles cognitifs, des crises d'épilepsie et des déficits neurologiques multifocaux. Dans une méta-analyse, les déficits focaux étaient les plus fréquents (63 %), suivis des céphalées chez 51 % et des troubles cognitifs chez 41 % des patients [11].
Bilan et diagnostic
Évaluation initiale
Le bilan doit répondre simultanément à quatre questions :
- Existe-t-il des arguments en faveur d'une inflammation vasculaire ou d'une atteinte vasculaire liée à une vascularite ?
- Quels organes sont atteints et existe-t-il une menace immédiate pour la fonction d'un organe ?
- Quel phénotype de vascularite est le plus probable ?
- Existe-t-il une cause infectieuse, médicamenteuse, néoplasique ou autre cause secondaire ?
flowchart TD
A["Suspicion de vascularite"] --> B["Évaluer une menace immédiate<br>sur la fonction d'organe"]
B -->|"Oui"| C["Prise en charge spécialisée urgente<br>et traitement ciblé"]
B -->|"Non"| D["Bilan cutané, rénal, pulmonaire,<br>ORL, neurologique et vasculaire"]
C --> E["Cultures, sérologies,<br>ANCA et prélèvements tissulaires"]
D --> E
E --> F["Choisir biopsie ou<br>imagerie vasculaire ciblée"]
F --> G["Exclure infection, médicaments,<br>néoplasie et embolie"]
G --> H["Classer le phénotype<br>et traiter selon la sévérité"]
Une perte visuelle ou une amaurose fugace en cas de suspicion d'artérite à cellules géantes, une hémorragie alvéolaire avec hypoxémie, une créatinine en augmentation rapide, une vascularite cérébrale, une ischémie mésentérique et un anévrisme à risque de rupture doivent être pris en charge en urgence.
Examens de base et bilan d'organe
Un bilan biologique initial raisonnable comprend :
- Hémogramme avec formule leucocytaire et plaquettes.
- CRP et VS.
- Créatinine, DFGe, électrolytes, bilan hépatique et albumine.
- Bandelette urinaire, sédiment urinaire et quantification de l'albuminurie ou de la protéinurie.
- ANCA anti-PR3 et anti-MPO par immunodosage spécifique d'antigène.
- AAN et, selon le contexte clinique, anti-ADN double brin et anticorps anti-antigènes nucléaires solubles.
- C3, C4, immunoglobulines, électrophorèse des protéines sériques et chaînes légères libres en cas de suspicion de maladie à complexes immuns.
- Cryoglobulines, avec acheminement correct du prélèvement à chaud avant l'étape de séparation au laboratoire.
- Hépatite B, hépatite C et VIH.
- Hémocultures en cas de fièvre ou de suspicion d'endocardite.
- Anticorps anti-MBG en cas d'hémorragie pulmonaire ou de glomérulonéphrite rapidement progressive.
- Troponine, NT-proBNP, ECG et échocardiographie en cas de suspicion d'atteinte cardiaque, en particulier dans la granulomatose éosinophilique avec polyangéite.
Les ANCA constituent un argument diagnostique et non un test de dépistage en cas de faible probabilité clinique. Un ANCA positif peut s'observer au cours d'infections, de maladies inflammatoires chroniques de l'intestin, d'hépatopathies auto-immunes et d'expositions médicamenteuses. Un résultat négatif n'exclut pas une vascularite. L'EULAR recommande à la fois la recherche d'ANCA et une biopsie en cas de suspicion de vascularite associée aux ANCA [12].
Histopathologie
La biopsie doit porter sur l'organe le plus sûr susceptible d'apporter une information diagnostique. Le traitement ne doit pas être retardé en cas de maladie menaçant le pronostic vital ou fonctionnel d'un organe.
| Manifestation suspectée | Prélèvement approprié | Analyses ou constatations importantes |
|---|---|---|
| Purpura palpable | Biopsie cutanée profonde d'une lésion récente, prélèvement distinct pour immunofluorescence directe | Vascularite leucocytoclasique, IgA, IgG, IgM et complément |
| Glomérulonéphrite | Biopsie rénale | Glomérulonéphrite nécrosante pauci-immune, dépôts d'IgA, aspect cryoglobulinémique ou anti-MBG |
| Artérite à cellules géantes | Biopsie de l'artère temporale ou échographie-doppler artérielle | Inflammation transmurale, granulomes, hyperplasie intimale ou signe du halo |
| Suspicion de périartérite noueuse avec neuropathie | Biopsie neuromusculaire d'un nerf sensitif cliniquement atteint | Artérite nécrosante des artères de moyen ou de petit calibre |
| Nodules ou infiltrats pulmonaires | Bronchoscopie pour le diagnostic différentiel, parfois biopsie pulmonaire | Inflammation granulomateuse, capillarite, infection ou néoplasie |
| Vascularite primitive du SNC | Biopsie cérébrale et leptoméningée ciblée | Vascularite granulomateuse, lymphocytaire ou nécrosante |
La biopsie cutanée est de préférence réalisée sur une lésion datant de 24 à 48 heures. Les lésions plus anciennes peuvent avoir perdu leurs dépôts immuns et contenir moins de polynucléaires neutrophiles. En cas de suspicion de périartérite noueuse, le prélèvement doit inclure le derme profond et l'hypoderme [3,7].
Dans l'artérite à cellules géantes, la biopsie de l'artère temporale doit mesurer plus de 1 cm après fixation, car l'inflammation est segmentaire. La biopsie doit être réalisée le plus tôt possible, mais peut encore être informative après l'instauration de la corticothérapie [13].
Imagerie
En cas de suspicion d'artérite à cellules géantes, l'échographie-doppler des artères temporales et axillaires est recommandée en première intention lorsque l'expertise nécessaire est disponible. L'IRM ou la TEP au FDG sont des alternatives pour les artères crâniennes et extracrâniennes. En cas de suspicion d'artérite de Takayasu, l'angio-IRM est la méthode de première intention, l'angioscanner, la TEP au FDG et l'échographie étant des alternatives [14].
Une échographie négative n'exclut pas une artérite à cellules géantes en cas de forte probabilité clinique. Dans une revue Cochrane, la sensibilité de l'échographie variait considérablement, tandis que sa spécificité était globalement plus élevée. Le niveau de preuve en faveur d'un remplacement complet de la biopsie de l'artère temporale par l'échographie a été jugé très incertain [15].
Dans la périartérite noueuse, l'angioscanner ou l'angio-IRM des artères abdominales sont utilisés pour mettre en évidence des sténoses, des occlusions et des microanévrismes. Une artériographie conventionnelle peut être envisagée lorsque l'imagerie non invasive est négative malgré une forte suspicion clinique ou lorsqu'une intervention est prévue [7].
En cas de suspicion de vascularite primitive du SNC, on réalise une IRM cérébrale avec injection de produit de contraste, une imagerie vasculaire et une ponction lombaire. L'IRM est anormale chez presque tous les patients, mais les anomalies ne sont pas spécifiques. Le LCR montre une protéinorachie élevée ou une pléiocytose chez environ deux tiers des patients. Une IRM normale rend le diagnostic très improbable. L'angiographie peut montrer des sténoses et des dilatations segmentaires, mais ne distingue pas avec certitude une vascularite d'un syndrome de vasoconstriction cérébrale réversible [11].
Critères de classification
Les critères ACR/EULAR 2022 des vascularites associées aux ANCA ne peuvent être appliqués qu'une fois qu'une vascularite des petits ou moyens vaisseaux a été retenue et après exclusion des diagnostics différentiels pertinents. Ils pondèrent notamment le sérotype ANCA, l'hyperéosinophilie, les manifestations ORL, l'imagerie pulmonaire et l'histologie. Ils ne sont pas conçus pour déterminer si une vascularite est présente ou non [1].
La même prudence s'applique aux critères de l'artérite à cellules géantes, de l'artérite de Takayasu, de la vascularite à IgA et du syndrome de Behçet. Un patient peut présenter une maladie cliniquement convaincante et confirmée par biopsie sans atteindre le seuil de score d'un critère de classification.
Diagnostics différentiels
| Présentation évocatrice de vascularite | Principaux diagnostics différentiels | Examens particulièrement orientants |
|---|---|---|
| Purpura et nécrose cutanée | Thrombopénie, CIVD, embolies de cholestérol, sepsis, endocardite, syndrome des antiphospholipides | Hémogramme, bilan de coagulation, hémocultures, biopsie cutanée |
| Hémorragie pulmonaire et néphrite | Maladie anti-MBG, lupus, infection, insuffisance cardiaque, toxicité médicamenteuse | Anti-MBG, AAN, complément, biopsie rénale, bronchoscopie |
| Inflammation des gros vaisseaux | Athérosclérose, aortite infectieuse, maladie associée aux IgG4, maladie d'Erdheim–Chester | Hémocultures, sérologies ciblées, imagerie vasculaire, parfois prélèvement tissulaire |
| Mononeuropathie multiple | Diabète, amylose, borréliose, paraprotéinémie, neuropathie compressive | Électroneuromyographie, glycémie, électrophorèse, examens infectieux, biopsie neuromusculaire |
| Sténoses cérébrales angiographiques | Syndrome de vasoconstriction cérébrale réversible, athérosclérose, dissection, infection, embolie | Anamnèse de céphalée en coup de tonnerre, LCR, angiographie répétée, biopsie |
| Hyperéosinophilie et asthme | Syndrome hyperéosinophilique, aspergillose bronchopulmonaire allergique, parasitose, réaction médicamenteuse | Moelle osseuse et diagnostic moléculaire, diagnostic mycologique, examen parasitologique, anamnèse médicamenteuse |
| Fièvre et ulcérations muqueuses | Infection, maladie inflammatoire chronique de l'intestin, arthrite réactionnelle, neutropénie, réaction médicamenteuse | Culture ou PCR, endoscopie, hémogramme, histologie |
L'endocardite infectieuse peut entraîner un purpura, une glomérulonéphrite, des embolies neurologiques, une hypocomplémentémie et parfois des ANCA positifs. Une immunosuppression instaurée avant les hémocultures et l'échocardiographie peut alors avoir des conséquences graves. L'hépatite B doit être recherchée en cas de périartérite noueuse et l'hépatite C en cas de vascularite cryoglobulinémique. Des médicaments comme l'hydralazine, le propylthiouracile, la cocaïne contaminée par le lévamisole et certains antibiotiques peuvent provoquer des syndromes pseudo-vascularitiques.
Traitement
Principes généraux
Les objectifs thérapeutiques sont une rémission rapide, la prévention des séquelles d'organe irréversibles et une toxicité cumulée aussi faible que possible. Une maladie menaçant le pronostic d'organe est habituellement traitée par un glucocorticoïde associé à un traitement d'induction. Une fois la rémission obtenue, le traitement est souvent remplacé par une option d'entretien moins toxique.
Avant toute immunosuppression, l'hépatite B, l'hépatite C, le VIH et la tuberculose latente doivent être évalués en fonction du médicament prévu et du risque épidémiologique. Les vaccinations doivent être mises à jour. Une prophylaxie contre Pneumocystis jirovecii doit être envisagée sous rituximab, cyclophosphamide ou corticothérapie prolongée à forte dose, en particulier en cas d'association thérapeutique. Les mesures de préservation de la fertilité doivent être discutées avant le cyclophosphamide.
Synthèse des posologies
Les posologies ci-dessous sont des schémas habituels chez l'adulte issus des recommandations et des études de référence. La posologie doit être adaptée au diagnostic, à l'âge, à la fonction rénale, à l'hémogramme, aux infections et aux informations locales sur le produit.
| Médicament | Dose | Commentaire |
|---|---|---|
| Prednisolone dans la vascularite active des gros vaisseaux | 40 à 60 mg par voie orale par jour | Débutée immédiatement, puis décroissance individualisée [16] |
| Méthylprednisolone dans la vascularite menaçant le pronostic d'organe | 500 à 1 000 mg par voie intraveineuse par jour pendant 1 à 3 jours | Utilisée principalement en cas de menace visuelle, d'hémorragie alvéolaire, de néphrite rapidement progressive ou d'autre atteinte critique |
| Rituximab dans la GPA ou la PAM, induction | 375 mg/m² par voie intraveineuse une fois par semaine pendant 4 semaines [17] | Schéma alternatif : 1 000 mg à J1 et J15 [12] |
| Rituximab dans la GPA ou la PAM, entretien | 500 mg par voie intraveineuse à J0 et J14, puis aux mois 6, 12 et 18 | Un schéma étudié dans MAINRITSAN [18] |
| Cyclophosphamide dans la vascularite menaçant le pronostic d'organe | 15 mg/kg par voie intraveineuse, habituellement toutes les deux à trois semaines | Réduction de dose en cas d'âge avancé, d'insuffisance rénale ou de leucopénie. Le schéma oral de 2 mg/kg par jour est une alternative [17] |
| Tocilizumab dans l'artérite à cellules géantes | 162 mg par voie sous-cutanée une fois par semaine | Administré avec une corticothérapie en décroissance. L'administration toutes les deux semaines a été étudiée, mais la dose hebdomadaire est mieux documentée [19] |
| Mépolizumab dans la GEPA récidivante ou réfractaire | 300 mg par voie sous-cutanée toutes les quatre semaines | Surtout dans les formes à prédominance asthmatique et éosinophilique sans atteinte d'organe critique [12] |
| Méthotrexate | 15 à 25 mg par voie orale ou sous-cutanée une fois par semaine | Administrer de l'acide folique. Éviter en cas de grossesse, d'insuffisance rénale significative ou de pneumopathie sévère |
| Azathioprine | 1,5 à 2 mg/kg par voie orale par jour | Contrôler TPMT ou NUDT15 selon le protocole local |
| Mycophénolate mofétil | 1 000 mg par voie orale deux fois par jour | Alternative dans certains schémas d'entretien, dans la néphrite de vascularite à IgA et dans la vascularite du SNC |
| Immunoglobulines intraveineuses dans la maladie de Kawasaki | 2 g/kg par voie intraveineuse en dose unique | Administrées dès que le diagnostic est posé [8] |
| Acide acétylsalicylique dans la maladie de Kawasaki | 3 à 5 mg/kg par voie orale par jour à dose antiagrégante plaquettaire | Des doses anti-inflammatoires plus élevées sont utilisées dans certains protocoles, mais n'ont pas montré de meilleurs résultats coronaires [8] |
En Suède, la disponibilité, le remboursement et les indications autorisées peuvent différer des recommandations internationales. Les biothérapies avancées doivent être prescrites en concertation avec un centre expérimenté dans la prise en charge des vascularites.
Artérite à cellules géantes
Le traitement doit être débuté immédiatement en cas de forte suspicion et ne doit pas attendre la biopsie ni l'imagerie. En l'absence de troubles visuels, on administre de la prednisolone 40 à 60 mg par jour. En cas d'amaurose fugace, de baisse visuelle récente ou d'autre ischémie crânienne menaçante, on utilise souvent la méthylprednisolone intraveineuse 500 à 1 000 mg par jour pendant trois jours, suivie d'un traitement oral [13,16].
Le tocilizumab associé à un glucocorticoïde réduit les rechutes et la dose cumulée de glucocorticoïdes. Le traitement hebdomadaire a allongé le délai jusqu'à la rechute, aussi bien dans les formes de novo que dans les formes récidivantes [19]. Le méthotrexate est une alternative lorsque le tocilizumab n'est pas approprié. La CRP et la VS sont abaissées par le tocilizumab et ne peuvent alors pas être utilisées seules pour évaluer l'activité.
L'acide acétylsalicylique n'est pas recommandé systématiquement du seul fait de l'artérite à cellules géantes, mais peut être envisagé en cas de sténose carotidienne ou vertébrale critique ou d'une autre indication cardiovasculaire établie [13,16].
Artérite de Takayasu
La maladie active est traitée par prednisolone 40 à 60 mg par jour associée à un autre immunosuppresseur, habituellement le méthotrexate, l'azathioprine ou le mycophénolate mofétil. Les anti-TNF ou le tocilizumab peuvent être utilisés dans les formes récidivantes ou réfractaires, mais le niveau de preuve est plus faible que dans l'artérite à cellules géantes [13,16].
La revascularisation doit, si possible, être réalisée lorsque l'inflammation est contrôlée. Ses indications comprennent l'ischémie d'organe critique, l'hypertension rénovasculaire sévère, la coronaropathie, une insuffisance aortique importante ou un anévrisme à risque de rupture. Une sténose asymptomatique sans signe d'inflammation active ne doit pas conduire automatiquement à une intensification de l'immunosuppression.
Granulomatose avec polyangéite et polyangéite microscopique
En cas de maladie menaçant le pronostic vital ou d'organe, on administre du rituximab ou du cyclophosphamide associé à un glucocorticoïde. Dans l'étude RAVE, le rituximab n'était pas inférieur au cyclophosphamide pour la rémission à six mois et était plus efficace dans le sous-groupe des formes récidivantes. Une rémission sans prednisolone a été obtenue chez 64 % des patients sous rituximab et 53 % sous cyclophosphamide [17].
La corticothérapie doit être diminuée de manière structurée. L'EULAR fixe un objectif de 5 mg d'équivalent prednisolone par jour après quatre à cinq mois [12]. PEXIVAS a montré qu'un schéma de corticothérapie réduite n'était pas inférieur à la dose standard en ce qui concerne le décès ou l'insuffisance rénale terminale et entraînait moins d'infections graves au cours de la première année [20].
Les échanges plasmatiques ne doivent pas être réalisés systématiquement. Dans PEXIVAS, sept échanges plasmatiques n'ont pas réduit le risque combiné de décès ou d'insuffisance rénale terminale [20]. Ils peuvent encore être envisagés au cas par cas en cas d'insuffisance rénale très rapidement progressive, d'atteinte rénale proche du stade de dialyse ou de maladie anti-MBG associée.
Après la rémission, le rituximab est habituellement recommandé en entretien. Dans MAINRITSAN, le rituximab a entraîné moins de rechutes majeures que l'azathioprine au mois 28, 5 % contre 29 % [18]. L'azathioprine ou le méthotrexate sont des alternatives. Le traitement d'entretien est souvent poursuivi au moins 24 à 48 mois, et plus longtemps en cas d'ANCA anti-PR3, de rechute antérieure ou de manifestations persistantes à haut risque.
Granulomatose éosinophilique avec polyangéite
Une atteinte cardiaque, rénale, digestive ou neurologique menaçant le pronostic d'organe est traitée par glucocorticoïde à forte dose et habituellement par cyclophosphamide ou rituximab. Dans les formes récidivantes ou réfractaires sans atteinte d'organe critique, le mépolizumab est recommandé, en particulier en cas d'hyperéosinophilie persistante, d'asthme ou d'atteinte naso-sinusienne [12]. L'atteinte cardiaque doit être recherchée activement, car elle peut être cliniquement discrète tout en ayant une importance pronostique.
Périartérite noueuse
La périartérite noueuse systémique sévère est traitée par bolus intraveineux de glucocorticoïde suivi d'un glucocorticoïde oral et de cyclophosphamide. Le cyclophosphamide doit être limité à la phase d'induction, habituellement trois à six mois, puis relayé par l'azathioprine ou le méthotrexate. Dans les formes non sévères, le glucocorticoïde peut être associé d'emblée à l'azathioprine ou au méthotrexate [7].
La périartérite noueuse associée à l'hépatite B est une vascularite secondaire et est traitée différemment, par antiviraux, corticothérapie de courte durée et, dans certains cas sélectionnés, échanges plasmatiques. En cas de début dans l'enfance, d'accidents vasculaires cérébraux récidivants et de livedo, un déficit en adénosine désaminase 2 (DADA2) doit être évoqué. Un DADA2 confirmé est traité en première intention par anti-TNF [7].
Vascularite à IgA
L'atteinte cutanée et articulaire légère est traitée symptomatiquement. Les AINS peuvent être utilisés brièvement uniquement en l'absence d'atteinte rénale et digestive. Un glucocorticoïde peut raccourcir des douleurs abdominales ou articulaires sévères, mais ne prévient pas de façon certaine la néphrite et ne doit pas être administré dans ce seul but [4].
Tous les patients nécessitent un suivi de la pression artérielle, de la créatinine et des urines. En cas de protéinurie, un blocage du système rénine-angiotensine est utilisé en l'absence de contre-indication. Une protéinurie significative ou croissante, une altération de la fonction rénale ou un sédiment actif justifient une biopsie rénale et un avis néphrologique. Les données concernant le cyclophosphamide, le rituximab, le mycophénolate et les inhibiteurs de la calcineurine dans la néphrite sévère de vascularite à IgA sont limitées et reposent souvent sur une extrapolation à partir de la néphropathie à IgA [4].
Vascularite cryoglobulinémique
La maladie sous-jacente est traitée. En cas d'hépatite C, on administre des antiviraux à action directe. Le rituximab est utilisé en cas de vascularite sévère ou persistante, en particulier en cas de glomérulonéphrite, de neuropathie, d'ulcérations cutanées étendues ou de maladie systémique [21]. Une corticothérapie à forte dose et des échanges plasmatiques peuvent être nécessaires en cas d'hémorragie alvéolaire, de glomérulonéphrite rapidement progressive, d'hyperviscosité ou d'ischémie critique. Un bilan hématologique est indispensable en cas de composant monoclonal ou de cryoglobulinémie de type I.
Syndrome de Behçet
Le traitement est guidé par l'atteinte d'organe. La colchicine est souvent utilisée dans les lésions de type érythème noueux et l'arthrite. L'azathioprine, l'interféron alfa ou les anti-TNF sont utilisés dans l'atteinte cutanéo-muqueuse récidivante et l'uvéite. Une uvéite postérieure menaçant la vision ou une vascularite rétinienne nécessitent une immunosuppression systémique rapide, habituellement un glucocorticoïde associé à l'azathioprine, à l'infliximab ou à l'adalimumab [10,22].
La thrombose veineuse est traitée en premier lieu comme une maladie vasculaire inflammatoire, par immunosuppression. Une anticoagulation peut être envisagée après évaluation individuelle du risque hémorragique, mais un anévrisme des artères pulmonaires doit être exclu. Les anévrismes des artères pulmonaires, le syndrome de Budd–Chiari, les anévrismes artériels périphériques et le neuro-Behçet sévère sont traités par glucocorticoïde à forte dose et cyclophosphamide ou anti-TNF [22].
Maladie de Kawasaki
Les immunoglobulines intraveineuses (IgIV) 2 g/kg sont administrées au plus vite en cas de maladie de Kawasaki complète ou incomplète. Le traitement ne doit pas être différé jusqu'au 10e jour de fièvre. L'acide acétylsalicylique est administré pendant la phase aiguë, puis à dose antiagrégante plaquettaire. Une échocardiographie avec z-scores ajustés à la surface corporelle doit être réalisée sans délai [8].
En cas de risque élevé de résistance aux IgIV ou d'anévrisme coronaire, un glucocorticoïde peut être ajouté d'emblée. Une fièvre persistant plus de 36 heures après les IgIV est souvent traitée par une deuxième dose d'IgIV, un glucocorticoïde ou une autre immunomodulation étant des alternatives. Les enfants présentant des anévrismes coronaires nécessitent un suivi prolongé en cardiologie pédiatrique.
Vascularite cutanée des petits vaisseaux
Les médicaments déclenchants sont arrêtés et l'infection est traitée. Dans une forme limitée à la peau et spontanément résolutive, le repos, la surélévation des membres, la contention et un traitement symptomatique suffisent souvent. Une forme sévère, douloureuse ou récidivante peut être traitée par une courte cure de prednisolone, par colchicine 0,5 à 1 mg par jour ou par dapsone 50 à 200 mg par jour. La dapsone nécessite un dosage de la glucose-6-phosphate déshydrogénase et une surveillance de l'hémogramme, ainsi que de la méthémoglobine en cas de symptômes [3].
Vascularite primitive du SNC
L'infection, la néoplasie et le syndrome de vasoconstriction cérébrale réversible doivent être exclus avant toute immunosuppression. La forme sévère est habituellement traitée par méthylprednisolone intraveineuse suivie d'un glucocorticoïde oral et de cyclophosphamide. L'entretien repose souvent sur l'azathioprine, le mycophénolate mofétil ou le méthotrexate. Les données proviennent d'études observationnelles, et il n'existe pas d'essai thérapeutique randomisé [11].
Suivi et pronostic
Le suivi doit distinguer l'inflammation active, les séquelles et les effets indésirables du traitement. Une faiblesse d'origine neuropathique, une insuffisance rénale chronique, une sténose, une hypoacousie et une fibrose pulmonaire peuvent persister malgré la rémission et ne doivent pas conduire automatiquement à une intensification de l'immunosuppression.
À chaque consultation, on évalue les nouveaux symptômes d'organe, la pression artérielle, les pouls, la peau, l'examen neurologique, les urines, la créatinine, l'hémogramme, le bilan hépatique et les marqueurs inflammatoires. Le titre des ANCA peut contribuer à l'évaluation du risque, mais ne doit pas guider seul le traitement. Une élévation isolée de la CRP, de la VS ou des ANCA sans signe clinique justifie une réévaluation, et non une escalade thérapeutique automatique.
Dans l'artérite à cellules géantes avec atteinte aortique et dans l'artérite de Takayasu, une surveillance par imagerie au long cours des anévrismes et des sténoses est nécessaire. Les intervalles sont individualisés selon le territoire vasculaire, l'évolution antérieure et la phase du traitement. La répétition systématique de la TEP au FDG n'est pas recommandée en rémission stable, mais l'angio-IRM, l'angioscanner ou l'échographie peuvent être utilisés pour le suivi structurel [14].
Après le rituximab, on surveille les immunoglobulines, les infections et l'hémogramme. Après le cyclophosphamide, on surveille l'hémogramme, le sédiment urinaire, les questions de fertilité et le risque à long terme de cancer de la vessie. La corticothérapie impose la prévention et la surveillance de l'ostéoporose, du diabète, de l'hypertension artérielle, de la cataracte, du glaucome et des infections.
Le pronostic s'est amélioré grâce à un diagnostic plus précoce et à des traitements d'induction plus efficaces. Les rechutes restent néanmoins fréquentes dans les vascularites associées aux ANCA, l'artérite à cellules géantes, le syndrome de Behçet et la vascularite primitive du SNC. Dans la vascularite primitive du SNC, des taux de rechute d'environ 30 % ont été rapportés, avec une variation importante de la mortalité entre les cohortes [11]. Dans la vascularite à IgA, l'atteinte rénale détermine le pronostic à long terme. Dans l'artérite à cellules géantes, la perte visuelle permanente est en règle générale irréversible, ce qui justifie un traitement dès la forte suspicion clinique.
Sources
- Pyo JY et al. Comparison of the 2022 ACR/EULAR Classification Criteria for Antineutrophil Cytoplasmic Antibody-Associated Vasculitis with Previous Criteria. Yonsei Medical Journal 2023. PMID: 36579374
- Katsuyama T et al. Current concept and epidemiology of systemic vasculitides. Allergology International 2014. PMID: 25339434
- Fraticelli P et al. Diagnosis and management of leukocytoclastic vasculitis. Internal and Emergency Medicine 2021. PMID: 33713282
- Castañeda S et al. IgA Vasculitis (Henoch-Schönlein Purpura): An Update on Treatment. Journal of Clinical Medicine 2024. PMID: 39518760
- van der Geest KSM et al. Diagnostic Accuracy of Symptoms, Physical Signs, and Laboratory Tests for Giant Cell Arteritis: A Systematic Review and Meta-analysis. JAMA Internal Medicine 2020. PMID: 32804186
- Solans-Laqué R et al. Red flags for clinical suspicion of eosinophilic granulomatosis with polyangiitis. European Journal of Internal Medicine 2024. PMID: 38880725
- Chung SA et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Polyarteritis Nodosa. Arthritis Care and Research 2021. PMID: 34235889
- Gorelik M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Kawasaki Disease. Arthritis Care and Research 2022. PMID: 35257507
- Roccatello D et al. Cryoglobulinaemia. Nature Reviews Disease Primers 2018. PMID: 30072738
- Esatoglu SN et al. Behçet’s syndrome: providing integrated care. Journal of Multidisciplinary Healthcare 2017. PMID: 28860798
- Beuker C et al. Primary Angiitis of the CNS: A Systematic Review and Meta-analysis. Neurology Neuroimmunology and Neuroinflammation 2021. PMID: 34663675
- Hellmich B et al. EULAR recommendations for the management of ANCA-associated vasculitis: 2022 update. Annals of the Rheumatic Diseases 2024. PMID: 36927642
- Maz M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Giant Cell Arteritis and Takayasu Arteritis. Arthritis and Rheumatology 2021. PMID: 34235884
- Dejaco C et al. EULAR recommendations for the use of imaging in large vessel vasculitis in clinical practice: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37550004
- Pouncey AL et al. Halo sign on temporal artery ultrasound versus temporal artery biopsy for giant cell arteritis. Cochrane Database of Systematic Reviews 2024. PMID: 38323659
- Hellmich B et al. 2018 Update of the EULAR recommendations for the management of large vessel vasculitis. Annals of the Rheumatic Diseases 2020. PMID: 31270110
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Stone JH et al. New-onset versus relapsing giant cell arteritis treated with tocilizumab: 3-year results from a randomized controlled trial and extension. Rheumatology 2022. PMID: 34718434
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Quartuccio L et al. Management of mixed cryoglobulinemia with rituximab: evidence and consensus-based recommendations from the Italian Study Group of Cryoglobulinemia. Clinical Rheumatology 2023. PMID: 36169798
- Hatemi G et al. 2018 update of the EULAR recommendations for the management of Behçet's syndrome. Annals of the Rheumatic Diseases 2018. PMID: 29625968