Résumé
L'artérite à cellules géantes est une vascularite granulomateuse des artères de moyen et de gros calibre qui touche presque exclusivement les personnes de plus de 50 ans. La maladie comprend à la fois l'artérite crânienne et l'inflammation de l'aorte et de ses principales branches. Des céphalées d'apparition récente, une claudication de la mâchoire, une hyperesthésie du cuir chevelu, des symptômes visuels, des manifestations de pseudopolyarthrite rhizomélique, des signes généraux et une claudication des membres en sont les manifestations typiques, mais aucune donnée clinique ou biologique isolée ne permet de confirmer ou d'exclure le diagnostic. Une atteinte visuelle, une amaurose fugace ou une diplopie doivent être prises en charge comme des urgences médicales.
En cas de forte suspicion clinique, la corticothérapie doit être débutée immédiatement et ne doit pas être retardée dans l'attente de l'imagerie ou de la biopsie. L'échographie des artères temporales et axillaires est l'examen de première intention là où l'expertise nécessaire est disponible. Si l'examen est négatif ou difficile à interpréter, on choisit entre biopsie de l'artère temporale, IRM, TEP-TDM au FDG ou angioscanner en fonction du phénotype clinique et de la disponibilité locale. Un examen négatif n'exclut pas la maladie lorsque la probabilité prétest est élevée.
La prednisolone 40 à 60 mg par jour est le traitement standard d'induction de la rémission en l'absence de menace visuelle. En cas d'amaurose fugace, de baisse visuelle récente ou d'autre ischémie crânienne sévère, la méthylprednisolone intraveineuse doit être envisagée immédiatement, habituellement 500 à 1 000 mg par jour pendant trois jours, suivie de prednisolone 60 mg par jour. Le tocilizumab 162 mg par voie sous-cutanée chaque semaine réduit les rechutes et la dose cumulée de glucocorticoïdes et doit être envisagé en particulier en cas de rechute, d'atteinte des gros vaisseaux ou de risque élevé de toxicité des glucocorticoïdes. Le méthotrexate est une alternative lorsque le tocilizumab n'est pas adapté. Un suivi clinique prolongé est nécessaire, car les rechutes sont fréquentes et des anévrismes aortiques, des dissections et des sténoses peuvent survenir plusieurs années après le diagnostic.
Contexte et épidémiologie
L'artérite à cellules géantes est la vascularite systémique primitive la plus fréquente chez l'adulte. La maladie peut toucher les artères crâniennes superficielles, la circulation ophtalmique, l'aorte et ses principales branches. La distinction entre artérite à cellules géantes crânienne et artérite à cellules géantes des gros vaisseaux est cliniquement utile, mais les phénotypes se chevauchent souvent et peuvent survenir simultanément ou successivement [1].
La maladie ne survient presque jamais avant l'âge de 50 ans. L'incidence augmente fortement avec l'âge et culmine au cours de la huitième décennie. Les femmes sont touchées environ deux à trois fois plus souvent que les hommes. L'incidence varie selon les régions et est la plus élevée dans les populations d'origine nord-européenne, en particulier scandinave. En Europe du Nord, des incidences allant jusqu'à environ 44 cas pour 100 000 personnes de plus de 50 ans ont été rapportées, alors qu'elle est nettement plus faible dans les populations d'Asie du Sud et de l'Est [1].
La pseudopolyarthrite rhizomélique et l'artérite à cellules géantes sont des maladies inflammatoires étroitement apparentées. Des symptômes de pseudopolyarthrite rhizomélique sont présents chez environ 40 à 60 % des patients atteints d'artérite à cellules géantes. À l'inverse, une atteinte vasculaire peut exister chez des patients initialement considérés comme ayant une pseudopolyarthrite rhizomélique isolée. Dans une méta-analyse de patients naïfs de corticoïdes présentant une pseudopolyarthrite rhizomélique récente sans symptômes crâniens ni ischémiques, une artérite à cellules géantes infraclinique a été mise en évidence chez 23 %, mais l'estimation était hétérogène et dépendait de la méthode d'exploration choisie [2].
Dans de nombreuses cohortes, la mortalité de la maladie est proche de celle de la population générale, mais la morbidité à long terme est importante. Les maladies cardiovasculaires, les événements cérébrovasculaires, les infections, les complications des glucocorticoïdes et les atteintes aortiques sont des causes importantes d'évolution défavorable grave [1].
Physiopathologie
L'artérite à cellules géantes est une panartérite granulomateuse à médiation immunitaire. L'inflammation débute probablement par l'activation des cellules dendritiques de l'adventice dans une paroi vasculaire vieillie, sur un terrain génétiquement prédisposé. Des lymphocytes T CD4 positifs et des monocytes sont recrutés dans la paroi vasculaire et se différencient notamment en cellules Th1, cellules Th17, macrophages et cellules géantes multinucléées. HLA-DRB1*04 est l'association génétique la plus nette, mais aucun antigène déclenchant unique n'a été identifié [3].
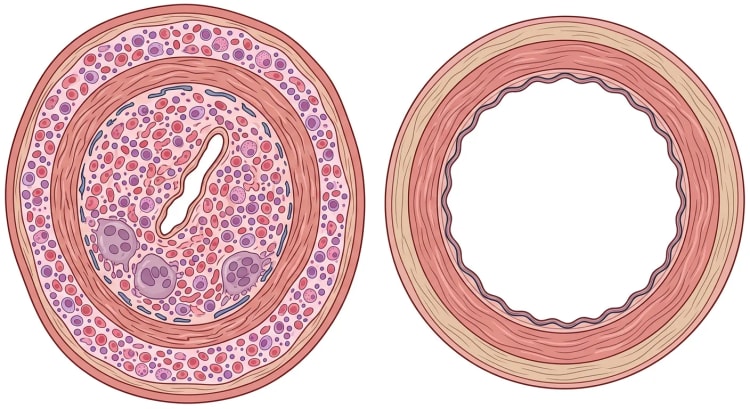
L'IL-6 contribue à l'inflammation systémique, à la thrombocytose et à la réponse hépatique de phase aiguë. Cela explique en partie l'efficacité du blocage du récepteur de l'IL-6 par le tocilizumab. L'IFN-gamma, des facteurs de croissance et des métalloprotéinases matricielles contribuent parallèlement à l'activation macrophagique, aux lésions tissulaires et au remodelage vasculaire. Les glucocorticoïdes inhibent plus efficacement l'inflammation liée aux Th17 que la réponse Th1, plus persistante, ce qui peut contribuer à la persistance d'une inflammation pariétale malgré une CRP normalisée et une amélioration clinique [3].
L'inflammation fragmente la limitante élastique interne et entraîne une hyperplasie néo-intimale. Le rétrécissement de la lumière peut provoquer une ischémie du nerf optique, de la rétine, du cerveau ou des membres. La destruction de la média et des structures élastiques peut au contraire conduire à une dilatation, à un anévrisme et à une dissection. L'inflammation est souvent segmentaire, avec des segments vasculaires intermédiaires indemnes (skip lesions), ce qui explique qu'une biopsie de l'artère temporale puisse être négative malgré une maladie active.
Tableau clinique
Symptômes crâniens
La maladie s'installe souvent en quelques jours à quelques semaines. Les symptômes suivants doivent être recherchés systématiquement :
- céphalées d'apparition récente ou nettement modifiées
- hyperesthésie du cuir chevelu, par exemple au brossage des cheveux ou lorsque la tête repose sur l'oreiller
- claudication de la mâchoire, typiquement douleur ou fatigabilité après quelques minutes de mastication, cédant au repos
- claudication ou douleur de la langue
- artère temporale sensible, épaissie ou non pulsatile
- diplopie, perte visuelle transitoire, vision floue ou baisse visuelle permanente
- symptômes neurologiques focaux, en particulier du territoire vertébrobasilaire.
Les céphalées sont fréquentes mais peu spécifiques. Dans une méta-analyse de 68 études diagnostiques portant sur plus de 14 000 patients, la claudication de la mâchoire était nettement plus contributive, avec un rapport de vraisemblance positif de 4,90. Une artère temporale épaissie avait un rapport de vraisemblance positif de 4,70 et l'abolition du pouls temporal de 3,25. Les céphalées ou l'hyperesthésie du cuir chevelu ne permettaient en revanche pas à elles seules de confirmer le diagnostic [4].
Manifestations visuelles
L'atteinte visuelle est le plus souvent due à une neuropathie optique ischémique antérieure artéritique, plus rarement à une neuropathie optique ischémique postérieure, à une occlusion de l'artère centrale de la rétine ou à un infarctus cérébral. La perte visuelle est habituellement brutale, indolore et définitive. Une amaurose fugace peut précéder une perte visuelle permanente et doit être considérée comme un signe d'alarme.
Le fond d'œil peut montrer un œdème papillaire pâle. L'absence d'anomalies visibles au fond d'œil n'exclut toutefois pas une neuropathie optique ischémique postérieure. L'IRM orbitaire peut montrer un rehaussement autour de la gaine du nerf optique ou dans la graisse orbitaire, mais c'est un examen complémentaire qui ne doit pas retarder le traitement. Dans une méta-analyse de l'artérite à cellules géantes prouvée par biopsie avec manifestations oculaires, la perte visuelle était la présentation la plus fréquente, tandis que le rehaussement de la gaine du nerf optique était l'anomalie la plus fréquente à l'IRM [5].
Symptômes généraux et manifestations de pseudopolyarthrite rhizomélique
Fièvre, amaigrissement, malaise, sueurs nocturnes, asthénie et anémie inflammatoire sont fréquents. L'artérite à cellules géantes doit être évoquée devant une fièvre ou un syndrome inflammatoire sans cause évidente chez une personne de plus de 50 ans, même en l'absence de céphalées.
La pseudopolyarthrite rhizomélique se traduit habituellement par des douleurs bilatérales et une raideur matinale des ceintures scapulaire et pelvienne. Chez les patients présumés atteints de pseudopolyarthrite rhizomélique, des céphalées récentes, une claudication de la mâchoire, des symptômes visuels, des signes généraux marqués, une claudication des membres ou une réponse insuffisante à la prednisolone à faible dose doivent faire suspecter une artérite à cellules géantes associée [2].
Manifestations des gros vaisseaux
L'artérite à cellules géantes des gros vaisseaux peut entraîner :
- une claudication des membres supérieurs ou inférieurs
- une abolition des pouls ou une asymétrie tensionnelle
- des souffles sur les artères sous-clavières, carotides ou fémorales
- une douleur inexpliquée des membres
- une hypertension rénovasculaire
- une douleur thoracique ou dorsale en cas de complication aortique
- une toux sèche ou une dysphonie
- une fièvre prolongée et un amaigrissement sans symptômes crâniens.
Les patients à phénotype à prédominance d'atteinte des gros vaisseaux sont souvent un peu plus jeunes, ont plus souvent une pseudopolyarthrite rhizomélique et ont moins souvent une biopsie de l'artère temporale positive que les patients ayant une forme crânienne typique. Le diagnostic est donc souvent retardé [6].
Bilan et diagnostic
Évaluation clinique immédiate
Une suspicion d'artérite à cellules géantes doit être prise en charge selon une filière rapide (fast-track) avec évaluation spécialisée et imagerie vasculaire en quelques jours. Les symptômes visuels imposent une évaluation le jour même. Avant le traitement, on documente :
- le début exact des symptômes et leur évolution
- l'acuité visuelle et le champ visuel des deux yeux
- les réflexes pupillaires, la vision des couleurs et le fond d'œil lorsque c'est possible
- la palpation des artères temporales
- les pouls et la pression artérielle aux deux bras
- les souffles vasculaires
- les signes neurologiques focaux
- les signes de pseudopolyarthrite rhizomélique
- les signes infectieux et les diagnostics alternatifs possibles.
Dans des études observationnelles, les filières rapides avec évaluation clinique structurée et échographie précoce ont été associées à une fréquence plus faible de perte visuelle permanente que la prise en charge historique [7].
Examens biologiques
Le bilan initial doit comprendre au minimum :
- CRP et VS
- numération formule sanguine avec formule leucocytaire et plaquettes
- créatinine et débit de filtration glomérulaire estimé (DFGe)
- sodium, potassium et glucose
- ALAT, ASAT, phosphatases alcalines et albumine
- bandelette urinaire
- hémocultures en cas de fièvre ou de suspicion d'infection.
Les anomalies fréquentes sont une élévation de la CRP et de la VS, une anémie normocytaire, une thrombocytose, une hypoalbuminémie et une légère élévation des phosphatases alcalines. Dans une méta-analyse, des plaquettes supérieures à 400 x 10^9/L avaient un rapport de vraisemblance positif de 3,75 et une VS supérieure à 100 mm/h un rapport de vraisemblance positif de 3,11. Une CRP normale et une VS basse diminuent la probabilité mais n'excluent pas la maladie [4].
La CRP et la VS doivent de préférence être prélevées avant la première dose de glucocorticoïdes, mais le prélèvement ne doit pas retarder le traitement en cas de symptômes visuels. Après l'instauration du tocilizumab, la CRP et la VS deviennent souvent basses du fait du mécanisme d'action du médicament et ne peuvent alors plus être utilisées comme seuls marqueurs d'activité.
Stratégie diagnostique
Il n'existe pas de test diagnostique de référence unique. Le diagnostic repose sur l'intégration de la probabilité clinique, des résultats biologiques, de l'imagerie vasculaire, de la biopsie et de l'évolution. Les critères de classification ont été élaborés pour constituer des populations de recherche comparables et ne doivent pas être utilisés de façon mécanique pour exclure la maladie. Lors d'une validation externe, les critères ACR/EULAR 2022 avaient une sensibilité élevée mais une spécificité seulement modérée dans une population de filière rapide suspecte d'artérite à cellules géantes [8].
flowchart TD
A["Suspicion d'artérite à cellules géantes<br>chez une personne de plus de 50 ans"] --> B["Évaluer immédiatement symptômes visuels<br>et ischémie crânienne"]
B -->|"Oui"| C["Débuter les glucocorticoïdes en urgence<br>et contacter l'ophtalmologiste"]
B -->|"Non"| D["Réaliser le bilan biologique<br>et évaluer la probabilité prétest"]
C --> E["Échographie des artères temporales<br>et axillaires au plus vite"]
D --> E
E -->|"Aspect typique et probabilité élevée"| F["Diagnostic pouvant être<br>posé sans biopsie"]
E -->|"Résultat négatif ou douteux"| G["Biopsie de l'artère temporale<br>ou autre imagerie vasculaire"]
G --> H["Choisir IRM, TEP-TDM au FDG ou<br>angioscanner selon le phénotype"]
H --> I["Intégrer clinique, biologie,<br>imagerie et histologie"]
I --> J["Cartographier l'atteinte des gros vaisseaux<br>et planifier le traitement"]
Échographie
L'EULAR recommande l'échographie comme examen de première intention en cas de suspicion d'artérite à cellules géantes. Les artères temporales et axillaires doivent toutes deux être incluses dans l'examen standard [9]. Les aspects typiques sont :
- un œdème pariétal homogène, hypoéchogène et circonférentiel, appelé signe du halo
- une paroi vasculaire épaissie incompressible
- une sténose ou une occlusion
- un épaississement pariétal axillaire bilatéral.
Dans les études à faible risque de biais, la sensibilité était de 88 % et la spécificité de 96 % par rapport au diagnostic clinique. Lorsque les artères crâniennes et extracrâniennes étaient toutes deux explorées, la sensibilité atteignait 93 %, contre 80 % avec l'échographie crânienne seule [10]. Une autre méta-analyse a trouvé une sensibilité de 86 % et une spécificité de 96 % pour l'échographie combinée crânienne et des gros vaisseaux [11].
L'examen est opérateur-dépendant. L'athérosclérose peut donner des faux positifs et une corticothérapie précoce peut réduire rapidement le signe du halo. L'échographie doit donc être réalisée le plus tôt possible, de préférence avant ou au cours des premiers jours de traitement. Une revue Cochrane récente a constaté une hétérogénéité importante et un niveau de certitude des preuves très faible dans les comparaisons directes entre échographie et biopsie. Une échographie négative ne peut donc pas à elle seule exclure la maladie [12].
Biopsie de l'artère temporale
La biopsie est particulièrement utile lorsque l'échographie est négative ou difficile à interpréter, que l'expertise en imagerie fait défaut, qu'une autre vascularite est envisagée ou qu'un traitement immunosuppresseur prolongé exige une grande certitude diagnostique.
La biopsie doit :
- être réalisée du côté symptomatique si les symptômes sont latéralisés
- porter sur un segment aussi long que possible en pratique, au minimum plus de 1 cm après fixation, idéalement 2 à 3 cm avant fixation
- être réalisée dans les deux semaines suivant le début du traitement lorsque c'est possible
- être examinée par un pathologiste ayant l'expérience des vascularites
- être complétée par une biopsie controlatérale si la première biopsie est négative et que l'incertitude diagnostique persistante a des conséquences sur la prise en charge.
L'histologie peut montrer une inflammation mononucléée transmurale, des granulomes, des cellules géantes multinucléées, une fragmentation de la limitante élastique interne et une hyperplasie intimale. La présence de cellules géantes n'est pas nécessaire au diagnostic. Une revue systématique a estimé la sensibilité à 61 % et la spécificité à 98 % par rapport au diagnostic clinique, mais l'incertitude était importante [13]. Les modifications histologiques peuvent persister après plusieurs semaines de corticothérapie, si bien qu'une biopsie tardive peut encore être informative. Le traitement ne doit jamais être différé dans l'attente de la biopsie [14].
IRM et angio-IRM
L'IRM haute résolution avec injection de produit de contraste peut visualiser l'inflammation des artères crâniennes et constitue une alternative lorsque l'échographie n'est pas disponible ou difficile à interpréter. L'angio-IRM du cou, du thorax, de l'abdomen et du pelvis peut montrer simultanément un épaississement pariétal, un rehaussement, des sténoses, des occlusions et des anévrismes. Dans les études à faible risque de biais, la sensibilité était de 81 % et la spécificité de 98 % pour le diagnostic d'artérite à cellules géantes [10].
L'IRM est particulièrement utile lorsque l'irradiation ou le produit de contraste iodé doivent être évités. Ses limites sont la disponibilité, la durée d'examen, les artefacts de mouvement et les difficultés chez les patients porteurs de certains implants ou ayant une insuffisance rénale sévère.
TEP-TDM au FDG
La TEP-TDM au FDG visualise l'inflammation métaboliquement active de l'aorte et des grosses artères et peut simultanément mettre en évidence une néoplasie ou une infection. L'examen est particulièrement utile en cas de :
- suspicion d'artérite à cellules géantes des gros vaisseaux sans symptômes crâniens
- fièvre ou syndrome inflammatoire de cause indéterminée
- biopsie de l'artère temporale négative malgré une forte suspicion persistante
- cartographie de l'extension inflammatoire.
L'aspect typique est une fixation du FDG régulière, continue et relativement symétrique dans plusieurs territoires artériels de gros calibre, souvent plus intense que la fixation hépatique. L'athérosclérose donne plus souvent une fixation hétérogène et irrégulière. La sensibilité et la spécificité poolées ont été estimées respectivement à 76 % et 95 % dans les études à faible risque de biais [10].
Les glucocorticoïdes réduisent rapidement la fixation vasculaire. La TEP-TDM au FDG doit de préférence être réalisée dans les trois jours suivant le début du traitement. Après environ dix jours, la sensibilité est nettement plus faible [13]. La méthode est irradiante, coûteuse et ne doit pas être utilisée en routine à chaque suivi [15].
Angioscanner
L'angioscanner fournit une imagerie rapide et de haute résolution de l'aorte et de ses branches. Il montre l'épaississement pariétal, le rehaussement, les sténoses, les occlusions, la dissection et les anévrismes. La méthode est particulièrement utile en cas de suspicion de pathologie aortique aiguë ou lorsqu'il faut cartographier des lésions vasculaires structurelles. Une vascularite active donne habituellement un épaississement pariétal circonférentiel et étendu, tandis que l'athérosclérose est plus souvent excentrée et segmentaire [16].
L'angioscanner est moins sensible que l'IRM et la TEP-TDM au FDG pour une activité inflammatoire de bas grade. Le produit de contraste iodé et l'irradiation limitent la répétition des examens.
Cartographie après confirmation du diagnostic
Lors d'un nouveau diagnostic, une cartographie de l'aorte et de ses branches principales par imagerie doit être envisagée, en particulier en cas d'asymétrie des pouls, de souffle, de claudication des membres, de syndrome inflammatoire prolongé ou d'anomalie échographique axillaire. L'angio-IRM ou l'angioscanner conviennent à une cartographie structurelle de référence. La TEP-TDM au FDG est surtout utile lorsqu'il faut préciser l'extension de l'inflammation active [14].
Diagnostics différentiels
| Diagnostic différentiel | Éléments en défaveur d'une artérite à cellules géantes | Explorations complémentaires appropriées |
|---|---|---|
| Céphalées non spécifiques, migraine ou céphalée de tension | Profil ancien et inchangé, marqueurs inflammatoires normaux, absence de signes vasculaires | Évaluation neurologique et imagerie ciblée |
| Dysfonction temporo-mandibulaire | Douleur articulaire locale dès le mouvement de la mâchoire, articulation temporo-mandibulaire douloureuse à la palpation, pas de fatigabilité typique | Évaluation odontologique ou par un chirurgien maxillo-facial |
| Neuropathie optique ischémique antérieure non artéritique | Facteurs de risque vasculaire, absence d'inflammation systémique et de symptômes crâniens | Évaluation ophtalmologique urgente, fond d'œil et bilan vasculaire |
| Maladie vasculaire athéroscléreuse | Lésions focales, excentrées et calcifiées, faible activité inflammatoire | Angioscanner, angio-IRM ou échographie |
| Artérite de Takayasu | Début habituellement avant 50 ans, atteinte étendue de la crosse aortique | Angio-IRM ou angioscanner |
| Vascularite associée aux ANCA | Glomérulonéphrite, hémorragie pulmonaire, manifestations ORL, neuropathie | Analyse d'urine, bilan rénal, ANCA et exploration ciblée des organes |
| Aortite infectieuse ou endocardite | Fièvre, bactériémie, anomalie valvulaire, lésion aortique sacciforme focale | Hémocultures, échocardiographie et TDM |
| Maladie associée aux IgG4 | Périaortite, atteinte pancréatique, des glandes salivaires ou rétropéritonéale | IgG4 sériques, TDM ou IRM et prélèvement tissulaire |
| Néoplasie | Amaigrissement disproportionné, cytopénies, symptômes tumoraux focaux | TDM ciblée, TEP-TDM au FDG et diagnostic histologique |
| Amylose de l'artère temporale | Bilan de vascularite négatif, manifestations amyloïdes systémiques | Coloration au rouge Congo et typage de l'amylose |
| Zona ophtalmique | Douleurs et vésicules à topographie dermatomérique | Diagnostic clinique et virologie si besoin |
Traitement
Traitement en urgence
Le traitement doit être débuté immédiatement en cas de forte suspicion. Le bilan diagnostique se poursuit en parallèle.
En cas de maladie active sans ischémie crânienne, la prednisolone 40 à 60 mg en une prise quotidienne est recommandée. Une dose initiale de 40 mg est souvent suffisante en cas de maladie crânienne ou systémique non compliquée, tandis que 60 mg est raisonnable en cas d'activité inflammatoire élevée, de symptômes ischémiques marqués ou de poids corporel élevé. L'EULAR recommande 40 à 60 mg d'équivalent prednisone par jour pour l'induction de la rémission [17].
En cas de menace visuelle, d'amaurose fugace, de baisse visuelle récente ou d'autre ischémie crânienne sévère, la méthylprednisolone intraveineuse 500 à 1 000 mg par jour pendant trois jours doit être envisagée, suivie de prednisolone 60 mg par jour. Les preuves d'un meilleur pronostic visuel qu'avec un traitement oral à forte dose sont très incertaines, mais la conséquence d'une perte visuelle supplémentaire est si grave que les bolus sont habituellement choisis en cas de menace visuelle [13,14]. L'ophtalmologiste doit être contacté en urgence. Une perte visuelle sévère déjà constituée récupère rarement, et l'objectif principal est de protéger l'autre œil et de prévenir une ischémie supplémentaire.
Décroissance des glucocorticoïdes
Les symptômes et les marqueurs inflammatoires s'améliorent souvent en quelques jours. L'absence d'effet net en quelques jours doit conduire à reconsidérer le diagnostic, à vérifier l'observance et à rechercher une atteinte des gros vaisseaux ou une infection.
La décroissance optimale n'est pas établie. Un objectif pratique est d'atteindre environ 15 à 20 mg après deux à trois mois, 10 mg après environ six mois, puis de poursuivre une décroissance lente. Un exemple nordique plus détaillé consiste à diminuer de 5 mg toutes les deux semaines jusqu'à 20 mg, puis de 2,5 mg toutes les trois semaines jusqu'à 10 mg, puis de 1,25 mg toutes les trois semaines jusqu'à 5 mg [18]. Le schéma doit être individualisé en fonction des rechutes, des comorbidités et d'un éventuel traitement d'épargne cortisonique associé.
Une décroissance rapide entraîne davantage de rechutes. Dans les bras glucocorticoïdes de l'essai GiACTA, 68 % des patients ont rechuté avec une décroissance sur 26 semaines et 49 % avec une décroissance sur 52 semaines [13]. Une administration quotidienne doit être utilisée. Un traitement un jour sur deux donne un moins bon contrôle de la maladie.
Traitement d'épargne cortisonique
Le tocilizumab dispose du niveau de preuve le plus solide. Dans GiACTA, le tocilizumab 162 mg par voie sous-cutanée chaque semaine associé à une décroissance de la prednisolone sur 26 semaines a permis une rémission prolongée sans glucocorticoïdes à la semaine 52 chez 56 % des patients, contre 14 % avec le placebo et une décroissance de la prednisolone sur 26 semaines. Des rechutes sont survenues chez respectivement 23 % et 68 % des patients [13]. Le suivi à trois ans a montré un délai plus long jusqu'à la première rechute et une dose cumulée de glucocorticoïdes plus faible après un traitement initial hebdomadaire, aussi bien dans la maladie récente que dans la maladie en rechute [19].
Le tocilizumab doit être envisagé en particulier en cas de :
- rechute pendant la décroissance
- rechute ischémique crânienne
- artérite à cellules géantes active des gros vaisseaux
- risque de rechute attendu élevé
- diabète, ostéoporose, hypertension sévère ou autre risque élevé de toxicité des glucocorticoïdes
- nécessité d'une décroissance plus rapide des glucocorticoïdes.
Avant le traitement, une infection active doit être exclue. Le dépistage de la tuberculose et des hépatites doit être effectué selon les procédures locales. La numération formule sanguine, le bilan hépatique et les lipides sont surveillés. Neutropénie, élévation des transaminases, infection et perforation digestive sont des risques importants. Une diverticulite ou un antécédent de perforation digestive impose une prudence particulière. Le blocage de l'IL-6 inhibant l'élévation de la CRP, les rechutes et les infections doivent être évaluées cliniquement et, si besoin, par imagerie.
Le méthotrexate est une alternative lorsque le tocilizumab n'est pas adapté ou pas disponible. Une méta-analyse sur données individuelles de trois essais randomisés a montré une réduction du risque de première rechute, hazard ratio 0,65, et de deuxième rechute, hazard ratio 0,49. La dose cumulée de glucocorticoïdes a diminué en moyenne de 842 mg sur 48 semaines [20]. L'effet est moindre que celui du tocilizumab. La dose pratique est habituellement de 15 à 20 mg une fois par semaine, par voie orale ou sous-cutanée, adaptée à l'âge, à la fonction rénale et à la tolérance.
| Médicament | Dose | Commentaire |
|---|---|---|
| Prednisolone, maladie active non compliquée | 40 à 60 mg par voie orale une fois par jour | Débutée immédiatement. Décroissance après rémission clinique |
| Prednisolone après maladie menaçant la vision | 60 mg par voie orale une fois par jour | Administrée après les bolus intraveineux, ou d'emblée si le traitement intraveineux ne peut être organisé sans délai |
| Méthylprednisolone | 500 à 1 000 mg par voie intraveineuse une fois par jour pendant trois jours | En cas d'amaurose fugace, de perte visuelle récente ou d'autre ischémie crânienne sévère |
| Tocilizumab | 162 mg par voie sous-cutanée une fois par semaine | Administré avec une décroissance des glucocorticoïdes. Les preuves portent principalement sur 52 semaines de traitement |
| Méthotrexate | 15 à 20 mg par voie orale ou sous-cutanée une fois par semaine | Traitement d'épargne cortisonique alternatif. Adapter à la fonction rénale et à la tolérance |
En Suède, le remboursement des médicaments, la prescription et le choix entre traitement d'épargne cortisonique biologique et conventionnel sont régis par le résumé des caractéristiques du produit en vigueur, la pratique régionale et l'évaluation spécialisée. Les recommandations internationales diffèrent quant à la précocité avec laquelle le tocilizumab est recommandé, bien que son efficacité soit mieux documentée que celle du méthotrexate.
Prise en charge des rechutes
La rechute est définie cliniquement comme l'apparition ou la réapparition de symptômes ou de signes attribués à une artérite à cellules géantes active et nécessitant une intensification thérapeutique. Une élévation isolée de la CRP ou de la VS ne suffit pas.
En cas de rechute légère de type pseudopolyarthrite rhizomélique, la dose est habituellement remontée à la dernière dose efficace de prednisolone, et la décroissance est reprise à un rythme plus lent. En cas de rechute crânienne sans menace visuelle, la dose est augmentée plus nettement et un traitement d'épargne cortisonique est ajouté. En cas d'amaurose fugace, de baisse visuelle ou d'autre ischémie menaçant un organe, le patient est pris en charge comme pour une nouvelle maladie aiguë sévère.
Près de la moitié des patients présentent au moins une rechute dans les cinq ans. Dans une méta-analyse, le risque cumulé de rechute était de 32 % à un an, de 44 % à deux ans et de 47 % à cinq ans. Le sexe féminin et l'atteinte des gros vaisseaux étaient associés à un risque de rechute plus élevé [21].
Antiagrégation plaquettaire et prévention cardiovasculaire
L'acide acétylsalicylique ne doit pas être prescrit en routine au seul motif d'une artérite à cellules géantes. Il n'existe pas d'essais randomisés et le risque hémorragique augmente en cas de corticothérapie associée [22]. Une antiagrégation plaquettaire peut être envisagée en cas de sténose carotidienne ou vertébrale critique ou limitant le flux, et doit être administrée si le patient a une autre indication cardiovasculaire établie.
La pression artérielle, le tabagisme, les lipides, le diabète et l'activité physique doivent être pris en charge selon les recommandations cardiovasculaires habituelles. Une statine est utilisée selon les indications usuelles, et non comme traitement anti-inflammatoire de la vascularite.
Prévention des complications des glucocorticoïdes
Les complications liées aux glucocorticoïdes comprennent l'ostéoporose, les fractures, le diabète, l'hypertension, la prise de poids, la cataracte, le glaucome, les infections, les troubles psychiques, l'atrophie cutanée, la myopathie et l'insuffisance corticotrope [23].
À l'instauration du traitement, il convient de :
- évaluer le risque fracturaire et prescrire une ostéodensitométrie lorsque le résultat modifie la prise en charge
- garantir des apports suffisants en calcium et en vitamine D
- instaurer un traitement anti-ostéoporotique en cas de risque fracturaire accru, selon les recommandations actuelles sur l'ostéoporose
- contrôler la pression artérielle et la glycémie
- vérifier le statut vaccinal avant une immunosuppression prolongée
- évaluer le risque infectieux et le risque digestif
- contrôler la pression intraoculaire en cas de risque de glaucome ou de traitement prolongé
- informer le patient que les glucocorticoïdes ne doivent pas être arrêtés brutalement après une utilisation prolongée.
Suivi et pronostic
Suivi clinique
Le patient doit être suivi de près pendant l'induction de la rémission et la décroissance, par exemple après deux à quatre semaines puis toutes les quatre à huit semaines jusqu'à l'obtention d'un traitement stable à faible dose. En cas de rémission stable, les intervalles peuvent être allongés à trois à six mois, puis individualisés. Un suivi prolongé est recommandé même après l'arrêt du traitement [14].
À chaque consultation, on recherche :
- céphalées, hyperesthésie du cuir chevelu et claudication de la mâchoire
- symptômes visuels et diplopie
- symptômes de pseudopolyarthrite rhizomélique
- fièvre, amaigrissement et asthénie
- claudication des membres
- douleur thoracique, dorsale ou abdominale
- effets indésirables médicamenteux et infections.
La pression artérielle est mesurée aux deux bras initialement, puis en cas de suspicion de progression vasculaire. Les pouls et les souffles vasculaires sont évalués en cas d'atteinte des gros vaisseaux. CRP, VS, numération formule sanguine, créatinine et bilan hépatique sont surveillés en fonction du traitement et de l'activité de la maladie. Sous tocilizumab, des marqueurs inflammatoires normaux ne doivent pas être interprétés comme une preuve de rémission.
Suivi par imagerie
Une imagerie répétée systématique de l'inflammation n'est pas recommandée chez tous les patients asymptomatiques. L'échographie, l'IRM ou la TEP-TDM au FDG peuvent être utilisées en cas de suspicion de rechute, en particulier lorsque la CRP et la VS ne sont pas fiables [9].
Les patients ayant une atteinte connue des gros vaisseaux nécessitent un suivi structurel des sténoses, des anévrismes et du diamètre aortique par angio-IRM, angioscanner ou échographie. Les intervalles sont individualisés selon la localisation de la lésion, son diamètre et sa vitesse d'évolution. La méthode doit si possible rester la même pour permettre la comparaison.
L'artérite à cellules géantes est associée à un risque environ trois fois plus élevé d'anévrisme ou de dissection de l'aorte thoracique par rapport aux témoins. Dans les cohortes sans dépistage systématique, 2 à 8 % des patients avaient un anévrisme connu de l'aorte thoracique. Le moment optimal du dépistage n'est pas établi, mais la vigilance clinique doit être maintenue pendant de nombreuses années [24]. Une douleur thoracique ou dorsale récente, une insuffisance aortique, une asymétrie des pouls ou une dyspnée inexpliquée imposent un bilan aortique rapide.
Pronostic et information du patient
Une perte visuelle permanente déjà constituée est le plus souvent irréversible. Le risque de perte visuelle supplémentaire diminue rapidement après l'instauration d'une corticothérapie adaptée. Le patient doit consulter en urgence en cas de :
- atteinte visuelle transitoire ou permanente
- diplopie d'apparition récente
- nouvelle claudication de la mâchoire ou de la langue
- symptômes neurologiques focaux
- douleur thoracique, dorsale ou abdominale brutale
- ischémie de membre d'apparition récente.
La plupart des patients obtiennent une rémission, mais l'évolution de la maladie s'étend souvent sur plusieurs années. Le pronostic est déterminé à la fois par les complications ischémiques et aortiques de la vascularite et par la toxicité liée au traitement. Un diagnostic précoce, un traitement rapide, une stratégie d'épargne cortisonique chez les patients à risque et un suivi vasculaire au long cours sont donc essentiels à une évolution favorable.
Sources
- Pugh D et al. Large-vessel vasculitis. Nature Reviews Disease Primers 2022. PMID: 34992251
- Hemmig AK et al. Subclinical giant cell arteritis in new onset polymyalgia rheumatica: A systematic review and meta-analysis of individual patient data. Seminars in Arthritis and Rheumatism 2022. PMID: 35537222
- Palamidas DA et al. Current Insights into Tissue Injury of Giant Cell Arteritis: From Acute Inflammatory Responses towards Inappropriate Tissue Remodeling. Cells 2024. PMID: 38474394
- van der Geest KSM et al. Diagnostic Accuracy of Symptoms, Physical Signs, and Laboratory Tests for Giant Cell Arteritis: A Systematic Review and Meta-analysis. JAMA Internal Medicine 2020. PMID: 32804186
- Guggenberger KV et al. Orbital magnetic resonance imaging of giant cell arteritis with ocular manifestations: a systematic review and individual participant data meta-analysis. European Radiology 2023. PMID: 37256352
- González-Gay MÁ et al. Giant cell arteritis: is the clinical spectrum of the disease changing? BMC Geriatrics 2019. PMID: 31357946
- Monti S et al. Systematic literature review informing the 2018 update of the EULAR recommendation for the management of large vessel vasculitis: focus on giant cell arteritis. RMD Open 2019. PMID: 31673411
- van Nieuwland M et al. External validation of the 2022 ACR/EULAR classification criteria in patients with suspected giant cell arteritis in a Dutch fast-track clinic. RMD Open 2023. PMID: 37507207
- Dejaco C et al. EULAR recommendations for the use of imaging in large vessel vasculitis in clinical practice: 2023 update. Annals of the Rheumatic Diseases 2024. PMID: 37550004
- Bosch P et al. Imaging in diagnosis, monitoring and outcome prediction of large vessel vasculitis: a systematic literature review and meta-analysis informing the 2023 update of the EULAR recommendations. RMD Open 2023. PMID: 37620113
- Moreel L et al. Diagnostic yield of combined cranial and large vessel PET/CT, ultrasound and MRI in giant cell arteritis: A systematic review and meta-analysis. Autoimmunity Reviews 2023. PMID: 37146926
- Pouncey AL et al. Halo sign on temporal artery ultrasound versus temporal artery biopsy for giant cell arteritis. Cochrane Database of Systematic Reviews 2024. PMID: 38323659
- Dua AB et al. Giant Cell Arteritis: A Systematic Review and Meta-Analysis of Test Accuracy and Benefits and Harms of Common Treatments. ACR Open Rheumatology 2021. PMID: 33811481
- Maz M et al. 2021 American College of Rheumatology/Vasculitis Foundation Guideline for the Management of Giant Cell Arteritis and Takayasu Arteritis. Arthritis & Rheumatology 2021. PMID: 34235884
- van der Geest KSM et al. Novel PET Imaging of Inflammatory Targets and Cells for the Diagnosis and Monitoring of Giant Cell Arteritis and Polymyalgia Rheumatica. Frontiers in Medicine 2022. PMID: 35733858
- Popescu I et al. Imaging in Large Vessel Vasculitis: A Narrative Review. Journal of Clinical Medicine 2024. PMID: 39518503
- Hellmich B et al. 2018 Update of the EULAR recommendations for the management of large vessel vasculitis. Annals of the Rheumatic Diseases 2020. PMID: 31270110
- Haaversen AB et al. Norwegian society of rheumatology recommendations on diagnosis and treatment of patients with giant cell arteritis. Frontiers in Medicine 2023. PMID: 36687436
- Stone JH et al. New-onset versus relapsing giant cell arteritis treated with tocilizumab: 3-year results from a randomized controlled trial and extension. Rheumatology 2022. PMID: 34718434
- Mahr AD et al. Adjunctive methotrexate for treatment of giant cell arteritis: an individual patient data meta-analysis. Arthritis and Rheumatism 2007. PMID: 17665429
- Moreel L et al. Epidemiology and predictors of relapse in giant cell arteritis: A systematic review and meta-analysis. Joint Bone Spine 2023. PMID: 36410684
- Mollan SP et al. Aspirin as adjunctive treatment for giant cell arteritis. Cochrane Database of Systematic Reviews 2014. PMID: 25087045
- Buttgereit F et al. Prevention of glucocorticoid morbidity in giant cell arteritis. Rheumatology 2018. PMID: 29982779
- Mackie SL et al. Should I send my patient with previous giant cell arteritis for imaging of the thoracic aorta? A systematic literature review and meta-analysis. Annals of the Rheumatic Diseases 2014. PMID: 23264356