Résumé
La polyangéite microscopique (PAM) est une vascularite nécrosante des petits vaisseaux sans inflammation granulomateuse, habituellement associée à des anticorps anti-cytoplasme des polynucléaires neutrophiles dirigés contre la myéloperoxydase (ANCA anti-MPO). Le rein est le plus souvent atteint, typiquement sous la forme d'une glomérulonéphrite nécrosante pauci-immune, et les manifestations pulmonaires comprennent l'hémorragie intra-alvéolaire diffuse et la pneumopathie interstitielle diffuse. Le diagnostic repose sur le profil clinique d'atteinte d'organes, la recherche antigène-spécifique des ANCA anti-MPO et anti-PR3 (anticorps anti-protéinase 3), l'imagerie ainsi que la biopsie tissulaire lorsqu'elle est réalisable. Les ANCA ne sont ni suffisamment sensibles ni suffisamment spécifiques pour établir à eux seuls le diagnostic.
Une PAM active menaçant un organe ou le pronostic vital doit être traitée sans délai par rituximab ou cyclophosphamide associé à des glucocorticoïdes. Un schéma de glucocorticoïdes à dose réduite est le choix de première intention, car il offre une efficacité équivalente avec moins d'infections graves. L'avacopan peut être utilisé avec le rituximab ou le cyclophosphamide pour réduire l'exposition aux glucocorticoïdes, mais ne remplace pas le reste de l'immunosuppression. Les échanges plasmatiques ne sont pas utilisés de façon systématique en cas d'hémorragie alvéolaire et n'ont pas montré de réduction du risque de décès ou d'insuffisance rénale terminale dans une large population de vascularites à ANCA sévères. Ils peuvent être envisagés au cas par cas en cas de glomérulonéphrite rapidement progressive très sévère, en particulier en présence d'une maladie anti-MBG associée.
Après obtention de la rémission, un traitement d'entretien de 24 à 48 mois est habituellement recommandé. Le rituximab est l'option de première intention, tandis que l'azathioprine ou le méthotrexate sont des alternatives établies. Le suivi doit être guidé par les symptômes, la fonction des organes, l'analyse urinaire et la toxicité thérapeutique. Une variation du taux d'ANCA ne doit pas, à elle seule, déclencher ni empêcher un traitement.
Contexte et épidémiologie
La PAM appartient, avec la granulomatose avec polyangéite (GPA) et la granulomatose éosinophilique avec polyangéite (GEPA), au groupe des vascularites associées aux ANCA. La PAM est définie comme une vascularite nécrosante avec peu ou pas de dépôts immuns, touchant principalement les petits vaisseaux. La glomérulonéphrite nécrosante est très fréquente et une capillarite pulmonaire peut survenir, tandis qu'une inflammation granulomateuse plaide contre une PAM.
L'incidence globale des vascularites associées aux ANCA en Europe est d'environ 10 à 20 nouveaux cas par million d'habitants et par an, avec une prévalence d'environ 46 à 184 par million. La PAM débute généralement plus tard dans la vie que la GPA, souvent vers 60 à 70 ans. La PAM et les ANCA anti-MPO sont relativement plus fréquents en Europe du Sud et en Asie, tandis que la GPA et les ANCA anti-PR3 sont plus fréquents en Europe du Nord [1].
Il existe un net chevauchement phénotypique entre la PAM et la vascularite associée aux ANCA limitée au rein. Les patients ne présentant qu'une glomérulonéphrite pauci-immune avec ANCA anti-MPO peuvent développer ultérieurement des manifestations extrarénales. En pratique clinique, la spécificité des ANCA, MPO ou PR3, est souvent plus informative quant au risque de rechute et au profil d'atteinte d'organes que le diagnostic syndromique traditionnel.
La PAM est aujourd'hui une maladie chronique accessible au traitement, mais la mortalité reste supérieure à celle de la population générale. Précocement, la vascularite active, l'hémorragie alvéolaire et les infections dominent les causes de décès. Plus tard, la maladie rénale chronique, la fibrose pulmonaire, les maladies cardiovasculaires, les cancers et la toxicité thérapeutique cumulée y contribuent. Les recommandations actuelles indiquent que la mortalité au cours des vascularites associées aux ANCA reste plus de deux fois supérieure à celle de la population de référence [2].
Physiopathologie
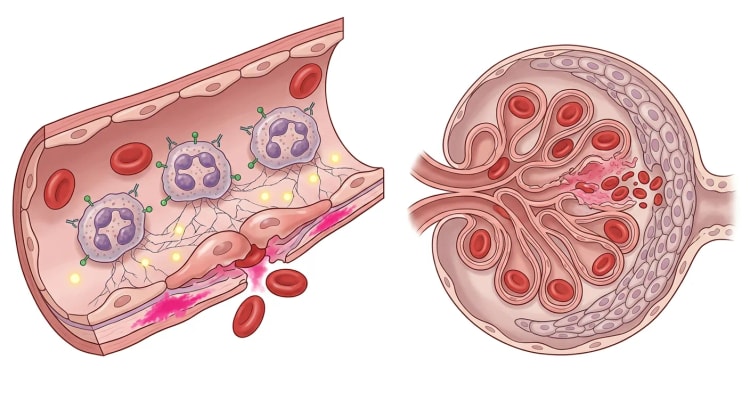
Les ANCA anti-MPO se lient à la myéloperoxydase exposée à la surface des neutrophiles et des monocytes préactivés par les cytokines. Ceci active les cellules via les récepteurs Fc et conduit à la libération d'espèces réactives de l'oxygène, d'enzymes protéolytiques et de pièges extracellulaires des neutrophiles (NETs). Il en résulte une lésion endothéliale, une nécrose fibrinoïde et une inflammation des capillaires, des veinules et des petites artères.
La voie alterne du complément amplifie le processus. Le C5a recrute et active de nouveaux neutrophiles, créant une boucle inflammatoire auto-entretenue. Ce mécanisme explique pourquoi l'avacopan, un antagoniste du récepteur du C5a, peut réduire l'activité de la vascularite bien que la production d'ANCA ne soit pas directement modifiée [3].
Au niveau rénal, il se produit une nécrose focale des anses capillaires glomérulaires avec rupture de la membrane basale glomérulaire et formation de croissants. L'immunofluorescence montre peu ou pas de dépôts immuns, d'où le terme de glomérulonéphrite pauci-immune. Au niveau pulmonaire, une capillarite analogue peut provoquer une hémorragie intra-alvéolaire diffuse.
La pneumopathie interstitielle diffuse associée aux ANCA anti-MPO et à la PAM fait probablement intervenir des mécanismes à la fois inflammatoires et fibrosants. Des hémorragies alvéolaires infracliniques répétées, une lésion oxydative liée à la myéloperoxydase et des lésions tissulaires médiées par les neutrophiles ont été proposées. Chez de nombreux patients, prédomine toutefois un aspect fibrosant de pneumopathie interstitielle commune (PIC) qui n'est pas réversible sous immunosuppression.
Présentation clinique
Signes généraux
Le début peut être insidieux sur plusieurs semaines ou mois. Les symptômes fréquents sont :
- asthénie et malaise
- fièvre ou fébricule
- amaigrissement
- myalgies et arthralgies
- perte d'appétit
- anémie et syndrome inflammatoire biologique
Des signes généraux associés à une altération récente de la fonction rénale, une hématurie, des infiltrats pulmonaires, un purpura ou une mononévrite doivent faire suspecter une vascularite systémique des petits vaisseaux.
Atteinte rénale
Le rein est l'organe le plus fréquemment atteint. La manifestation typique est une glomérulonéphrite nécrosante et extracapillaire pauci-immune. L'évolution peut être rapidement progressive, mais une dégradation plus lente, subaiguë, est également observée.
Les anomalies typiques sont :
- hématurie microscopique
- hématies dysmorphiques et cylindres hématiques
- protéinurie, généralement non néphrotique
- élévation de la créatinine
- hypertension artérielle et œdèmes en cas d'insuffisance rénale plus marquée
L'absence d'hématurie macroscopique ou d'œdèmes n'exclut pas une glomérulonéphrite sévère. Les patients peuvent présenter une atteinte rénale avancée au moment du diagnostic, en particulier en l'absence de symptômes extrarénaux.
La biopsie rénale a également une valeur pronostique. La classe focale, avec plus de 50 % de glomérules normaux, a le meilleur pronostic rénal. La classe sclérosante, avec plus de 50 % de glomérules globalement sclérosés, a le pronostic le plus défavorable. La proportion de glomérules normaux, l'atrophie tubulaire, la fibrose interstitielle et le DFGe au diagnostic apportent une information pronostique complémentaire [4,5].
Atteinte pulmonaire
Les poumons sont atteints chez environ 25 à 55 % des patients atteints de PAM. Les deux manifestations principales sont l'hémorragie intra-alvéolaire diffuse et la pneumopathie interstitielle diffuse [6].
Hémorragie intra-alvéolaire diffuse
L'hémorragie alvéolaire peut s'installer rapidement avec :
- dyspnée et hypoxémie
- toux
- hémoptysie, qui peut toutefois être absente
- baisse de l'hémoglobine
- opacités en verre dépoli ou condensations bilatérales
- glomérulonéphrite associée, réalisant un syndrome pneumo-rénal
L'absence d'hémoptysie ne doit pas diminuer le degré de suspicion. Dans PEXIVAS, environ trois quarts des patients présentant une hémorragie alvéolaire avaient une hémoptysie. L'hémorragie alvéolaire sévère était associée à une mortalité précoce élevée [7].
Pneumopathie interstitielle diffuse
La pneumopathie interstitielle diffuse peut apparaître avant, en même temps que ou après les autres manifestations de la vascularite. Les symptômes sont le plus souvent une dyspnée d'effort progressive et une toux sèche. La tomodensitométrie haute résolution montre souvent un aspect de PIC avec réticulations basales et périphériques, bronchectasies de traction et rayon de miel. La pneumopathie interstitielle non spécifique (PINS) et la pneumopathie organisée sont également observées.
Selon les cohortes, une pneumopathie interstitielle diffuse a été rapportée chez environ 7 à 43 % des patients atteints de PAM. Parmi les patients atteints de pneumopathie interstitielle idiopathique avec ANCA anti-MPO positifs, environ 7 à 40 % développent ultérieurement une PAM clinique [6]. Cela justifie une surveillance régulière de l'analyse urinaire, de la créatinine et des symptômes de vascularite chez ces patients.
Peau, système nerveux et autres organes
Les manifestations cutanées sont généralement dues à une vascularite des petits vaisseaux et comprennent purpura infiltré, pétéchies, livedo, ulcérations et, plus rarement, ischémie digitale. La biopsie cutanée montre souvent une vascularite leucocytoclasique mais n'est pas spécifique de la PAM.
L'atteinte nerveuse périphérique peut se traduire par une mononévrite multiple avec douleurs, déficits sensitifs et faiblesse motrice asymétrique. Cette atteinte impose un traitement rapide, car la lésion axonale peut devenir définitive.
L'inflammation oculaire, l'ischémie digestive, la pancréatite, les sérites, la myocardite et l'atteinte du système nerveux central sont plus rares mais potentiellement menaçantes pour l'organe. Une atteinte ORL chronique destructrice marquée, une sténose sous-glottique et une masse orbitaire granulomateuse orientent avant tout vers une GPA.
Bilan et diagnostic
Quand suspecter une PAM
Une PAM doit être envisagée devant une ou plusieurs des situations suivantes :
- élévation rapide de la créatinine avec hématurie glomérulaire
- syndrome pneumo-rénal
- hémorragie intra-alvéolaire diffuse inexpliquée
- purpura infiltré avec inflammation systémique
- mononévrite multiple
- pneumopathie interstitielle diffuse avec ANCA anti-MPO et atteinte rénale ou systémique d'apparition récente
- maladie inflammatoire prolongée avec atteinte multiviscérale
Le bilan et le traitement doivent souvent être menés en parallèle. En cas de glomérulonéphrite rapidement progressive ou d'hémorragie alvéolaire hypoxémiante, une biopsie doit être recherchée, mais le traitement ne doit pas être retardé si la probabilité globale de vascularite active est élevée.
flowchart TD
A["Suspicion de PAM<br>rein, poumon, peau ou nerf"] --> B["NFS, CRP, créatinine, DFGe<br>analyse et sédiment urinaires"]
B --> C["ANCA anti-MPO et anti-PR3<br>anti-MBG et bilan immunologique de base"]
C --> D["Cartographier les atteintes d'organes<br>TDM thoracique et examens ciblés"]
D --> E["Exclure infection, médicament<br>cancer et autre vascularite"]
E --> F["Biopsie du rein ou d'un autre<br>tissu cliniquement atteint"]
F --> G["Évaluer l'activité menaçante<br>et débuter le traitement d'induction"]
G --> H["Suivi clinique<br>fonction des organes et toxicité"]
Bilan biologique de base
Le bilan initial doit comprendre :
- NFS avec formule leucocytaire
- CRP et VS
- créatinine, DFGe, urée et ionogramme
- albumine et bilan hépatique
- bandelette urinaire, sédiment urinaire et quantification de l'albuminurie ou de la protéinurie
- ANCA anti-MPO et anti-PR3 par immunodosage antigène-spécifique
- anticorps anti-MBG
- AAN, anti-ADN double brin et fractions C3 et C4 du complément
- immunoglobulines
- dépistage de l'hépatite B, de l'hépatite C, du VIH et de la tuberculose avant immunosuppression
- hémocultures et diagnostic microbiologique ciblé en cas d'infection possible
Anémie, hyperleucocytose, thrombocytose, CRP élevée et hypoalbuminémie sont fréquentes mais non spécifiques. Une CRP normale n'exclut pas une vascularite limitée ou partiellement traitée.
Diagnostic des ANCA
Les ANCA anti-MPO et anti-PR3 doivent être recherchés en première intention par un immunodosage antigène-spécifique de haute qualité. L'immunofluorescence indirecte n'est pas une première étape obligatoire, mais peut être utile en cas de résultats difficiles à interpréter ou discordants [8].
Les ANCA anti-MPO sont en faveur d'une PAM, mais s'observent aussi dans la GEPA, les vascularites médicamenteuses, les pneumopathies interstitielles diffuses sans vascularite systémique et certaines infections ou maladies inflammatoires. Les ANCA anti-PR3 orientent plus fortement vers une GPA, mais sont présents chez une minorité de patients atteints de PAM.
Dans une méta-analyse, l'immunodosage des ANCA anti-MPO avait une sensibilité poolée d'environ 58 % et une spécificité d'environ 96 % pour les vascularites associées aux ANCA. Un résultat négatif n'exclut donc pas la maladie, en particulier en cas de glomérulonéphrite pauci-immune prouvée par biopsie [9].
Les ANCA ne doivent être prescrits qu'en présence d'une suspicion clinique raisonnable. Leur recherche systématique devant une asthénie non spécifique ou une simple élévation de la CRP a une faible valeur prédictive positive. En cas de forte suspicion clinique et de résultat négatif, le dosage doit être répété par une autre méthode après avis du laboratoire.
Biopsie
Une biopsie doit être réalisée lorsqu'elle peut confirmer le diagnostic, évaluer l'activité et les lésions chroniques ou exclure un diagnostic différentiel. Le rein est souvent le tissu le plus contributif. Les anomalies typiques sont une nécrose segmentaire et focale, des croissants et peu ou pas de dépôts immuns en immunofluorescence.
La biopsie rénale est particulièrement importante en cas de :
- hématurie glomérulaire et altération de la fonction rénale
- ANCA négatifs ou faiblement positifs
- diabète, gammapathie monoclonale ou autre néphropathie possible associés
- suspicion de maladie anti-MBG ou de glomérulonéphrite à complexes immuns
- incertitude quant à la part d'activité réversible par rapport aux lésions chroniques
Une biopsie typique associée à un tableau clinique évocateur peut établir le diagnostic même si les ANCA sont négatifs. Si la biopsie rénale n'est pas possible, une biopsie cutanée, nerveuse périphérique ou d'un autre tissu atteint peut être envisagée. La biopsie pulmonaire est rarement réalisée en cas d'hémorragie alvéolaire, en raison du risque et d'un intérêt limité.
Bilan pulmonaire
En présence de symptômes respiratoires, une tomodensitométrie thoracique est réalisée, de préférence en haute résolution en cas de suspicion de pneumopathie interstitielle diffuse. Les explorations fonctionnelles respiratoires avec CVF, capacité pulmonaire totale et capacité de diffusion sont utilisées en cas de pneumopathie interstitielle stable.
En cas de suspicion d'hémorragie alvéolaire, la bronchoscopie avec lavage bronchoalvéolaire peut mettre en évidence un liquide de plus en plus hémorragique et des macrophages chargés d'hémosidérine (sidérophages). L'examen est également important pour diagnostiquer une infection. La bronchoscopie ne doit toutefois pas retarder le traitement urgent devant un tableau pneumo-rénal évident menaçant le pronostic vital.
Critères de classification
Les critères ACR/EULAR de 2022 peuvent être utilisés pour la classification à des fins de recherche, une fois qu'une vascularite des petits ou moyens vaisseaux a été diagnostiquée et que les causes alternatives ont été exclues. Il ne s'agit pas de critères diagnostiques.
| Élément | Points pour la PAM |
|---|---|
| p-ANCA ou ANCA anti-MPO | +6 |
| Glomérulonéphrite pauci-immune | +3 |
| Fibrose pulmonaire ou pneumopathie interstitielle diffuse | +3 |
| Atteinte nasosinusienne | -3 |
| c-ANCA ou ANCA anti-PR3 | -1 |
| Éosinophiles d'au moins 1,0 x 10^9/L | -4 |
Un score total d'au moins 5 permet de classer en PAM. La sensibilité était de 91 % et la spécificité de 94 % dans la cohorte de validation [10]. Les critères accordent un poids important à la spécificité des ANCA et peuvent donc mal classer des patients ayant une histopathologie atypique ou un phénotype de chevauchement [11].
Évaluation de l'activité de la maladie
Avant le traitement, la maladie doit être classée selon qu'elle menace ou non un organe ou le pronostic vital.
| Manifestation menaçant un organe ou le pronostic vital | Habituellement sans menace immédiate pour un organe |
|---|---|
| Glomérulonéphrite active | Purpura sans ulcération ni nécrose |
| Hémorragie intra-alvéolaire diffuse | Arthralgies et myalgies |
| Mononévrite multiple avec déficit moteur | Vascularite cutanée légère |
| Ischémie mésentérique | Symptômes constitutionnels |
| Myocardite | Atteinte pulmonaire inflammatoire stable sans hypoxémie |
| Atteinte du système nerveux central | Neuropathie sensitive limitée |
Le Birmingham Vasculitis Activity Score (BVAS) peut être utilisé pour une documentation structurée. Un BVAS de 0 correspond à la rémission, mais les décisions thérapeutiques doivent reposer sur l'ensemble du tableau clinique et pas uniquement sur le score [1].
Diagnostics différentiels
Autres vascularites associées aux ANCA
La GPA se caractérise par une inflammation granulomateuse et souvent par une atteinte ORL marquée, des nodules pulmonaires, des cavités ou une atteinte orbitaire. Les ANCA anti-PR3 y sont plus fréquents. La GEPA se caractérise par un asthme, une hyperéosinophilie, une inflammation tissulaire à éosinophiles et souvent une neuropathie. Des éosinophiles d'au moins 1,0 x 10^9/L plaident contre une PAM selon les critères de classification.
Maladie anti-MBG
La maladie anti-MBG peut entraîner une glomérulonéphrite rapidement progressive et une hémorragie alvéolaire. Les anticorps anti-MBG doivent être recherchés en urgence. Une double positivité ANCA et anti-MBG est possible et influe sur l'indication des échanges plasmatiques.
Maladies à complexes immuns
Le LES, la vascularite cryoglobulinémique, la vascularite à IgA, l'endocardite infectieuse et la glomérulonéphrite post-infectieuse peuvent donner une glomérulonéphrite, un purpura et des manifestations pulmonaires. Un complément abaissé, des hémocultures positives ou des dépôts immuns abondants à la biopsie orientent vers d'autres diagnostics.
Infection
L'endocardite, les infections fongiques invasives, la tuberculose et les pneumonies bactériennes sévères peuvent mimer une vascularite et parfois s'accompagner d'ANCA positifs. Une infection doit être activement exclue avant toute intensification de l'immunosuppression, en particulier en présence d'infiltrats pulmonaires, de valvulopathie, d'immunosuppression ou de fièvre prolongée.
Vascularite à ANCA d'origine médicamenteuse
L'hydralazine, le propylthiouracile, le carbimazole, la minocycline et certains autres médicaments peuvent induire une vascularite associée aux ANCA. Des taux élevés d'ANCA anti-MPO, la présence simultanée d'anticorps dirigés contre plusieurs antigènes des neutrophiles, d'AAN ou d'anticorps anti-histones peuvent étayer ce diagnostic. Le médicament inducteur doit être arrêté.
Maladies thrombotiques et vasculaires
La microangiopathie thrombotique, les embolies de cristaux de cholestérol, le syndrome des antiphospholipides et la néphropathie embolique peuvent entraîner une insuffisance rénale aiguë, des signes cutanés et une inflammation systémique. Une thrombopénie, une hémolyse, une intervention vasculaire récente ou des aspects biopsiques typiques orientent le diagnostic.
Traitement
Principes thérapeutiques
Le traitement comporte deux phases :
- Induction de la rémission, pour arrêter rapidement l'inflammation vasculaire et prévenir des lésions d'organes irréversibles.
- Entretien de la rémission, pour réduire le risque de rechute avec une toxicité thérapeutique moindre.
Les patients atteints d'une maladie menaçant un organe ou le pronostic vital doivent être pris en charge par un centre expérimenté en vascularites, en néphrologie et en immunosuppression intensive, ou en étroite collaboration avec un tel centre. La fertilité, le risque infectieux, le statut vaccinal, les comorbidités et les préférences du patient doivent être pris en compte.
Induction de la rémission dans la PAM menaçant un organe ou le pronostic vital
Le rituximab ou le cyclophosphamide est associé aux glucocorticoïdes. Le rituximab et le cyclophosphamide ont une efficacité comparable dans les vascularites associées aux ANCA sévères nouvellement diagnostiquées. Le rituximab est particulièrement indiqué en cas de rechute, de dose cumulée antérieure élevée de cyclophosphamide, de désir de préservation de la fertilité ou de risque de cancer. Dans l'étude RAVE, une rémission sans glucocorticoïdes à six mois a été obtenue chez 64 % des patients sous rituximab et 53 % sous cyclophosphamide. En cas de rechute, les proportions correspondantes étaient de 67 % et 42 % respectivement [12].
Le cyclophosphamide peut être préféré lorsqu'une longue expérience clinique est souhaitée, lorsque le rituximab n'est pas approprié ou en cas de maladie rénale très sévère où le choix thérapeutique est individualisé. Les bolus intraveineux permettent une dose cumulée plus faible que le traitement oral quotidien, mais peuvent être associés à un risque de rechute à long terme plus élevé.
L'association rituximab et cyclophosphamide à dose réduite est utilisée dans certains centres experts en cas d'atteinte rénale ou pulmonaire très sévère. Le niveau de preuve est plus limité que pour chacun des schémas standard, et le risque d'infection et d'hypogammaglobulinémie doit être pris en compte [2].
Glucocorticoïdes
La prednisolone orale est habituellement débutée à 50 à 75 mg par jour, selon le poids corporel et la sévérité de la maladie, puis diminuée progressivement jusqu'à 5 mg par jour en quatre à cinq mois [2]. Un schéma réduit selon PEXIVAS doit être préféré aux anciens schémas standard.
Dans PEXIVAS, un schéma de glucocorticoïdes réduit était non inférieur à la dose standard en ce qui concerne le décès ou l'insuffisance rénale terminale. Les infections graves au cours de la première année étaient moins fréquentes, avec un rapport des taux d'incidence de 0,69. La dose orale cumulée sur six mois représentait moins de 60 % de celle du groupe standard [13].
La méthylprednisolone intraveineuse est souvent utilisée en cas de glomérulonéphrite rapidement progressive, d'hémorragie alvéolaire hypoxémiante ou d'autre manifestation menaçante immédiate. Le bénéfice additionnel est incertain et les fortes doses augmentent probablement le risque infectieux. Les bolus doivent donc être réservés aux formes sévères et administrés à la dose efficace la plus faible.
Avacopan
L'avacopan bloque le récepteur du C5a et est utilisé comme traitement d'épargne cortisonique en association au rituximab ou au cyclophosphamide. La posologie est de 30 mg par voie orale deux fois par jour au cours d'un repas. L'avacopan ne remplace pas le traitement d'induction par rituximab ou cyclophosphamide.
Dans une analyse prédéfinie des patients ayant reçu du rituximab, la rémission à la semaine 26 a été obtenue chez 77,6 % des patients sous avacopan et 75,7 % des patients sous décroissance de prednisolone. La rémission prolongée à la semaine 52 a été obtenue chez 71,0 % et 56,1 % respectivement. La toxicité des glucocorticoïdes était moindre sous avacopan [14].
Le bilan hépatique doit être contrôlé avant l'instauration puis régulièrement pendant le traitement. Les interactions via le CYP3A4 doivent être prises en compte. L'avacopan est habituellement recommandé pendant 52 semaines au maximum, car les données à long terme sont limitées. Les patients ayant un DFGe inférieur à 15 ml/min/1,73 m² et ceux présentant une hémorragie alvéolaire nécessitant une ventilation mécanique n'étaient pas inclus dans l'essai pivot. Les données observationnelles de vie réelle sont prometteuses mais ne remplacent pas les données randomisées [15].
En Suède, le remboursement, les protocoles thérapeutiques régionaux et l'exigence d'une prescription par un spécialiste peuvent limiter l'utilisation. Les conditions suédoises en vigueur doivent être vérifiées séparément.
Échanges plasmatiques
Les échanges plasmatiques ne doivent pas être utilisés de façon systématique dans la PAM. Dans PEXIVAS, le décès ou l'insuffisance rénale terminale sont survenus chez 28,4 % des patients avec échanges plasmatiques et 31,0 % sans échanges plasmatiques, hazard ratio 0,86 avec un intervalle de confiance à 95 % de 0,65 à 1,13 [13].
Les échanges plasmatiques peuvent être envisagés au cas par cas en cas de :
- élévation rapide de la créatinine et risque très élevé d'insuffisance rénale terminale
- glomérulonéphrite nécessitant la dialyse avec des aspects biopsiques potentiellement réversibles
- maladie associant ANCA et anti-MBG
- maladie critique sans réponse au traitement initial après une réévaluation diagnostique
En cas d'hémorragie alvéolaire isolée sans atteinte rénale sévère, les échanges plasmatiques systématiques ne sont pas recommandés. PEXIVAS n'a montré aucune réduction certaine de la mortalité ni d'augmentation du nombre de jours sans ventilation mécanique, mais les intervalles de confiance étaient larges pour le sous-groupe le plus critique [7].
Maladie sans menace pour un organe
La PAM comporte souvent une atteinte rénale et menace donc un organe. En cas de maladie rigoureusement confirmée comme ne menaçant pas d'organe, le rituximab associé à des glucocorticoïdes à dose réduite peut être utilisé. Le méthotrexate ou le mycophénolate mofétil peuvent être envisagés lorsque le rituximab ou le cyclophosphamide ne conviennent pas.
Le méthotrexate ne doit pas être utilisé en cas d'altération significative de la fonction rénale ou de glomérulonéphrite active. Le mycophénolate mofétil peut induire une rémission dans les formes ne menaçant pas le pronostic vital, mais expose à un risque de rechute plus élevé, en particulier avec les ANCA anti-PR3. Dans la PAM avec ANCA anti-MPO et atteinte rénale légère à modérée, il peut constituer une alternative après évaluation individuelle [16].
Posologies
| Médicament | Dose | Commentaire |
|---|---|---|
| Rituximab, induction | 375 mg/m² par voie intraveineuse une fois par semaine pendant 4 semaines, ou 1 000 mg par voie intraveineuse à J1 et J15 | Les schémas sont considérés comme d'efficacité comparable. Contrôler les immunoglobulines et le statut vis-à-vis de l'hépatite B |
| Cyclophosphamide, induction intraveineuse | 15 mg/kg par perfusion, habituellement 6 bolus sur 13 semaines | Réduction de dose nécessaire en cas d'âge avancé, d'insuffisance rénale et de leucopénie selon le protocole local |
| Cyclophosphamide, induction orale | 2 mg/kg par voie orale par jour | Habituellement pendant 3 à 6 mois. Adapter à l'âge, à la fonction rénale et aux leucocytes |
| Prednisolone | Habituellement 50 à 75 mg par voie orale par jour au début | Un schéma réduit est privilégié, avec une dose cible de 5 mg par jour en 4 à 5 mois |
| Méthylprednisolone | 250 à 1 000 mg par voie intraveineuse par jour pendant 1 à 3 jours | Réservée aux formes menaçant immédiatement un organe ou le pronostic vital. Une dose plus élevée augmente le risque infectieux |
| Avacopan | 30 mg par voie orale deux fois par jour au cours d'un repas | Administré avec le rituximab ou le cyclophosphamide. Contrôler le bilan hépatique et les interactions |
| Rituximab, entretien | 500 à 1 000 mg par voie intraveineuse tous les 4 à 6 mois | Une posologie fixe est habituellement préférée à une posologie guidée uniquement par les ANCA ou les lymphocytes B |
| Azathioprine | 2 mg/kg par voie orale par jour | Adapter la dose à la NFS, au bilan hépatique, à la fonction rénale et au résultat TPMT ou NUDT15 |
| Méthotrexate | 20 à 25 mg par voie orale ou sous-cutanée une fois par semaine | Associer à l'acide folique. Éviter en cas d'insuffisance rénale significative |
| Mycophénolate mofétil | 1 000 mg par voie orale deux fois par jour | Alternative en cas d'intolérance au rituximab, à l'azathioprine et au méthotrexate |
Entretien de la rémission
Le rituximab est le traitement de première intention pour la plupart des patients après une induction par rituximab ou cyclophosphamide. Une administration fixe et programmée est mieux documentée qu'une administration guidée uniquement par l'élévation des ANCA ou la réapparition des lymphocytes B.
Dans MAINRITSAN, des rechutes majeures sont survenues dans les 28 mois chez 5 % des patients sous rituximab et 29 % sous azathioprine [17]. Chez les patients ayant des antécédents de rechute, le rituximab a réduit le risque de nouvelle rechute par rapport à l'azathioprine, hazard ratio 0,41 dans RITAZAREM. Pendant la phase de traitement, 15 % ont rechuté sous rituximab et 38 % sous azathioprine [18].
L'azathioprine et le méthotrexate sont des alternatives raisonnables si le rituximab est contre-indiqué, mal toléré ou non souhaité. Le mycophénolate mofétil est moins efficace que l'azathioprine pour prévenir les rechutes et doit être principalement utilisé lorsque les autres options ne sont pas envisageables [19].
Le traitement d'entretien est habituellement administré pendant 24 à 48 mois. Un traitement plus prolongé est envisagé en cas de rechute antérieure, de maladie extrarénale persistante ou de conséquences graves d'une éventuelle rechute. Dans l'étude REMAIN, les rechutes étaient plus fréquentes lorsque l'azathioprine et la prednisolone étaient arrêtées à 24 mois que lorsque le traitement était poursuivi jusqu'à 48 mois, 63 % contre 22 %. Le traitement prolongé entraînait parallèlement davantage d'effets indésirables graves [20].
Les patients avec ANCA anti-MPO, maladie limitée au rein et dépendance définitive à la dialyse ont souvent un faible risque de rechute et un risque infectieux élevé. La nécessité de poursuivre le traitement d'entretien doit alors être réévaluée individuellement.
Maladie réfractaire et rechutes
En l'absence d'amélioration, il convient d'abord de réévaluer les points suivants :
- le diagnostic est-il correct ?
- existe-t-il une infection active ?
- les lésions d'organes irréversibles prédominent-elles sur l'inflammation ?
- le médicament a-t-il été administré à dose et durée adéquates ?
- existe-t-il des problèmes d'observance ou des interactions médicamenteuses ?
Si une PAM active persiste malgré un traitement adéquat par rituximab, on passe habituellement au cyclophosphamide, et inversement. Les rechutes majeures sont traitées comme une nouvelle maladie menaçant un organe, souvent par rituximab en raison d'une meilleure documentation en situation de rechute et pour limiter l'exposition cumulée au cyclophosphamide. Les immunoglobulines intraveineuses peuvent être envisagées en complément dans des cas particuliers, par exemple lorsqu'une infection ou une hypogammaglobulinémie sévère limite le traitement conventionnel.
Traitement de la pneumopathie interstitielle diffuse
Une PAM systémique active est traitée selon les mêmes principes, qu'il existe ou non une pneumopathie interstitielle diffuse associée. Les lésions inflammatoires, comme le verre dépoli ou la pneumopathie organisée, peuvent s'améliorer, tandis qu'un rayon de miel constitué s'améliore rarement.
En cas de maladie fibrosante progressive malgré le contrôle de la vascularite, le dossier doit être discuté de manière multidisciplinaire avec un pneumologue et un radiologue thoracique. Un traitement antifibrosant peut être envisagé selon les principes applicables à la fibrose pulmonaire progressive. Le niveau de preuve est indirect et il n'existe aucune stratégie thérapeutique spécifique validée par des essais randomisés pour la pneumopathie interstitielle diffuse associée à la PAM [21].
Prophylaxie et mesures de sécurité
Une prophylaxie contre Pneumocystis jirovecii est recommandée pendant le traitement par cyclophosphamide ou rituximab et en cas de corticothérapie à forte dose. Le triméthoprime-sulfaméthoxazole est le traitement de première intention, avec une posologie adaptée à la fonction rénale et aux protocoles locaux.
Les autres mesures comprennent :
- vaccination contre la grippe, le pneumocoque, la COVID-19 et le zona lorsque cela est approprié
- dépistage de l'hépatite B avant le rituximab
- dépistage de la tuberculose avant une immunosuppression intense
- prévention de l'ostéoporose et évaluation du risque fracturaire
- conseil en matière de fertilité avant le cyclophosphamide
- mesna et hydratation adéquate lors du cyclophosphamide intraveineux selon le protocole local
- surveillance régulière de la NFS, du bilan hépatique et de la fonction rénale
- dosage des IgG avant et pendant les cures répétées de rituximab
Les infections graves sont fréquentes. Une méta-analyse a estimé leur incidence cumulée à environ 16 % au cours de l'association traitement d'induction et d'entretien, et à environ 8 % au cours de la seule phase d'entretien [22].
Suivi et pronostic
Suivi clinique
Les contrôles doivent être rapprochés pendant l'induction, souvent chaque semaine ou toutes les deux semaines au début, et peuvent être espacés une fois la rémission stable obtenue. À chaque consultation, il convient d'évaluer :
- les symptômes de vascularite nouveaux ou récidivants
- la pression artérielle, le poids et les œdèmes
- la créatinine et le DFGe
- la bandelette urinaire, le sédiment urinaire et la protéinurie
- la NFS, la CRP, l'albumine et le bilan hépatique
- la toxicité thérapeutique et les signes d'infection
- les IgG en cas de traitement par rituximab
- la fonction respiratoire et l'imagerie en cas de pneumopathie interstitielle diffuse
Une protéinurie persistante après la rémission peut être due à des lésions glomérulaires chroniques. En revanche, une hématurie croissante, des cylindres hématiques ou une élévation de la créatinine doivent conduire à une évaluation rapide à la recherche d'une rechute rénale, d'une infection, d'une toxicité médicamenteuse, d'un obstacle ou d'une autre néphropathie.
ANCA au cours du suivi
Les ANCA peuvent être suivis, mais leurs variations doivent être interprétées dans le contexte clinique. Des ANCA anti-MPO persistants ou en augmentation peuvent renforcer la suspicion de rechute, mais leur valeur prédictive individuelle est insuffisante. Le traitement ne doit pas être intensifié sur la seule base d'une élévation des ANCA, et le traitement d'entretien ne doit pas être suspendu au seul motif que les ANCA se sont négativés.
Pronostic
Le pronostic rénal dépend principalement du DFGe au diagnostic, du recours à la dialyse, de la proportion de glomérules normaux ainsi que du degré d'atrophie tubulaire et de fibrose interstitielle. Dans une cohorte de glomérulonéphrites à ANCA anti-MPO prouvées par biopsie, la classe histologique sclérosante, une créatinine d'au moins 320 micromol/L, une albumine inférieure à 30 g/L et une hémoglobine inférieure à 90 g/L étaient associées à l'insuffisance rénale terminale [5].
L'hémorragie alvéolaire augmente la mortalité précoce, en particulier en cas d'hypoxémie marquée ou de recours à la ventilation mécanique. La pneumopathie interstitielle diffuse aggrave le pronostic à long terme et peut progresser indépendamment de l'activité de la vascularite. L'exacerbation aiguë de fibrose pulmonaire, l'infection, l'insuffisance respiratoire progressive et l'hémorragie alvéolaire sont des causes importantes de décès [6,21].
Les rechutes sont globalement moins fréquentes avec les ANCA anti-MPO et la PAM qu'avec les ANCA anti-PR3 et la GPA, mais elles surviennent aussi après plusieurs années de rémission. Chaque rechute expose à de nouvelles lésions d'organes et à une immunosuppression supplémentaire. La prise en charge à long terme doit donc mettre en balance le risque de rechute et les risques d'infection, d'hypogammaglobulinémie, de cancer, d'infertilité et de lésions liées aux glucocorticoïdes.
En cas d'insuffisance rénale terminale, la transplantation rénale offre une meilleure survie que la poursuite de la dialyse. La transplantation doit habituellement être réalisée après au moins 6 à 12 mois de rémission clinique stable. La persistance d'ANCA positifs ne constitue pas en soi une raison de différer la transplantation [2].
Sources
- Duarte AC et al. ANCA-associated vasculitis: overview and practical issues of diagnosis and therapy from a European perspective. Porto Biomedical Journal 2023. PMID: 38093794
- Biddle K et al. The 2025 British Society for Rheumatology management recommendations for ANCA-associated vasculitis. Rheumatology 2025. PMID: 40499922
- Tesar V, Hruskova Z. Complement Inhibition in ANCA-Associated Vasculitis. Frontiers in Immunology 2022. PMID: 35880179
- Syed R et al. Pauci-Immune Crescentic Glomerulonephritis: An ANCA-Associated Vasculitis. BioMed Research International 2015. PMID: 26688808
- Ge Y et al. Outcome Predictors of Biopsy-Proven Myeloperoxidase-Anti-Neutrophil Cytoplasmic Antibody-Associated Glomerulonephritis. Frontiers in Immunology 2020. PMID: 33613528
- Kim MJ, Shin K. Interstitial Lung Disease and Diffuse Alveolar Hemorrhage, the Two Key Pulmonary Manifestations in Microscopic Polyangiitis. Tuberculosis and Respiratory Diseases 2021. PMID: 34418915
- Fussner LA et al. Alveolar Hemorrhage in Antineutrophil Cytoplasmic Antibody-Associated Vasculitis: Results of an International Randomized Controlled Trial (PEXIVAS). American Journal of Respiratory and Critical Care Medicine 2024. PMID: 38346237
- Bossuyt X et al. Position paper: Revised 2017 international consensus on testing of ANCAs in granulomatosis with polyangiitis and microscopic polyangiitis. Nature Reviews Rheumatology 2017. PMID: 28905856
- Guchelaar NAD et al. The value of anti-neutrophil cytoplasmic antibodies testing for the diagnosis of ANCA-associated vasculitis, a systematic review and meta-analysis. Autoimmunity Reviews 2021. PMID: 33197574
- Suppiah R et al. 2022 American College of Rheumatology/European Alliance of Associations for Rheumatology classification criteria for microscopic polyangiitis. Annals of the Rheumatic Diseases 2022. PMID: 35110332
- Rathmann J, Mohammad AJ. Classification Criteria for ANCA Associated Vasculitis: Ready for Prime Time? Current Rheumatology Reports 2024. PMID: 38913291
- Stone JH et al. Rituximab versus cyclophosphamide for ANCA-associated vasculitis. New England Journal of Medicine 2010. PMID: 20647199
- Walsh M et al. Plasma Exchange and Glucocorticoids in Severe ANCA-Associated Vasculitis. New England Journal of Medicine 2020. PMID: 32053298
- Geetha D et al. Efficacy and safety of avacopan in patients with ANCA-associated vasculitis receiving rituximab in a randomised trial. Annals of the Rheumatic Diseases 2024. PMID: 37979959
- Zonozi R et al. Real-World Experience With Avacopan in Antineutrophil Cytoplasmic Autoantibody-Associated Vasculitis. Kidney International Reports 2024. PMID: 38899183
- Ahn SS, Lee SW. Management of antineutrophil cytoplasmic antibody-associated vasculitis: a review of recent guidelines. Journal of Rheumatic Diseases 2023. PMID: 37483479
- Guillevin L et al. Rituximab versus azathioprine for maintenance in ANCA-associated vasculitis. New England Journal of Medicine 2014. PMID: 25372085
- Smith RM et al. Rituximab versus azathioprine for maintenance of remission for patients with ANCA-associated vasculitis and relapsing disease: an international randomised controlled trial. Annals of the Rheumatic Diseases 2023. PMID: 36958796
- Hazlewood GS et al. Non-biologic remission maintenance therapy in adult patients with ANCA-associated vasculitis: a systematic review and network meta-analysis. Joint Bone Spine 2014. PMID: 24387970
- Karras A et al. Randomised controlled trial of prolonged treatment in the remission phase of ANCA-associated vasculitis. Annals of the Rheumatic Diseases 2017. PMID: 28546260
- Yamakawa H et al. Anti-Inflammatory and/or Anti-Fibrotic Treatment of MPO-ANCA-Positive Interstitial Lung Disease: A Short Review. Journal of Clinical Medicine 2022. PMID: 35807120
- Vassilopoulos A et al. Incidence of serious infections in patients with ANCA-associated vasculitis receiving immunosuppressive therapy: A systematic review and meta-analysis. Frontiers in Medicine 2023. PMID: 36936221