Résumé
Les tumeurs hypophysaires correspondent principalement aux adénomes hypophysaires, désignés dans la terminologie actuelle de l'OMS comme tumeurs neuroendocrines hypophysaires (PitNET). La prise en charge repose sur trois questions : existe-t-il une hypersécrétion hormonale, existe-t-il une insuffisance hypophysaire et la tumeur menace-t-elle les voies optiques ou d'autres structures de voisinage ? Les microadénomes mesurent moins de 10 mm, les macroadénomes au moins 10 mm. Les principaux groupes cliniques sont les prolactinomes, les tumeurs somatotropes avec acromégalie, les tumeurs corticotropes avec maladie de Cushing, les rares tumeurs sécrétant de la TSH ainsi que les tumeurs cliniquement non fonctionnelles.
Le bilan initial comprend une IRM hypophysaire selon un protocole dédié, la prolactine, l'IGF-1, la T4 libre et la TSH, le cortisol du matin ainsi que l'évaluation de l'axe gonadotrope. L'hypercortisolisme est recherché en cas de suspicion clinique. Un examen formel du champ visuel est requis si la tumeur atteint ou comprime le nerf optique ou le chiasma. En cas de volumineuse tumeur et de valeur de prolactine anormalement basse, le dosage doit être réalisé après dilution afin d'exclure un effet crochet.
Le prolactinome est traité en première intention par la cabergoline. Les autres tumeurs sécrétantes sont habituellement traitées par chirurgie transsphénoïdale, complétée par un traitement médicamenteux et parfois par une radiothérapie. Les tumeurs non fonctionnelles sont opérées en cas de retentissement visuel, d'autre compression neurologique ou de croissance cliniquement significative. Les lésions asymptomatiques sans contact chiasmatique peuvent souvent faire l'objet d'une surveillance par IRM et bilans hormonaux. Une céphalée brutale et intense, une baisse de l'acuité visuelle, une paralysie oculomotrice ou des troubles de la conscience doivent faire suspecter une apoplexie hypophysaire. Cette situation impose une corticothérapie substitutive en urgence, une IRM et une évaluation multidisciplinaire.
Contexte et épidémiologie
Dans la classification OMS de 2022, les adénomes hypophysaires sont dénommés tumeurs neuroendocrines hypophysaires (PitNET). La classification repose sur la lignée cellulaire antéhypophysaire, la production hormonale et l'expression des facteurs de transcription PIT1, TPIT et SF1. Le terme clinique consacré d'adénome hypophysaire reste utilisé en parallèle. Une tumeur métastatique est dénommée PitNET métastatique, tandis que l'invasion locale en soi ne signe pas la malignité [1].
Sur le plan radiologique, les tumeurs sont classées en microadénomes (moins de 10 mm), macroadénomes (au moins 10 mm) et parfois adénomes géants (au moins 40 mm). Cette classification est pratique mais biologiquement simplificatrice. Une tumeur de 9 mm au contact du chiasma peut nécessiter une prise en charge plus active qu'une tumeur intrasellaire de 12 mm.
Les petites lésions hypophysaires cliniquement silencieuses sont fréquentes. Des adénomes sont mis en évidence dans environ 10 % des autopsies. Dans les études cliniques en population, la prévalence des tumeurs hypophysaires diagnostiquées a été estimée entre 78 et 116 pour 100 000 habitants. Les études en IRM ont rapporté des microadénomes chez 10 à 38 % des sujets et des macroadénomes chez environ 0,2 à 0,3 %, mais ces estimations radiologiques incluent de nombreuses lésions qui n'auront jamais de traduction clinique [2].
Un incidentalome hypophysaire est une lésion sellaire ou parasellaire découverte lors d'une imagerie réalisée pour un autre motif qu'une suspicion de pathologie hypophysaire. Ce terme désigne le mode de découverte et non l'histologie. Les incidentalomes regroupent donc des PitNET, des kystes de la poche de Rathke, des craniopharyngiomes, des méningiomes et d'autres lésions. Le consensus international actuel insiste sur une prise en charge individualisée selon le type de lésion, sa taille, la fonction hormonale, les rapports avec le chiasma, l'âge et le projet de grossesse [3].
La plupart des PitNET sont sporadiques. Une prédisposition héréditaire doit être envisagée en cas de révélation dans l'enfance ou chez l'adulte jeune, de gigantisme, de tumeur volumineuse ou agressive, de tumeurs endocrines multiples ou d'antécédents familiaux de tumeur hypophysaire. Les entités à évoquer sont notamment la NEM1, l'adénome hypophysaire familial isolé avec variant du gène AIP, le complexe de Carney et l'acrogigantisme lié à l'X.
Présentation clinique
Les symptômes peuvent résulter d'une hypersécrétion hormonale, d'un déficit hormonal, d'un effet de masse local ou d'une hémorragie et d'un infarcissement aigus.
Effet de masse local
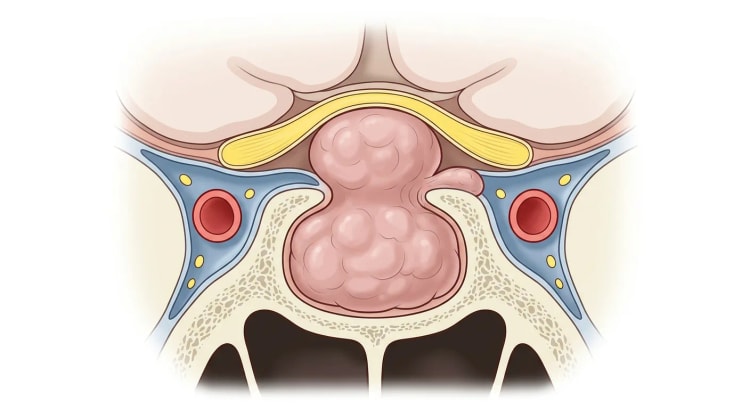
Les céphalées sont fréquentes mais aspécifiques et sont mal corrélées à la taille tumorale. Une expansion suprasellaire peut comprimer le chiasma et entraîner typiquement une hémianopsie bitemporale. Des déficits asymétriques, une baisse de l'acuité visuelle et une altération de la vision des couleurs sont également observés. Une compression prolongée peut aboutir à une atrophie optique et à une récupération incomplète après traitement.
Une extension dans le sinus caverneux peut atteindre les nerfs crâniens III, IV et VI et entraîner une diplopie ou une ophtalmoplégie. Les très volumineuses tumeurs peuvent rarement provoquer une hydrocéphalie, des symptômes frontaux ou des troubles de la conscience.
Insuffisance hypophysaire
Les déficits hormonaux s'installent souvent progressivement. Le déficit gonadotrope est habituellement le premier déficit cliniquement manifeste et se traduit par des troubles du cycle menstruel, une infertilité, une baisse de la libido, une dysfonction érectile ou une aménorrhée secondaire. L'hypothyroïdie centrale entraîne asthénie, frilosité et ralentissement cognitif. Le déficit corticotrope peut entraîner asthénie, amaigrissement, nausées, hypotension et hyponatrémie, mais pas la mélanodermie ni l'hyperkaliémie marquée observées dans l'insuffisance surrénalienne primaire.
Le diabète insipide est rare en cas d'adénome hypophysaire non compliqué. Un syndrome polyuro-polydipsique chez un patient porteur d'une tumeur sellaire doit donc faire suspecter une tumeur de la tige pituitaire, une métastase, un germinome, un craniopharyngiome ou une pathologie inflammatoire.
Dans les séries de patients porteurs de macroadénomes non fonctionnels, un certain degré d'insuffisance hypophysaire était présent chez 37 à 85 % d'entre eux. Les fréquences rapportées varient fortement selon la taille tumorale, le recrutement et les critères diagnostiques [4].
Hypersécrétion hormonale
| Type de tumeur | Signes cliniques typiques | Principal examen initial |
|---|---|---|
| Prolactinome | Aménorrhée, galactorrhée, infertilité, baisse de la libido et troubles de l'érection, hypogonadisme | Prolactine |
| Tumeur somatotrope | Croissance des extrémités, modification des traits du visage, hypersudation, syndrome du canal carpien, apnées du sommeil, hypertension artérielle, diabète | IGF-1 |
| Tumeur corticotrope | Faiblesse musculaire proximale, ecchymoses faciles, vergetures larges, ostéoporose, diabète, hypertension artérielle, infections | Dépistage de l'hypercortisolisme |
| Tumeur sécrétant de la TSH | Hyperthyroïdie avec élévation de la T4 libre et de la T3 libre sans TSH freinée, parfois goitre | T4 libre, T3 libre et TSH |
| Tumeur non fonctionnelle | Retentissement visuel, céphalées, insuffisance hypophysaire ou découverte fortuite | Bilan hypophysaire complet |
Prolactinome
Chez la femme non ménopausée, l'aménorrhée, l'oligoménorrhée, l'infertilité et la galactorrhée prédominent. Chez l'homme, le diagnostic est souvent plus tardif, si bien que macroadénome, retentissement visuel et insuffisance hypophysaire y sont plus fréquents. L'hyperprolactinémie entraîne un hypogonadisme hypogonadotrope et peut, à terme, favoriser une diminution de la densité minérale osseuse et des fractures vertébrales [5].
Acromégalie
Le tableau clinique s'installe lentement. Les signes fréquents sont l'augmentation de taille des mains et des pieds, l'épaississement des traits du visage, le prognathisme, la macroglossie, l'hypersudation, les céphalées, les arthralgies et le syndrome du canal carpien. Les comorbidités associées comprennent l'hypertension artérielle, les troubles de la glycorégulation, la cardiomyopathie, les valvulopathies, le syndrome d'apnées obstructives du sommeil, l'arthropathie et les fractures vertébrales. Un syndrome d'apnées du sommeil a été rapporté chez jusqu'à 70 % des patients et une hypertension artérielle chez plus de 40 % [6].
Maladie de Cushing
La maladie de Cushing est due à une tumeur corticotrope sécrétant de l'ACTH. Les signes cliniques les plus discriminants sont une faiblesse musculaire proximale progressive, des vergetures larges pourpres, des ecchymoses faciles, une érythrose faciale et une ostéoporose ou des fractures inhabituelles pour l'âge. Les manifestations fréquentes mais moins spécifiques sont l'obésité facio-tronculaire, l'hypertension artérielle, le diabète, la dépression, les troubles du cycle menstruel et l'hirsutisme.
La maladie active expose à un risque élevé d'infection, de maladie cardiovasculaire et de maladie thromboembolique veineuse. Des fractures vertébrales surviennent chez environ 30 à 50 % des patients. Les comorbidités doivent donc être traitées parallèlement au bilan et au traitement à visée tumorale [7].
Tumeur sécrétant de la TSH
Les PitNET sécrétant de la TSH représentent environ 0,5 à 2 % des tumeurs hypophysaires. Le bilan biologique montre une élévation de la T4 libre et souvent de la T3 libre associée à une TSH détectable, normale ou élevée. Les patients peuvent présenter tachycardie, amaigrissement, tremblements, intolérance à la chaleur et goitre. De nombreuses tumeurs sont des macroadénomes au diagnostic [8].
Bilan et diagnostic
La prise en charge doit être structurée et, en cas de tumeur volumineuse, sécrétante ou anatomiquement complexe, assurée au sein d'une équipe hypophysaire multidisciplinaire réunissant endocrinologue, neurochirurgien spécialisé en chirurgie hypophysaire, neuroradiologue, ophtalmologiste, anatomopathologiste et, si besoin, radiothérapeute.
flowchart TD
A["Lésion sellaire ou<br>suspicion clinique"] --> B["Rechercher des signes de gravité :<br>vision, oculomotricité, conscience"]
B -->|"Signes de gravité"| C["Suspecter une apoplexie ou<br>une compression aiguë"]
C --> D["Hydrocortisone en urgence,<br>IRM et avis spécialisé"]
B -->|"Pas de signe de gravité"| E["IRM hypophysaire selon<br>un protocole dédié"]
E --> F["Prolactine, IGF-1,<br>T4 libre, TSH, cortisol,<br>axe gonadotrope"]
F --> G["Évaluer l'hypersécrétion<br>hormonale"]
F --> H["Évaluer les déficits hormonaux"]
E --> I["Évaluer chiasma,<br>sinus caverneux et croissance"]
I -->|"Contact chiasmatique"| J["Examen formel du champ visuel"]
G --> K["Traitement spécifique de la tumeur"]
H --> L["Substituer les déficits,<br>hydrocortisone avant lévothyroxine"]
I -->|"Pas d'indication opératoire"| M["Surveillance clinique et<br>radiologique individualisée"]
Anamnèse et examen clinique
Rechercher une baisse de l'acuité visuelle, une diplopie, des céphalées, et préciser le profil menstruel, la fertilité, une galactorrhée, la libido, la fonction érectile, une polyurie, une polydipsie ainsi que des symptômes d'excès de cortisol, de GH ou d'hormones thyroïdiennes. Documenter les médicaments susceptibles d'élever la prolactine, en particulier les antipsychotiques, le métoclopramide, la dompéridone, les opioïdes, le vérapamil et certains antidépresseurs.
L'examen clinique doit comprendre l'acuité visuelle, le champ visuel par confrontation, l'oculomotricité, les nerfs crâniens, la pression artérielle et un examen orienté à la recherche d'une acromégalie, d'un syndrome de Cushing et d'une hyperthyroïdie.
Imagerie
L'IRM hypophysaire avec coupes fines coronales et sagittales en séquences pondérées T1 avant et après injection de gadolinium ainsi que des séquences pondérées T2 est l'examen de première intention. Une séquence tridimensionnelle avec injection de produit de contraste permet une bonne visualisation de l'hypophyse normale, de la tige, du sinus caverneux et des voies optiques. Une acquisition dynamique après injection peut améliorer la détection des petits adénomes, en particulier dans la maladie de Cushing [9].
Le compte rendu d'IRM doit préciser :
- le diamètre maximal dans les trois plans
- l'extension intrasellaire et suprasellaire
- la distance ou le contact avec le chiasma
- une éventuelle compression du nerf optique
- une invasion ou une extension dans le sinus caverneux
- les rapports avec l'artère carotide interne
- des composantes kystiques, nécrotiques ou hémorragiques
- la position et l'épaisseur de la tige pituitaire
- la comparaison avec les examens antérieurs
La TDM est utilisée lorsque l'IRM est contre-indiquée et est utile pour l'évaluation des calcifications et des structures osseuses. Une calcification oriente davantage vers un craniopharyngiome que vers une PitNET.
Bilan hormonal de base
| Question posée | Examen et interprétation |
|---|---|
| Hyperprolactinémie | Prolactine. Contrôler en cas d'élévation discrète et rechercher une grossesse, une cause médicamenteuse, une insuffisance rénale et une hypothyroïdie primaire. Demander une dilution en cas de volumineuse tumeur et de taux anormalement modéré. |
| Excès de GH | IGF-1 rapportée à un intervalle de référence ajusté à l'âge. |
| Hypercortisolisme | Uniquement en cas de suspicion clinique : test de freinage minute à la dexaméthasone 1 mg, cortisol salivaire de fin de soirée ou cortisol libre urinaire des 24 heures. |
| Déficit corticotrope | Cortisol sérique vers 08 h. En cas de valeur intermédiaire, un test dynamique est nécessaire. |
| Hypothyroïdie centrale | T4 libre associée à la TSH. Une T4 libre basse avec une TSH basse, normale ou seulement discrètement élevée oriente vers une hypothyroïdie centrale. |
| Déficit gonadotrope | Homme : testostérone du matin, LH et FSH. Femme non ménopausée : histoire menstruelle, œstradiol, LH et FSH si besoin. Une FSH basse chez une femme ménopausée est pathologique. |
| Déficit en GH | L'IGF-1 est un argument d'orientation mais n'exclut pas un déficit en GH de l'adulte. Un test dynamique n'est réalisé que si le résultat peut modifier le traitement. |
| Diabète insipide | Osmolalité plasmatique et urinaire ainsi que natrémie en cas de polyurie. Le diagnostic nécessite une exploration ciblée. |
Tous les axes antéhypophysaires doivent être évalués en cas de macroadénome. Pour les très petits micro-incidentalomes stables, l'étendue du bilan peut être individualisée, mais la prolactine et l'IGF-1 doivent normalement en faire partie. Un macroadénome non fonctionnel peut entraîner à la fois des déficits hormonaux et une hyperprolactinémie modérée par effet de déconnexion de la tige [4].
Prolactine : principales sources d'erreur
Le taux de prolactine doit être interprété en fonction de la taille tumorale. L'effet de déconnexion de la tige entraîne habituellement une élévation modérée, souvent inférieure à environ 100 microgrammes/L, tandis qu'un macroprolactinome donne habituellement un taux nettement plus élevé. Il n'existe toutefois pas de seuil diagnostique absolu [5].
En cas de concentration de prolactine très élevée, les dosages immunométriques peuvent donner un résultat faussement bas (effet crochet). En cas de tumeur de plus d'environ 30 mm et de prolactine seulement discrètement ou modérément élevée, le dosage doit être répété après dilution d'au moins 1:100. La macroprolactine doit être recherchée en cas d'hyperprolactinémie inexpliquée, en particulier asymptomatique.
Diagnostic de l'acromégalie
Chez un patient présentant des signes cliniques typiques, une IGF-1 supérieure à 1,3 fois la limite supérieure de la normale ajustée à l'âge confirme le diagnostic selon le consensus actuel. En cas de valeur limite, l'IGF-1 doit être recontrôlée avec la même méthode validée. L'hyperglycémie provoquée par voie orale avec dosage de la GH peut être utilisée lorsque le bilan biologique est équivoque, mais des seuils propres à chaque méthode de dosage sont nécessaires [10].
Après le diagnostic biologique, une IRM hypophysaire est réalisée. La prolactine doit être dosée, car une cosécrétion et un effet de déconnexion de la tige sont possibles. Rechercher les comorbidités par la mesure de la pression artérielle, l'HbA1c ou la glycémie à jeun, l'ECG, l'évaluation d'un syndrome d'apnées du sommeil et, en cas d'indication clinique, une échocardiographie. Une coloscopie est recommandée au diagnostic chez l'adulte, les intervalles ultérieurs étant guidés par les résultats et les programmes généraux de dépistage [6].
Diagnostic de la maladie de Cushing
Le bilan doit d'abord confirmer l'hypercortisolisme endogène. Utiliser un ou plusieurs des examens suivants :
- deux ou trois dosages de cortisol salivaire de fin de soirée
- deux ou trois recueils urinaires des 24 heures pour dosage du cortisol libre
- 1 mg de dexaméthasone entre 23 h et 24 h avec dosage du cortisol sérique le lendemain matin
Un cortisol inférieur à 50 nmol/L après 1 mg de dexaméthasone plaide fortement contre un syndrome de Cushing. Des faux positifs sont observés en cas de dépression, de consommation excessive d'alcool, d'obésité sévère, d'œstrogénothérapie et d'interactions médicamenteuses. Le travail de nuit rend le cortisol salivaire de fin de soirée difficile à interpréter [7].
Une fois l'hypercortisolisme confirmé, l'ACTH permet de distinguer les formes ACTH-dépendantes des formes ACTH-indépendantes. En cas d'hypercortisolisme ACTH-dépendant, une IRM hypophysaire est réalisée. Une tumeur d'au moins 10 mm associée à un bilan biologique compatible plaide fortement en faveur d'une origine hypophysaire. En cas d'IRM négative ou de lésion de moins de 6 mm, un cathétérisme bilatéral des sinus pétreux inférieurs dans un centre expert est habituellement recommandé. Pour les lésions de 6 à 9 mm, la décision est individualisée. L'examen doit être réalisé pendant une phase d'hypercortisolisme biologiquement actif et ne sert pas à confirmer l'existence d'un hypercortisolisme [7].
Tumeur sécrétant de la TSH
Confirmer l'élévation de la T4 libre et de la T3 libre associée à une TSH non freinée et exclure une interférence analytique, une prise de biotine et une résistance aux hormones thyroïdiennes. La SHBG (sex hormone-binding globulin) et la sous-unité alpha peuvent constituer des arguments d'appoint mais ne sont pas diagnostiques à elles seules. Les antécédents familiaux et une évaluation génétique peuvent être nécessaires en cas de suspicion de résistance aux hormones thyroïdiennes. L'IRM hypophysaire est réalisée après confirmation biologique [8].
Examen ophtalmologique
Une périmétrie formelle doit être réalisée lorsque la tumeur atteint ou comprime le chiasma ou le nerf optique, même si le patient ne ressent aucun trouble visuel. L'acuité visuelle, la vision des couleurs, les réflexes pupillaires et le fond d'œil doivent être documentés. La tomographie par cohérence optique peut apporter une information pronostique en cas de compression prolongée.
Diagnostics différentiels
Les lésions sellaires ne doivent pas être considérées d'emblée comme des adénomes. Une lésion kystique, un diabète insipide, un épaississement de la tige, une croissance rapide, une prise de contraste marquée ou une néoplasie connue doivent conduire à élargir le diagnostic différentiel [11].
| Diagnostic différentiel | Éléments en faveur du diagnostic |
|---|---|
| Kyste de la poche de Rathke | Kyste central, bien limité, parfois nodule intrakystique, prise de contraste absente ou fine |
| Craniopharyngiome | Lésion suprasellaire et sellaire, kystes, prise de contraste hétérogène, calcifications, atteinte hypothalamique |
| Méningiome | Contact dural, prise de contraste intense et homogène, queue durale, hypophyse normale ou refoulée |
| Hypophysite | Hypertrophie glandulaire symétrique, tige épaissie, prise de contraste homogène, grossesse ou immunothérapie |
| Métastase | Évolution rapide, diabète insipide, atteinte de la tige ou de la posthypophyse, cancer connu |
| Germinome ou histiocytose langerhansienne | Épaississement de la tige et diabète insipide, en particulier chez le sujet jeune |
| Anévrisme | Artéfacts de flux et continuité vasculaire. Une ponction ou une chirurgie sans imagerie vasculaire peut être catastrophique |
| Hypothyroïdie primaire avec hyperplasie hypophysaire | TSH très élevée, T4 libre basse, hypertrophie hypophysaire symétrique |
| Abcès | Signes infectieux, prise de contraste annulaire, mais le tableau clinique peut être discret |
Traitement
Le traitement est guidé par le type tumoral, l'activité hormonale, le retentissement visuel, la croissance tumorale, les comorbidités et les préférences du patient. Le déficit corticotrope doit être traité avant l'instauration de la lévothyroxine, car celle-ci peut accélérer le métabolisme du cortisol et déclencher une insuffisance surrénalienne aiguë [12].
Récapitulatif des posologies
Les posologies ci-dessous sont des doses spécialisées habituelles. La disponibilité, l'indication autorisée et le remboursement peuvent différer en Suède et doivent être vérifiés dans le résumé des caractéristiques du produit en vigueur.
| Médicament | Posologie | Commentaire |
|---|---|---|
| Cabergoline | Début à 0,25 à 0,5 mg une ou deux fois par semaine. Titrer selon la prolactine et la tolérance, habituellement jusqu'à 0,5 à 3 mg par semaine au total | Traitement de première intention du prolactinome. Les doses plus élevées ne sont utilisées que dans un centre expert |
| Bromocriptine | Début à 0,625 à 1,25 mg par jour. Titrer habituellement jusqu'à 2,5 à 15 mg par 24 heures | Alternative en cas d'intolérance ou dans certaines situations particulières |
| Octréotide LAR | 20 mg par voie intramusculaire toutes les quatre semaines. Après environ 3 mois, la dose peut être augmentée à 30 mg, au maximum 40 mg toutes les quatre semaines | Pour l'acromégalie restant active |
| Lanréotide autogel | 60, 90 ou 120 mg en sous-cutané profond toutes les quatre semaines. Au maximum 120 mg toutes les quatre semaines | L'intervalle peut être allongé chez les patients bien contrôlés |
| Pasiréotide LAR | 40 mg par voie intramusculaire toutes les quatre semaines, en cas d'efficacité insuffisante 60 mg toutes les quatre semaines | Traitement de deuxième intention de l'acromégalie. Risque élevé d'hyperglycémie |
| Hydrocortisone en cas d'apoplexie hypophysaire ou d'insuffisance surrénalienne aiguë | 100 mg par voie intraveineuse immédiatement, puis 200 mg par 24 heures en perfusion continue ou 50 mg par voie intraveineuse toutes les six heures | Correction parallèle de la volémie et des troubles hydroélectrolytiques |
Prolactinome
La cabergoline est le traitement de première intention des microprolactinomes, des macroprolactinomes et des prolactinomes géants. Le traitement normalise souvent la prolactine, restaure la fonction gonadique et réduit le volume tumoral. Le retentissement visuel d'un macroprolactinome peut s'améliorer en quelques jours à quelques semaines, raison pour laquelle le traitement médicamenteux est habituellement retenu même en cas de compression chiasmatique si le patient est neurologiquement stable [13].
La prolactine est contrôlée après environ 4 à 8 semaines et la dose est titrée progressivement. L'IRM est réalisée plus tôt en cas de retentissement visuel ou de volumineuse tumeur, sinon habituellement après 3 à 6 mois en cas de macroprolactinome. Rechercher activement nausées, hypotension orthostatique, symptômes psychiatriques et troubles du contrôle des impulsions. Pour des doses de cabergoline supérieures à 2 mg par semaine, une surveillance plus rapprochée des valves cardiaques, souvent par échocardiographie, est recommandée.
La chirurgie est envisagée en cas d'intolérance ou de résistance aux agonistes dopaminergiques, d'aggravation neurologique aiguë, de fuite de liquide cérébrospinal après réduction tumorale rapide ou à la demande du patient. La chirurgie peut constituer une option raisonnable de première intention pour un microprolactinome bien limité dans un centre expérimenté, mais la rémission à long terme et les risques doivent être mis en balance avec l'efficacité du traitement médical. La radiothérapie est rarement utilisée.
Une tentative d'arrêt de la cabergoline peut être envisagée après au moins deux ans de traitement si la prolactine est normale sous faible dose et si l'IRM ne montre pas de reliquat tumoral ou seulement un reliquat minime. Les récidives sont plus fréquentes la première année et la prolactine doit être surveillée même après l'arrêt [5].
Acromégalie
La chirurgie transsphénoïdale est le traitement de première intention lorsque la tumeur est résécable, en particulier en cas de microadénome, de macroadénome intrasellaire ou de retentissement visuel. Le résultat biologique dépend fortement de la taille tumorale, de l'invasion du sinus caverneux et de l'expérience du chirurgien.
La persistance de la maladie est évaluée par l'IGF-1, habituellement environ 12 semaines après l'intervention. Une valeur dès la 6e semaine peut être indicative, mais des taux discrètement élevés peuvent se normaliser ultérieurement [14].
En cas d'activité persistante, on utilise :
- les analogues de la somatostatine de première génération, octréotide LAR ou lanréotide
- le pegvisomant, en particulier en cas de diabète ou de contrôle insuffisant de l'IGF-1
- le pasiréotide en cas de résistance aux analogues de première génération, principalement si le métabolisme glucidique est satisfaisant
- la cabergoline en cas d'activité biologique discrète, en particulier en cas de cosécrétion de prolactine
- une association thérapeutique en cas de monothérapie insuffisante
- une nouvelle intervention chirurgicale ou une radiothérapie en cas de reliquat tumoral accessible
Les analogues de la somatostatine peuvent entraîner une lithiase biliaire, des troubles digestifs et une bradycardie. Le pasiréotide entraîne souvent une hyperglycémie et impose une surveillance de la glycémie à jeun et de l'HbA1c. Le pegvisomant impose une surveillance de l'IGF-1, du bilan hépatique et de la taille tumorale. La disponibilité des médicaments et les conditions de remboursement peuvent différer entre la Suède et la littérature internationale.
Maladie de Cushing
Le traitement de première intention est l'exérèse tumorale sélective par voie transsphénoïdale, réalisée par un neurochirurgien expérimenté en chirurgie hypophysaire. Un cortisol sérique postopératoire bas est en faveur d'une rémission et impose une substitution par hydrocortisone jusqu'à la récupération de l'axe hypothalamo-hypophyso-surrénalien. Entre les mains d'un chirurgien hypophysaire expérimenté, la rémission est obtenue chez environ 80 % des patients porteurs d'un microadénome et 60 % de ceux porteurs d'un macroadénome [7].
En cas de maladie persistante ou récidivante, une nouvelle intervention, une radiothérapie, un traitement médicamenteux ou une surrénalectomie bilatérale sont envisagés. Les options médicamenteuses comprennent :
- les inhibiteurs de la stéroïdogenèse surrénalienne, par exemple la métyrapone ou l'osilodrostat
- le kétoconazole lorsque le produit est disponible et que le risque hépatique peut être surveillé
- un traitement à visée hypophysaire par pasiréotide ou cabergoline
- un antagoniste du récepteur des glucocorticoïdes dans certaines situations particulières
- une association thérapeutique en cas de maladie sévère
Le choix dépend de la sévérité de l'hypercortisolisme, des comorbidités, de la taille tumorale, du projet de grossesse et de la disponibilité locale des médicaments. Le traitement peut entraîner une insuffisance surrénalienne et impose une éducation thérapeutique du patient ainsi qu'un accès rapide au dosage du cortisol. Les autorisations suédoises et les restrictions de remboursement peuvent différer des recommandations internationales.
Les patients atteints de maladie de Cushing active nécessitent une prise en charge active de l'hypertension artérielle, du diabète, de l'hypokaliémie, des infections, de l'ostéoporose et des comorbidités psychiatriques. La thromboprophylaxie périopératoire doit être individualisée, car le risque thrombotique est nettement accru et persiste après la rémission biologique.
Tumeur sécrétant de la TSH
La chirurgie transsphénoïdale est le traitement de première intention. L'hyperthyroïdie doit être contrôlée avant l'intervention programmée, habituellement par un analogue de la somatostatine associé si besoin à un bêtabloquant ou à des antithyroïdiens de synthèse. Les analogues de la somatostatine réduisent la sécrétion de TSH chez environ 80 % des patients et peuvent réduire le volume tumoral chez environ 45 %. Ils sont utilisés en préopératoire et en cas de maladie persistante après chirurgie. La radiothérapie est envisagée en cas de tumeur persistante ou évolutive [8].
PitNET non fonctionnelles et incidentalomes
La chirurgie est recommandée en cas de :
- déficit du champ visuel ou baisse de l'acuité visuelle liés à la tumeur
- autre atteinte neurologique ou ophtalmoplégie évolutive
- tumeur comprimant le nerf optique ou le chiasma
- croissance cliniquement significative vers les voies optiques
- apoplexie hypophysaire avec atteinte visuelle sévère ou évolutive
- incertitude diagnostique ne permettant pas d'exclure une autre lésion nécessitant un traitement
L'insuffisance hypophysaire sans retentissement visuel constitue une indication opératoire relative et non absolue. Les déficits hormonaux déjà constitués ne récupèrent pas toujours après la chirurgie. Les tumeurs asymptomatiques sans contact chiasmatique peuvent être surveillées. Une méta-analyse des tumeurs non fonctionnelles surveillées de manière conservatrice a retrouvé, pour les microadénomes, un risque de croissance d'environ 1,8 événement pour 100 personnes-années et un risque de nouveau déficit endocrinien d'environ 0,7 événement pour 100 personnes-années [15].
Il n'existe pas de traitement médicamenteux de routine établi pour les PitNET non fonctionnelles. La cabergoline a été étudiée sur le reliquat tumoral postopératoire, mais ne constitue pas un traitement standard et la décision doit être prise dans un centre spécialisé.
Chirurgie
La technique de référence est la chirurgie transsphénoïdale endoscopique ou microscopique. Une intervention par voie transcrânienne est rarement nécessaire mais peut être envisagée en cas d'extension intracrânienne latérale ou antérieure complexe. L'objectif thérapeutique peut être la rémission endocrinienne, la décompression des voies optiques, le diagnostic histologique ou le contrôle tumoral, et n'est pas nécessairement l'exérèse complète.
Une méta-analyse portant sur les tumeurs non fonctionnelles a rapporté un taux d'exérèse complète plus élevé avec la technique endoscopique qu'avec la technique microscopique (73 et 60 % respectivement), mais les études étaient essentiellement rétrospectives et les résultats sont influencés par la sélection et l'expérience des centres [16]. L'expérience du chirurgien et de l'équipe est probablement plus déterminante que le choix entre les techniques établies.
Après chirurgie endoscopique, le champ visuel s'améliore chez environ 81 % des patients présentant un déficit préopératoire, mais une récupération complète n'est obtenue que chez environ 40 %. Une aggravation visuelle a été rapportée chez environ 2 à 4 % [17].
En postopératoire, on surveille la vision, l'état de conscience, le bilan hydrique, la diurèse, la natrémie et le cortisol. Un diabète insipide précoce peut être suivi d'une hyponatrémie après quelques jours. Le patient doit être informé qu'il doit consulter en urgence en cas de céphalée intense, de troubles visuels, de soif importante et de polyurie, de nausées, de vomissements ou de confusion.
Radiothérapie
La radiothérapie est principalement utilisée en cas de reliquat tumoral évolutif, de récidive ou d'hypersécrétion hormonale persistante lorsque la chirurgie et le traitement médicamenteux ne permettent pas un contrôle suffisant. La radiochirurgie stéréotaxique en séance unique nécessite une distance suffisante par rapport aux voies optiques. La radiothérapie stéréotaxique fractionnée est utilisée pour les tumeurs plus volumineuses ou plus proches du chiasma.
Pour les adénomes non fonctionnels, la radiochirurgie stéréotaxique a permis un contrôle local d'environ 94 % à 5 ans et de 83 % à 10 ans. Une nouvelle insuffisance hypophysaire est survenue chez environ 21 % des patients. Les atteintes des nerfs crâniens et les complications visuelles étaient rares [18].
L'effet hormonal de la radiothérapie s'installe lentement. Dans l'acromégalie, environ la moitié des patients obtiennent un contrôle biologique dans les 10 ans. Une surveillance à vie de la fonction hypophysaire est nécessaire, car des déficits hormonaux peuvent apparaître plusieurs décennies plus tard [14]. Les études sur le risque cérébrovasculaire après des techniques de radiothérapie plus anciennes sont hétérogènes et n'ont pas permis de distinguer de façon certaine l'effet de l'irradiation de celui de la tumeur, des troubles hormonaux et de l'insuffisance hypophysaire [19].
Apoplexie hypophysaire
L'apoplexie hypophysaire correspond à une hémorragie ou un infarcissement aigus, le plus souvent au sein d'un macroadénome. Elle doit être suspectée devant une céphalée brutale et intense, une baisse de l'acuité visuelle, une amputation du champ visuel, une diplopie, un ptosis, des vomissements, une raideur de nuque ou des troubles de la conscience. Les diagnostics différentiels sont l'hémorragie sous-arachnoïdienne, la méningite et la thrombose veineuse cérébrale.
Réaliser en urgence une numération formule sanguine, un ionogramme, une créatininémie, une glycémie, un bilan hépatique, un bilan de coagulation, un dosage du cortisol, de l'ACTH, de la T4 libre, de la TSH, de la prolactine, de l'IGF-1, de la LH, de la FSH et des stéroïdes sexuels, sans retarder l'hydrocortisone en cas de suspicion clinique de déficit corticotrope. L'IRM est l'examen de première intention. La TDM peut mettre en évidence une hémorragie aiguë mais n'exclut pas une apoplexie.
Administrer immédiatement de l'hydrocortisone en cas d'instabilité hémodynamique, de troubles de la conscience ou d'atteinte visuelle marquée. Une baisse de l'acuité visuelle sévère ou évolutive et une aggravation de l'état de conscience plaident en faveur d'une décompression chirurgicale. En cas de symptômes légers et stables, un traitement conservateur avec surveillance neurologique, ophtalmologique et endocrinienne rapprochée peut être sûr. Une méta-analyse récente a retrouvé des résultats visuels comparables après traitement conservateur et après traitement chirurgical chez des patients sélectionnés, mais chez les patients nécessitant une décompression, une intervention dans les sept jours a permis de meilleurs résultats visuels qu'une chirurgie plus tardive [20].
PitNET agressive
La PitNET agressive est définie cliniquement par une tumeur radiologiquement invasive présentant une croissance inhabituellement rapide ou une progression malgré une chirurgie, un traitement médicamenteux et une radiothérapie optimaux. Le Ki-67, l'index mitotique et le sous-type histologique contribuent à l'évaluation du risque mais ne permettent pas à eux seuls d'affirmer l'agressivité [21].
Ces patients doivent être pris en charge dans un centre expert. Après échec du traitement standard, le témozolomide est la chimiothérapie de première intention. L'efficacité doit être évaluée après trois cycles et le traitement poursuivi chez les patients répondeurs. Des données groupées plus anciennes montraient une réponse objective chez environ 47 % des patients, mais le niveau de preuve reposait essentiellement sur de petites séries non contrôlées [22]. L'immunothérapie, le bévacizumab et les thérapies moléculaires ciblées ne se discutent que dans des cas sélectionnés.
Suivi et pronostic
Après chirurgie
Contrôler l'état clinique, la vision et l'ensemble des axes hormonaux pertinents. L'évaluation précoce du cortisol doit suivre le protocole local et dépend d'une éventuelle corticothérapie périopératoire. La T4 libre est évaluée après quelques semaines. L'axe gonadotrope et un éventuel déficit en GH sont évalués plus tard, une fois l'état du patient stabilisé.
L'IRM postopératoire est habituellement réalisée après environ 3 mois, lorsque les remaniements postopératoires précoces se sont résorbés. L'intervalle est ensuite adapté au reliquat tumoral, à l'histologie, à l'activité hormonale et à la croissance antérieure.
Tumeurs surveillées de manière conservatrice
Un schéma pratique pour un macro-incidentalome asymptomatique consiste en une IRM à 6 mois puis annuelle pendant environ 3 ans si la tumeur est stable. L'intervalle peut ensuite être allongé. Pour les micro-incidentalomes, le premier contrôle est souvent réalisé à 12 mois puis tous les 1 à 2 ans, avec un suivi radiologique espacé ou interrompu en cas de lésion petite et stable et de faible risque clinique. Le nouveau consensus international préconise une individualisation plus poussée que les anciens schémas fixes [3,23].
Le champ visuel est recontrôlé en cas de contact chiasmatique, de croissance tumorale ou de nouveaux symptômes. Les axes hypophysaires sont contrôlés à 6 à 12 mois puis annuellement en cas de macroadénome ou de lésion évolutive. Les petits microadénomes stables et asymptomatiques ne nécessitent pas toujours la répétition d'un bilan hormonal complet.
Suivi spécifique selon le type tumoral
- Prolactinome : prolactine après chaque modification de dose puis habituellement tous les 3 à 12 mois. L'intervalle des IRM dépend de la taille initiale et de la réponse biologique.
- Acromégalie : IGF-1 et évaluation clinique au moins une fois par an une fois le contrôle stable obtenu. Surveiller la pression artérielle, la glycémie, le syndrome d'apnées du sommeil, les atteintes cardiaques et articulaires ainsi que la fonction hypophysaire.
- Maladie de Cushing : dépistage annuel de la récidive à vie une fois l'axe corticotrope récupéré. Le cortisol salivaire de fin de soirée est souvent précocement anormal. La morbidité cardiométabolique, psychiatrique et osseuse peut persister malgré la rémission.
- Tumeur sécrétant de la TSH : T4 libre, T3 libre et TSH ainsi qu'IRM selon le résultat chirurgical et biologique.
- Après radiothérapie : bilan hypophysaire annuel à vie et IRM selon le profil de risque de la tumeur.
Le pronostic est bon pour la plupart des patients lorsque l'hypersécrétion hormonale, le retentissement visuel et les déficits hormonaux sont traités de manière adéquate. Le contrôle biologique de l'acromégalie et de la maladie de Cushing réduit la mortalité et les complications, mais les lésions articulaires constituées, les atteintes cardiovasculaires, l'ostéoporose et l'altération de la qualité de vie peuvent persister. Un diagnostic et un traitement précoces, avant une compression chiasmatique prolongée, améliorent les chances de récupération visuelle.
Sources
- Asa SL et al. Overview of the 2022 WHO Classification of Pituitary Tumors. Endocrine Pathology 2022. PMID: 35291028
- Jaursch-Hancke C et al. The Interdisciplinary Management of Newly Diagnosed Pituitary Tumors. Deutsches Ärzteblatt International 2021. PMID: 34114552
- Fleseriu M et al. Pituitary incidentaloma: a Pituitary Society international consensus guideline statement. Nature Reviews Endocrinology 2025. PMID: 40555795
- Fleseriu M et al. Congress of Neurological Surgeons Systematic Review and Evidence-Based Guideline for Pretreatment Endocrine Evaluation of Patients With Nonfunctioning Pituitary Adenomas. Neurosurgery 2016. PMID: 27635959
- Samperi I et al. Hyperprolactinaemia. Journal of Clinical Medicine 2019. PMID: 31847209
- Melmed S et al. A consensus on the diagnosis and treatment of acromegaly complications. Pituitary 2013. PMID: 22903574
- Fleseriu M et al. Consensus on diagnosis and management of Cushing's disease: a guideline update. Lancet Diabetes & Endocrinology 2021. PMID: 34687601
- Sahakian N et al. Current and Emerging Medical Therapies in Pituitary Tumors. Journal of Clinical Medicine 2022. PMID: 35207228
- Kurosaki M et al. Up-To-Date Magnetic Resonance Imaging Findings for the Diagnosis of Hypothalamic and Pituitary Tumors. Yonago Acta Medica 2021. PMID: 34025189
- Giustina A et al. Consensus on criteria for acromegaly diagnosis and remission. Pituitary 2024. PMID: 37923946
- Karmarkar VS, Deopujari CE. Sellar Pathologies Mimicking Pituitary Tumors. Neurology India 2020. PMID: 32611908
- Fleseriu M et al. Hormonal Replacement in Hypopituitarism in Adults: An Endocrine Society Clinical Practice Guideline. Journal of Clinical Endocrinology and Metabolism 2016. PMID: 27736313
- Petersenn S et al. Diagnosis and management of prolactin-secreting pituitary adenomas: a Pituitary Society international Consensus Statement. Nature Reviews Endocrinology 2023. PMID: 37670148
- Fleseriu M et al. A Pituitary Society update to acromegaly management guidelines. Pituitary 2021. PMID: 33079318
- Rikvold SD et al. Natural History of Non-Functioning Pituitary Adenomas: A Systematic Review and Meta-Analysis. Hormone and Metabolic Research 2023. PMID: 37494058
- Yu SY et al. Outcomes of endoscopic and microscopic transsphenoidal surgery on non-functioning pituitary adenomas: a systematic review and meta-analysis. Journal of Cellular and Molecular Medicine 2018. PMID: 29314715
- Muskens IS et al. Visual outcomes after endoscopic endonasal pituitary adenoma resection: a systematic review and meta-analysis. Pituitary 2017. PMID: 28643208
- Kotecha R et al. Stereotactic radiosurgery for non-functioning pituitary adenomas: meta-analysis and International Stereotactic Radiosurgery Society practice opinion. Neuro-Oncology 2020. PMID: 31790121
- van Westrhenen A et al. Ischemic stroke after radiation therapy for pituitary adenomas: a systematic review. Journal of Neuro-Oncology 2017. PMID: 28660317
- Brown NJ et al. The role of intervention timing and treatment modality in visual recovery following pituitary apoplexy: a systematic review and meta-analysis. Journal of Neuro-Oncology 2024. PMID: 39503840
- Raverot G et al. Revised European Society of Endocrinology Clinical Practice Guideline for the management of aggressive pituitary tumours and pituitary carcinomas. European Journal of Endocrinology 2025. PMID: 40506054
- Raverot G et al. European Society of Endocrinology Clinical Practice Guidelines for the management of aggressive pituitary tumours and carcinomas. European Journal of Endocrinology 2018. PMID: 29046323
- Freda PU et al. Pituitary incidentaloma: an Endocrine Society clinical practice guideline. Journal of Clinical Endocrinology and Metabolism 2011. PMID: 21474686