Résumé
Le syndrome de Bartter regroupe des tubulopathies héréditaires avec perte de sel, dues principalement à un défaut de transport du chlorure de sodium dans la branche ascendante large de l'anse de Henle. Les signes cardinaux sont une perte rénale de sel, une alcalose métabolique hypokaliémique hypochlorémique, une hyperréninémie et un hyperaldostéronisme secondaires, ainsi qu'une pression artérielle normale ou basse. Les formes anténatales s'accompagnent souvent d'un hydramnios, d'une prématurité, d'une polyurie néonatale marquée et d'une néphrocalcinose. Le type 3 classique peut se révéler plus tardivement par un retard de croissance, une polydipsie, une déshydratation ou une hypokaliémie de découverte fortuite. Une surdité neurosensorielle oriente fortement vers le type 4 [1].
Le diagnostic est évoqué devant une alcalose métabolique hypokaliémique avec chlorure urinaire inadaptément élevé et perte rénale de potassium. Vomissements, diarrhée chlorée congénitale, mucoviscidose, prise de diurétiques et syndrome de Gitelman doivent notamment être exclus. Il convient de mesurer la pression artérielle, l'équilibre acido-basique, le sodium, le potassium, le chlorure, le magnésium, le calcium, la créatinine, la rénine et l'aldostérone, ainsi que le chlorure, le potassium et le calcium urinaires. Une échographie rénale est réalisée pour rechercher une néphrocalcinose. L'analyse génétique moléculaire est recommandée pour confirmer le diagnostic, identifier les formes de valeur pronostique importante et permettre le conseil génétique [1,2].
Le traitement est individualisé et repose sur le libre accès à l'eau et au sel, la supplémentation en chlorure de sodium, en chlorure de potassium et si besoin en magnésium, ainsi que sur la réduction de la perte de sel médiée par les prostaglandines au moyen des AINS. L'indométacine est la mieux documentée, mais impose une surveillance de la fonction rénale et de la toxicité digestive. L'objectif n'est pas nécessairement d'obtenir des électrolytes parfaitement normaux, mais une hémodynamique stable, une croissance acceptable, une polyurie réduite et l'absence de symptômes ou de risque rythmique. Le blocage du système rénine-angiotensine-aldostérone (SRAA) et les diurétiques épargneurs de potassium ne sont utilisés qu'exceptionnellement, car ils peuvent aggraver l'hypotension, la perte de sel et l'insuffisance rénale aiguë [1,3].
Contexte et épidémiologie
Le syndrome de Bartter n'est pas une maladie unique mais un groupe génétiquement hétérogène de tubulopathies. Leur point commun est une réabsorption réduite du chlorure de sodium dans la branche ascendante large de l'anse de Henle, parfois associée à une atteinte du tubule distal. L'effet ressemble à celui d'un traitement chronique par diurétique de l'anse. La perte de sel active le système rénine-angiotensine-aldostérone, mais la pression artérielle reste généralement normale ou basse, car la perte rénale de sel persiste [1,3].
La maladie est très rare et aucune incidence populationnelle fiable n'est disponible. La plupart des formes sont autosomiques récessives. Fait notamment exception la forme anténatale liée à l'X, généralement transitoire, due à des variants pathogènes de MAGED2. L'anamnèse familiale peut être négative malgré une maladie génétique, en particulier en cas de transmission autosomique récessive.
Le syndrome de Bartter a traditionnellement été divisé en forme anténatale ou néonatale et forme classique. Cette classification est utile en clinique, mais la corrélation entre phénotype et génotype est imparfaite. Les types 1 et 2 donnent souvent une maladie anténatale, le type 3 présente un large spectre allant de la forme anténatale au phénotype de type Gitelman, et le type 4 est typiquement associé à une surdité neurosensorielle. La maladie liée à MAGED2 donne généralement une perte de sel anténatale sévère mais transitoire [4,5].
Physiopathologie et classification génétique
Transport normal dans l'anse de Henle
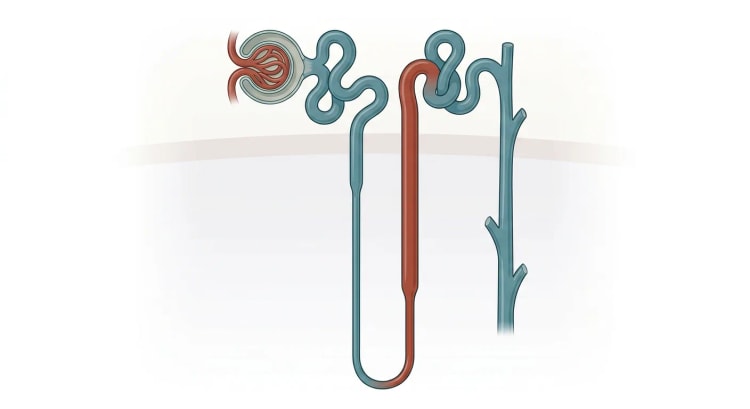
Environ un quart du chlorure de sodium filtré est réabsorbé dans la branche ascendante large de l'anse de Henle. Ce segment est pratiquement imperméable à l'eau et joue un rôle central dans la constitution du gradient de concentration médullaire du rein.
Au niveau de la membrane apicale, NKCC2 transporte le sodium, le potassium et le chlorure dans la cellule tubulaire. ROMK recycle le potassium vers la lumière et permet ainsi la poursuite de l'activité de NKCC2. Le chlorure quitte la cellule du côté basolatéral par ClC-Ka et ClC-Kb, qui nécessitent la barttine pour fonctionner normalement. Le potentiel transépithélial positif dans la lumière entraîne en outre la réabsorption paracellulaire du calcium et du magnésium [3,6].
La défaillance de ce transport entraîne :
- une perte rénale de sodium et de chlorure
- une diminution du pouvoir de concentration médullaire et une polyurie
- une contraction du volume extracellulaire
- une augmentation de la sécrétion de rénine et d'aldostérone
- une augmentation de l'apport distal de sodium avec perte de potassium et d'ions hydrogène
- une alcalose métabolique hypokaliémique
- une diminution de la réabsorption paracellulaire du calcium, souvent avec hypercalciurie
- une augmentation de la production rénale de prostaglandine E2.
La prostaglandine E2 amplifie la libération de rénine, la filtration glomérulaire et la perte de sel. Cela explique pourquoi l'inhibition des prostaglandines peut réduire la polyurie, les pertes électrolytiques et les besoins de supplémentation, en particulier dans les types 1 et 2 [3,7].
Formes génétiques
| Type | Gène et protéine | Transmission | Profil clinique typique |
|---|---|---|---|
| Type 1 | SLC12A1, NKCC2 | Autosomique récessive | Début anténatal, hydramnios, prématurité, polyurie marquée, hypercalciurie et néphrocalcinose |
| Type 2 | KCNJ1, ROMK | Autosomique récessive | Proche du type 1, mais peut donner une hyperkaliémie transitoire au cours des premiers jours de vie avant l'apparition de l'hypokaliémie |
| Type 3 | CLCNKB, ClC-Kb | Autosomique récessive | Très variable, de la maladie anténatale au début classique dans l'enfance ou au phénotype de type Gitelman |
| Type 4a | BSND, barttine | Autosomique récessive | Perte de sel anténatale sévère, polyurie, surdité neurosensorielle et risque accru de maladie rénale chronique |
| Type 4b | CLCNKA et CLCNKB | Digénique, autosomique récessive | Proche du type 4a avec surdité et perte de sel sévère |
| Forme liée à MAGED2 | MAGED2 | Liée à l'X | Hydramnios précoce et parfois extrême, prématurité, puis généralement amélioration spontanée au cours de la petite enfance |
| Phénotype de type Bartter par activation du CaSR | CASR | Généralement autosomique dominante | Hypocalcémie, hypercalciurie et perte de sel de type Bartter d'intensité variable |
Le type 3 ne doit pas être considéré comme une forme bénigne homogène. Dans une série de 30 patients génétiquement confirmés, tous présentaient une hypokaliémie et une alcalose métabolique, tandis que 31 % avaient une hypercalciurie, 23 % une hypocalciurie et 20 % une néphrocalcinose. Aucune corrélation nette entre un variant CLCNKB spécifique et le phénotype n'a pu être démontrée [8].
Dans les types 1 et 2, la néphrocalcinose est fréquente. Dans une cohorte de maladie à début anténatal ou néonatal, une néphrocalcinose était présente chez tous les patients porteurs de variants SLC12A1 ou KCNJ1. Une hyperkaliémie néonatale transitoire a été observée chez deux tiers des patients porteurs de variants KCNJ1. La surdité était constante dans la maladie liée à BSND [9].
Des variants MAGED2 ont été identifiés dans 9 % de l'ensemble des familles atteintes de syndrome de Bartter anténatal d'une cohorte française et dans 38 % des cas où l'analyse des autres gènes de Bartter connus était négative. Les filles peuvent aussi être atteintes dans de rares cas, par exemple en cas d'inactivation biaisée du chromosome X [10].
Tableau clinique
Présentation anténatale
Un syndrome de Bartter anténatal doit être envisagé devant un hydramnios inexpliqué se développant au deuxième trimestre ou au début du troisième trimestre, en particulier lorsque l'anatomie fœtale est par ailleurs normale. Le mécanisme est une polyurie fœtale. Une vessie fœtale constamment bien remplie ou dilatée peut conforter la suspicion [2,11].
L'hydramnios expose à un risque de :
- menace d'accouchement prématuré et accouchement prématuré
- rupture prématurée des membranes
- dyspnée et douleurs abdominales maternelles
- complications funiculaires et présentation fœtale anormale
- morbidité néonatale liée à la prématurité.
Après la naissance, on observe souvent une polyurie marquée, parfois supérieure à 10 à 15 ml/kg/heure, une déshydratation, une perte de poids et des besoins en liquides et en sodium rapidement croissants. L'hypokaliémie peut être retardée, en particulier dans le type 2, où une hyperkaliémie transitoire peut survenir.
La maladie liée à MAGED2 peut être très sévère en anténatal mais s'améliorer après la naissance. Les troubles électrolytiques peuvent disparaître complètement au cours des premiers mois de vie. Le génotype a donc une grande importance pour l'information pronostique [10].
Nourrissons et enfants
Les symptômes typiques sont :
- polyurie et polydipsie
- déshydratations récidivantes
- appétence pour le sel
- vomissements ou difficultés alimentaires
- constipation
- prise de poids et croissance staturale insuffisantes
- faiblesse musculaire, fatigue ou crampes
- épisodes fébriles récidivants, en particulier chez les jeunes enfants déshydratés
- néphrocalcinose ou lithiase rénale.
Une polyurie marquée avec osmolalité urinaire basse peut faire évoquer à tort une carence en arginine-vasopressine ou une résistance à l'arginine-vasopressine. L'association à une alcalose métabolique hypokaliémique, une hyperréninémie et une hypercalciurie oriente au contraire vers un syndrome de Bartter [12].
L'hypokaliémie chronique peut entraîner faiblesse musculaire, paralysie, rhabdomyolyse, constipation et troubles du rythme cardiaque. La rhabdomyolyse est souvent déclenchée par une gastro-entérite, une autre infection ou l'interruption de la supplémentation électrolytique prescrite [13].
Adolescents et adultes
Un début tardif s'observe surtout dans le type 3 et avec des variants qui préservent une certaine fonction de transport. Les symptômes peuvent être discrets :
- vertiges orthostatiques ou pression artérielle basse
- fatigue chronique
- faiblesse musculaire et crampes
- polydipsie et nycturie
- appétence pour le sel
- hypokaliémie ou alcalose de découverte fortuite
- protéinurie ou altération de la fonction rénale.
Chez l'adolescent et l'adulte, la prise de diurétiques, les vomissements provoqués et les troubles du comportement alimentaire doivent toujours être envisagés avant de retenir un diagnostic héréditaire.
Signes extrarénaux
La surdité neurosensorielle est le principal signe extrarénal et oriente vers le type 4a ou 4b. Un bilan auditif doit être réalisé précocement, car une réhabilitation auditive précoce est déterminante pour le développement du langage.
Un phénotype de type Bartter associé à une hypocalcémie et à une parathormone basse ou inadaptément normale oriente vers un variant activateur de CASR plutôt que vers un syndrome de Bartter classique. Des symptômes neurologiques tels qu'épilepsie et ataxie, associés à une surdité et à une tubulopathie de type Gitelman, orientent vers un syndrome EAST ou SeSAME dû à des variants de KCNJ10 [2].
Bilan et diagnostic
Quand évoquer le diagnostic
Un syndrome de Bartter doit être recherché dans l'une des situations suivantes :
- Hydramnios précoce inexpliqué avec suspicion de polyurie fœtale.
- Polyurie néonatale ou infantile avec perte de sel et déshydratation.
- Alcalose métabolique hypokaliémique hypochlorémique avec pression artérielle normale ou basse.
- Hyperréninémie et hyperaldostéronisme sans hypertension artérielle.
- Hypercalciurie ou néphrocalcinose associée à une hypokaliémie et une alcalose.
- Retard de croissance, polydipsie et déshydratations récidivantes dans l'enfance.
- Tubulopathie avec perte de sel associée à une surdité neurosensorielle.
Bilan biologique initial
Effectuer les prélèvements lorsque le patient est cliniquement stable et consigner l'ensemble des traitements médicamenteux, des apports hydriques et de la supplémentation électrolytique. En cas de déshydratation aiguë, la stabilisation prime sur l'exhaustivité du bilan diagnostique.
| Analyse | Résultat typique | Signification clinique |
|---|---|---|
| Gaz du sang ou équilibre acido-basique veineux | Bicarbonates élevés, souvent alcalémie | Confirme l'alcalose métabolique |
| Sodium et chlorure | Normaux ou bas | Reflètent la perte de sel et la supplémentation |
| Potassium | Bas, mais peut être initialement élevé dans le type 2 | Sévérité et risque rythmique |
| Magnésium | Souvent normal, parfois bas dans le type 3 | Une hypomagnésémie marquée oriente davantage vers un syndrome de Gitelman |
| Calcium ionisé ou total | Souvent normal | Une hypocalcémie fait suspecter une maladie liée à CASR |
| Créatinine et cystatine C | Variables | Évaluation d'une atteinte rénale aiguë ou chronique |
| Rénine et aldostérone | Élevées | Arguments pour une activation secondaire du SRAA |
| Chlorure urinaire | Inadaptément élevé | Oriente vers une perte rénale de chlorure |
| Potassium urinaire | Inadaptément élevé en cas d'hypokaliémie | Confirme la perte rénale de potassium |
| Calcium urinaire | Souvent élevé dans les types 1 et 2, variable dans le type 3 | Argument pour un défaut de l'anse et évaluation du risque de néphrocalcinose |
| Magnésium urinaire | Peut être élevé | Pertinent en cas d'hypomagnésémie |
| Osmolalité urinaire | Souvent basse en cas de défaut marqué de l'anse | Montre un pouvoir de concentration réduit |
| Albumine ou protéines urinaires | Normales au départ, peuvent augmenter ensuite | Marqueur d'atteinte rénale chronique |
Un chlorure urinaire supérieur à environ 20 mmol/L sur un échantillon correctement prélevé est en faveur d'une perte rénale de chlorure, tandis qu'une valeur basse oriente vers des vomissements, des pertes par sonde gastrique ou une autre perte extrarénale de chlorure. Le résultat doit être interprété en tenant compte d'un apport récent de chlorure de sodium, des diurétiques, de l'hydratation et de la fonction rénale [2].
L'excrétion fractionnelle du chlorure et du potassium peut être calculée lorsque les concentrations sont difficiles à interpréter. Le rapport calcium/créatinine urinaire doit être confronté aux valeurs de référence adaptées à l'âge. Un calcium urinaire normal isolé n'exclut pas un syndrome de Bartter, en particulier de type 3 ou de type 4.
Imagerie et autres examens
Une échographie des reins et des voies urinaires doit être réalisée au diagnostic. L'examen recherche une néphrocalcinose, des calculs, évalue la taille des reins et d'éventuelles malformations congénitales. La néphrocalcinose est fréquente dans les types 1 et 2 mais peut être absente dans les types 3 et 4.
Compléter si besoin par :
- un ECG en cas d'hypokaliémie marquée, de palpitations, de syncope ou de médicaments allongeant le QT
- un Holter ECG en cas de syncope ou de suspicion d'arythmie
- une audiométrie tonale ou un bilan auditif adapté à l'âge
- la taille, le poids et le stade pubertaire, ainsi que le périmètre crânien chez le jeune enfant
- une évaluation nutritionnelle
- un examen ophtalmologique et une recherche de cystinose en présence de signes de syndrome de Fanconi
- un test de la sueur ou une analyse de CFTR en cas de suspicion de mucoviscidose
- un chlorure fécal en cas de suspicion de diarrhée chlorée congénitale.
Une hypokaliémie sévère peut entraîner d'importantes modifications ECG. Dans un cas rapporté avec un potassium d'environ 2,0 mmol/L, on observait un QTc à 510 ms, des sous-décalages du segment ST, des extrasystoles ventriculaires et un bloc auriculo-ventriculaire nocturne. Ces anomalies ont régressé avec la remontée de la kaliémie [14].
Une biopsie rénale n'est pas nécessaire au diagnostic de syndrome de Bartter. L'hyperplasie juxtaglomérulaire décrite historiquement n'est pas spécifique. Une biopsie peut être envisagée si une protéinurie marquée, une dégradation rapide de la fonction rénale ou une autre suspicion évoquent une néphropathie associée.
Diagnostic génétique moléculaire
Une confirmation génétique est recommandée en cas de syndrome de Bartter probable. L'analyse doit inclure les gènes de Bartter établis et les diagnostics différentiels apparentés. Un panel de tubulopathies ou un panel fondé sur l'exome est le plus souvent préférable à l'analyse séquentielle de gènes isolés, car les phénotypes se chevauchent.
L'analyse doit pouvoir détecter à la fois les petits variants de séquence et les délétions ou duplications plus étendues. C'est particulièrement important pour CLCNKB, où de grandes délétions sont observées. Un variant de signification incertaine ne doit pas, à lui seul, fonder une décision clinique. Une analyse de ségrégation chez les parents ou d'autres apparentés peut faciliter l'interprétation [15].
Le diagnostic génétique permet de :
- confirmer le diagnostic et réduire le recours aux explorations invasives
- distinguer le type 3 du syndrome de Gitelman
- identifier un risque de surdité ou de dégradation de la fonction rénale
- montrer si une maladie anténatale est probablement transitoire
- permettre le dépistage des porteurs et le conseil génétique reproductif
- permettre un diagnostic prénatal ciblé lors d'une grossesse ultérieure.
Diagnostic prénatal
Devant un hydramnios isolé, précoce et marqué, les causes plus fréquentes doivent d'abord être évaluées, notamment diabète maternel, obstruction digestive, maladie neuromusculaire, aneuploïdie, anémie fœtale et infection.
En présence d'un variant familial connu, une analyse ciblée peut être réalisée sur biopsie de villosités choriales ou sur amniocytes. En cas de maladie sévère inexpliquée sans variant connu, un séquençage large à visée diagnostique prénatale peut être envisagé après conseil génétique. Les électrolytes du liquide amniotique ont une fiabilité diagnostique insuffisante et ne doivent pas remplacer l'analyse génétique [16].
flowchart TD
A["Alcalose métabolique<br>hypokaliémique ou<br>hydramnios anténatal"] --> B["Vérifier pression artérielle,<br>médicaments, vomissements<br>et pertes hydriques"]
B --> C["Pression artérielle normale<br>ou basse ?"]
C -->|Non| D["Rechercher hyperaldostéronisme,<br>syndrome de Liddle ou<br>effet minéralocorticoïde"]
C -->|Oui| E["Chlorure urinaire supérieur à<br>20 mmol/L sur échantillon ?"]
E -->|Non| F["Perte extrarénale de chlorure :<br>vomissements, pertes par sonde,<br>mucoviscidose, diarrhée"]
E -->|Oui| G["Perte rénale de sel probable.<br>Doser rénine, aldostérone,<br>magnésium et calcium urinaire"]
G --> H["Hypomagnésémie et<br>hypocalciurie ?"]
H -->|Oui| I["Phénotype de type Gitelman.<br>Le type 3 se chevauche et<br>se distingue par analyse génétique"]
H -->|Non| J["Échographie rénale<br>et bilan auditif"]
I --> K["Panel de gènes Bartter<br>et tubulopathies<br>apparentées"]
J --> K
K --> L["Traitement adapté au génotype,<br>suivi et conseil"]
Démarche diagnostique devant une alcalose métabolique hypokaliémique ou un hydramnios anténatal. Une pression artérielle normale ou basse et un chlorure urinaire inadaptément élevé orientent vers une perte rénale de sel, tandis qu'une hypomagnésémie avec hypocalciurie oriente vers un phénotype de type Gitelman. Le panel de gènes précise le type, le pronostic et la nécessité d'une surveillance auditive [1,2].
Diagnostics différentiels
| Diagnostic différentiel | Principaux éléments distinctifs |
|---|---|
| Syndrome de Gitelman | Début plus tardif, hypomagnésémie et hypocalciurie. Une analyse génétique de SLC12A3 peut être nécessaire, car le type 3 se chevauche |
| Vomissements ou pertes par sonde gastrique | Chlorure urinaire bas, antécédents de vomissements, parfois hypertrophie parotidienne ou lésions dentaires |
| Prise de diurétiques | Chlorure urinaire élevé mais fluctuant, recherche de diurétiques positive, absence de phénotype héréditaire constant |
| Diarrhée chlorée congénitale | Diarrhée aqueuse, dilatation des anses intestinales fœtales ou mégacôlon et chlorure fécal supérieur à 90 mmol/L |
| Mucoviscidose | Perte de sel par la sueur, chlorure urinaire bas, symptômes respiratoires ou pancréatiques et test de la sueur pathologique |
| Sténose du pylore | Vomissements en jet chez le nourrisson, chlorure urinaire bas et signes échographiques |
| Abus de laxatifs | Diarrhée, profil acido-basique variable et analyse fécale positive |
| Hyperaldostéronisme primaire | Hypertension artérielle, rénine basse et aldostérone élevée |
| Syndrome de Liddle ou excès apparent de minéralocorticoïdes (AME) | Hypertension artérielle, rénine et aldostérone basses |
| Syndrome EAST ou SeSAME | Épilepsie, ataxie, troubles du développement, surdité et biologie de type Gitelman |
| Variant activateur de CASR | Hypocalcémie, hypercalciurie, PTH basse ou inadaptément normale |
| Maladie de Dent | Protéinurie de bas poids moléculaire, hypercalciurie, néphrocalcinose et tubulopathie proximale |
| Cystinose | Syndrome de Fanconi, retard de croissance, cristaux cornéens et acidose métabolique plus tard dans l'évolution |
| Tubulopathie induite par les aminosides | Lien chronologique avec un traitement par gentamicine, amikacine ou équivalent |
| Syndrome de Sjögren | Maladie auto-immune, syndrome sec et parfois tubulopathie acquise médiée par des anticorps |
Le chlorure urinaire est particulièrement utile. Dans les syndromes de Bartter et de Gitelman, la perte est généralement permanente. En cas d'abus de diurétiques, elle varie selon le moment de la prise. En cas de vomissements et de mucoviscidose, le chlorure urinaire est généralement bas [2].
Traitement
Principes généraux
Le traitement doit être conduit par un néphrologue pédiatre ou adulte expérimenté dans les tubulopathies. Les données reposent principalement sur des études observationnelles, des cohortes de petite taille et des consensus d'experts. Les essais thérapeutiques randomisés font largement défaut [1].
Les objectifs sont de :
- prévenir l'hypovolémie et la déshydratation
- réduire la polyurie et l'appétence pour le sel
- soulager les symptômes musculaires, la fatigue et la constipation
- réduire le risque d'arythmie et de rhabdomyolyse
- permettre une nutrition et une croissance normales
- réduire l'hypercalciurie et la néphrocalcinose
- préserver la fonction rénale
- minimiser la toxicité médicamenteuse.
Une normalisation complète de la kaliémie n'est pas toujours possible ni nécessaire. La posologie doit être guidée par les symptômes, le risque ECG, la croissance, l'équilibre hydrique, la fonction rénale et les effets indésirables du traitement, et non par une valeur biologique isolée.
Apports hydriques et chlorure de sodium
Le patient doit avoir libre accès à l'eau et au sel. Les nourrissons présentant une polyurie sévère peuvent nécessiter des volumes hydriques très importants et des repas fréquents. Les besoins en chlorure de sodium sont individualisés en fonction du poids, de la croissance, de la pression artérielle, de la chlorémie, de la rénine et de la diurèse.
Chez le nouveau-né, du chlorure de sodium intraveineux peut être nécessaire initialement. Le relais par voie entérale est effectué dès que possible. Les solutions concentrées peuvent irriter la muqueuse gastrique et doivent être fractionnées sur la journée et administrées avec les repas ou l'alimentation par sonde.
Le déficit en sel doit être corrigé avant d'envisager un traitement réduisant l'activité du SRAA. Une supplémentation sodée insuffisante stimule l'aldostérone et peut rendre l'hypokaliémie plus difficile à traiter.
Potassium et magnésium
Le potassium doit être administré sous forme de chlorure de potassium, et non de citrate de potassium, car le patient présente simultanément une déplétion chlorée et une alcalose métabolique. La dose est titrée individuellement et généralement répartie en plusieurs prises sur la journée. Les fortes doses uniques provoquent des troubles digestifs et n'apportent qu'une amélioration transitoire.
En cas d'hypokaliémie sévère symptomatique, d'arythmie, de paralysie ou d'impossibilité de prise entérale, le potassium est administré par voie intraveineuse sous surveillance ECG et selon le protocole local. Une hypomagnésémie associée doit être corrigée, car elle compromet la rétention du potassium.
Le magnésium est administré en cas d'hypomagnésémie documentée, en particulier en présence de crampes, de paresthésies, de tétanie ou de risque rythmique. Les sels organiques de magnésium sont souvent mieux tolérés que l'oxyde de magnésium, mais la diarrhée limite souvent la dose.
AINS et inhibition des prostaglandines
Les AINS constituent un traitement central en cas de défaut marqué de l'anse, surtout dans les types 1 et 2. Le traitement réduit la synthèse des prostaglandines, la polyurie, l'activité rénine et l'excrétion urinaire de sodium et de calcium. Dans une cohorte de 19 enfants, le besoin de supplémentation électrolytique diminuait chez les patients dont la rénine se normalisait, ce qui suggère que la rénine peut servir de marqueur, parmi d'autres, de la plus faible dose efficace d'AINS [7].
L'indométacine bénéficie de la plus longue expérience clinique. Commencer à faible dose et titrer selon la diurèse, les besoins hydriques, la croissance, les électrolytes et la rénine. L'ibuprofène ou le célécoxib peuvent être envisagés en cas d'intolérance, mais leur documentation est plus faible. Les posologies ci-dessous reprennent le consensus international et la pratique spécialisée publiée. Le choix des spécialités et les formes disponibles peuvent différer de l'information produit suédoise, et le traitement peut se situer hors indication autorisée.
| Médicament | Posologie | Commentaire |
|---|---|---|
| Indométacine | 1 à 4 mg/kg/jour en 3 à 4 prises | Premier choix habituel. Utiliser la plus faible dose efficace |
| Ibuprofène | 15 à 30 mg/kg/jour en 3 prises | Alternative en cas d'intolérance à l'indométacine |
| Célécoxib | 2 à 10 mg/kg/jour en 2 prises | Inhibiteur sélectif de la COX-2, données pédiatriques limitées et traitement souvent hors indication autorisée |
Les AINS doivent être utilisés avec une prudence particulière chez le nouveau-né prématuré en raison du risque d'entérocolite ulcéronécrosante, de perforation digestive et d'atteinte de la fonction rénale. Le traitement ne doit généralement pas être débuté en cas de déshydratation en cours, d'insuffisance rénale aiguë ou de pathologie digestive sévère.
Le traitement au long cours peut entraîner gastrite, ulcère, hémorragie et baisse de la filtration glomérulaire. Dans un suivi au long cours de 12 enfants, deux ont développé un ulcère gastrique perforé, un enfant un ulcère gastrique et trois une gastrite. Deux ont présenté une baisse de la filtration glomérulaire [17]. Un traitement antisécrétoire prophylactique peut être envisagé en cas de risque digestif, mais ne doit pas remplacer la surveillance clinique ni la réévaluation de la dose d'AINS.
Surveiller avant et pendant le traitement :
- la pression artérielle et l'état d'hydratation
- la créatinine, le DFG estimé et les électrolytes
- l'hémoglobine en cas de suspicion d'hémorragie digestive
- les douleurs abdominales, la dyspepsie, le méléna ou l'hématémèse
- la diurèse et les besoins de supplémentation
- la rénine, lorsque ce dosage est utilisé pour la titration.
Blocage du SRAA et médicaments épargneurs de potassium
Les IEC, les antagonistes des récepteurs de l'angiotensine II, la spironolactone, l'éplérénone ou l'amiloride peuvent augmenter la kaliémie en réduisant la sécrétion distale de potassium. Ils peuvent toutefois compromettre la réabsorption compensatrice de sodium, abaisser la pression artérielle et déclencher une insuffisance rénale aiguë en cas de déshydratation.
Ces médicaments ne doivent donc pas être utilisés en routine. Ils peuvent être envisagés par un spécialiste en cas de kaliémie symptomatique persistante inférieure à 3,0 mmol/L malgré une supplémentation optimisée en sel et en potassium et une inhibition des prostaglandines bien tolérée. Leur introduction impose une faible dose initiale, un équilibre hydrique assuré et des contrôles rapprochés de la pression artérielle, du potassium et de la créatinine [3].
Les diurétiques épargneurs de potassium sont particulièrement à risque au cours d'une gastro-entérite, d'un jeûne ou d'une autre situation d'hypovolémie. Le patient doit recevoir des consignes claires d'arrêt temporaire.
Nutrition et croissance
Les apports énergétiques et protéiques doivent être évalués activement. Les jeunes enfants peuvent avoir besoin d'un enrichissement énergétique, de repas fréquents ou d'une nutrition entérale par sonde. La correction du déficit en sel et la réduction de la polyurie par les AINS améliorent souvent la croissance pondérale et staturale.
Dans une cohorte de 13 patients, 71 % ont eu un rattrapage de croissance complet et 14 % un rattrapage partiel après traitement par indométacine et chlorure de potassium [18]. Une petite taille persistante malgré la stabilisation métabolique justifie une évaluation de la nutrition, la recherche d'une maladie cœliaque, l'exploration de la fonction thyroïdienne, la recherche d'une maladie rénale chronique et l'évaluation du développement pubertaire et de l'axe somatotrope.
Un déficit en hormone de croissance a été rapporté dans le syndrome de Bartter anténatal. Dans une petite étude, un déficit a été diagnostiqué chez quatre des sept enfants de petite taille testés, et deux ont présenté un gain statural net après traitement [19]. L'hormone de croissance ne doit être administrée qu'après le bilan endocrinologique habituel.
Déshydratation aiguë et maladie intercurrente
Une gastro-entérite, une fièvre, un jeûne ou une intervention chirurgicale peuvent rapidement déclencher une hypovolémie, une hypokaliémie sévère et une insuffisance rénale aiguë.
En cas de maladie aiguë :
- Contrôler le poids, la pression artérielle, le pouls, la perfusion et la diurèse.
- Prélever gaz du sang, sodium, potassium, chlorure, magnésium, calcium, glucose et créatinine.
- Compenser l'hypovolémie par un cristalloïde isotonique selon l'état clinique.
- Compenser les pertes urinaires et digestives en cours.
- Corriger le potassium et le magnésium sous surveillance adaptée.
- Réaliser un ECG en cas de potassium inférieur à 2,5 mmol/L, de symptômes ou de suspicion d'arythmie.
- Suspendre les AINS, le blocage du SRAA et les médicaments épargneurs de potassium en cas d'hypovolémie ou de dégradation aiguë de la fonction rénale.
- Reprendre le traitement de fond une fois l'hémodynamique et la fonction rénale stabilisées.
Le patient et sa famille doivent disposer d'une carte d'urgence écrite mentionnant le diagnostic, le traitement habituel, les coordonnées de contact et les conseils en cas de jeûne, de vomissements et de diarrhée.
Traitement anténatal
Une grossesse avec suspicion de syndrome de Bartter fœtal doit être prise en charge de façon multidisciplinaire par un spécialiste de médecine fœtale, un généticien clinicien, un néonatologiste et un néphrologue pédiatre.
Des amnioréductions itératives peuvent soulager les symptômes maternels et réduire le risque de prématurité extrême. Dans une série de 31 cas liés à MAGED2, l'âge gestationnel moyen à l'accouchement était plus élevé avec des amnioréductions itératives, 30,7 contre 28,7 semaines. Aucun décès néonatal n'est survenu parmi les cas traités par amnioréductions itératives, contre cinq décès parmi 18 cas sans ce traitement. Les données sont toutefois observationnelles et un biais de sélection ne peut être exclu [20].
Le traitement maternel par indométacine peut réduire la diurèse fœtale et le volume de liquide amniotique, mais expose à un risque de constriction du canal artériel, d'oligoamnios et d'atteinte rénale fœtale. Ce traitement ne doit être utilisé que sur indication spécialisée de médecine fœtale, avec des contrôles échographiques rapprochés du liquide amniotique, du canal artériel et des Doppler fœtaux. Son utilisation après 32 semaines d'aménorrhée est généralement évitée en raison du risque croissant d'atteinte du canal artériel [16].
Grossesse chez une femme atteinte de syndrome de Bartter
Pendant la grossesse, l'augmentation des besoins physiologiques peut aggraver l'hypokaliémie et la perte de sel. La prise en charge repose sur une surveillance rapprochée et une supplémentation électrolytique orale ou intraveineuse. Dans une revue systématique de 55 grossesses chez 27 femmes atteintes de syndrome de Bartter, ont notamment été rapportés prématurité, retard de croissance, oligoamnios, fatigue et faiblesse musculaire [21].
Planifier la grossesse avec le néphrologue et l'obstétricien. Contrôler les électrolytes plus souvent en cas d'hyperemesis, d'infection ou de modification rapide des doses. Les AINS doivent être évalués en fonction du terme et du risque obstétrical. Le blocage du SRAA est contre-indiqué pendant la grossesse.
Suivi et pronostic
Surveillance
La fréquence du suivi est individualisée. Les nourrissons et les patients instables nécessitent des contrôles à intervalles de quelques jours à quelques semaines. Les enfants plus âgés et les adultes stables sous traitement peuvent souvent être suivis tous les trois à six mois.
Lors du suivi, on évalue :
- la taille, le poids, l'état nutritionnel et le développement pubertaire
- la pression artérielle, les symptômes orthostatiques et l'état d'hydratation
- la polyurie, la polydipsie, l'appétence pour le sel et les symptômes musculaires
- l'observance et les difficultés pratiques de la supplémentation
- le sodium, le potassium, le chlorure, les bicarbonates, le magnésium et le calcium
- la créatinine ou la cystatine C et le DFG estimé
- l'excrétion urinaire d'albumine ou de protéines
- le calcium urinaire
- la rénine lors de la titration des AINS
- les effets indésirables digestifs
- l'audition dans le type 4 ou en cas de génotype indéterminé.
L'échographie rénale est généralement réalisée tous les deux à trois ans, plus souvent en cas d'hypercalciurie marquée, d'épisodes lithiasiques, de néphrocalcinose établie ou de dégradation de la fonction rénale.
Pronostic à long terme
Le pronostic s'est nettement amélioré grâce à la néonatologie moderne, à la supplémentation électrolytique et à l'inhibition des prostaglandines. Les types 1 et 2 sont souvent les plus instables pendant la vie fœtale et la petite enfance, mais peuvent devenir plus faciles à traiter avec l'âge. La maladie liée à MAGED2 régresse généralement. Le type 3 peut entraîner une hypokaliémie persistante, une petite taille, une protéinurie et une maladie rénale chronique. Le type 4 comporte un risque plus élevé d'insuffisance rénale progressive, mais une insuffisance rénale précoce ne survient pas chez tous les patients [22].
Dans une étude au long cours portant sur 13 personnes porteuses de variants bialléliques de CLCNKB, six présentaient une protéinurie et quatre un DFG inférieur à 75 ml/min/1,73 m² après un suivi médian de 14 ans [23]. Dans d'autres cohortes plus petites, la fonction rénale est restée normale chez la majorité, ce qui illustre la variabilité considérable [18].
Les causes possibles de maladie rénale chronique sont les épisodes répétés d'hypovolémie, un nombre réduit de néphrons lié à la prématurité, la néphrocalcinose, l'hypokaliémie chronique, l'activation prolongée du SRAA et l'exposition aux AINS. Ce risque justifie un suivi à vie, y compris chez les patients cliniquement stables.
Un traitement de suppléance rénale et une transplantation rénale peuvent devenir nécessaires en cas d'insuffisance rénale terminale. La perte tubulaire primaire de sel n'est pas censée récidiver dans un greffon génétiquement sain. Avant un don de rein de donneur vivant, le diagnostic génétique doit être connu afin que les donneurs apparentés puissent être évalués correctement.
Sources
- Konrad M et al. Diagnosis and management of Bartter syndrome: executive summary of the consensus and recommendations from the European Rare Kidney Disease Reference Network Working Group for Tubular Disorders. Kidney International 2021. PMID: 33509356
- Bamgbola OF, Ahmed Y. Differential diagnosis of perinatal Bartter, Bartter and Gitelman syndromes. Clinical Kidney Journal 2021. PMID: 33564404
- Seyberth HW, Schlingmann KP. Bartter- and Gitelman-like syndromes: salt-losing tubulopathies with loop or DCT defects. Pediatric Nephrology 2011. PMID: 21503667
- Seyberth HW, Weber S, Kömhoff M. Bartter's and Gitelman's syndrome. Current Opinion in Pediatrics 2017. PMID: 27906863
- Nozu K et al. Inherited salt-losing tubulopathy: An old condition but a new category of tubulopathy. Pediatrics International 2020. PMID: 31830341
- Koulouridis E, Koulouridis I. Molecular pathophysiology of Bartter's and Gitelman's syndromes. World Journal of Pediatrics 2015. PMID: 25754753
- Gasongo G et al. Effect of nonsteroidal anti-inflammatory drugs in children with Bartter syndrome. Pediatric Nephrology 2019. PMID: 30426218
- García Castaño A et al. Poor phenotype-genotype association in a large series of patients with Type III Bartter syndrome. PLoS One 2017. PMID: 28288174
- Brochard K et al. Phenotype-genotype correlation in antenatal and neonatal variants of Bartter syndrome. Nephrology Dialysis Transplantation 2009. PMID: 19096086
- Legrand A et al. Prevalence of Novel MAGED2 Mutations in Antenatal Bartter Syndrome. Clinical Journal of the American Society of Nephrology 2018. PMID: 29146702
- Bhat YR, Vinayaka G, Sreelakshmi K. Antenatal Bartter syndrome: a review. International Journal of Pediatrics 2012. PMID: 22518185
- Sousa M et al. Bartter Syndrome Presenting as Arginine-Vasopressin Resistance: A Report of 2 Cases. American Journal of Case Reports 2024. PMID: 38885190
- von Vigier RO et al. Hypokalemic rhabdomyolysis in congenital tubular disorders: a case series and a systematic review. Pediatric Nephrology 2010. PMID: 20033223
- Malafronte C et al. Cardiac arrhythmias due to severe hypokalemia in a patient with classic Bartter disease. Pediatric Nephrology 2004. PMID: 15338397
- Knoers N et al. Genetic testing in the diagnosis of chronic kidney disease: recommendations for clinical practice. Nephrology Dialysis Transplantation 2022. PMID: 34264297
- Alajjuri OA et al. Balancing Benefits and Risks of Indomethacin in the Management of Antenatal Bartter Syndrome: A Case Report. Frontiers in Medicine 2022. PMID: 35847797
- Vaisbich MH, Fujimura MD, Koch VH. Bartter syndrome: benefits and side effects of long-term treatment. Pediatric Nephrology 2004. PMID: 15206026
- Rodrigues JHP et al. Clinical Course of Patients with Bartter Syndrome. Iranian Journal of Kidney Diseases 2022. PMID: 35714210
- Spector-Cohen I et al. Growth hormone deficiency in children with antenatal Bartter syndrome. Journal of Pediatric Endocrinology and Metabolism 2019. PMID: 30844761
- Walsh CJ et al. Successful antenatal treatment of MAGED2-related Bartter syndrome and review of treatment options and efficacy. Prenatal Diagnosis 2024. PMID: 38159268
- Hebbard AI, Paizis K, Cutts BA. Gitelman's and Bartter's syndromes in pregnancy: a systematic review. Obstetric Medicine 2025. PMID: 41081288
- Shalev H et al. The neonatal variant of Bartter syndrome and deafness: preservation of renal function. Pediatrics 2003. PMID: 12949294
- Bettinelli A et al. Patients with biallelic mutations in the chloride channel gene CLCNKB: long-term management and outcome. American Journal of Kidney Diseases 2007. PMID: 17185149