Résumé
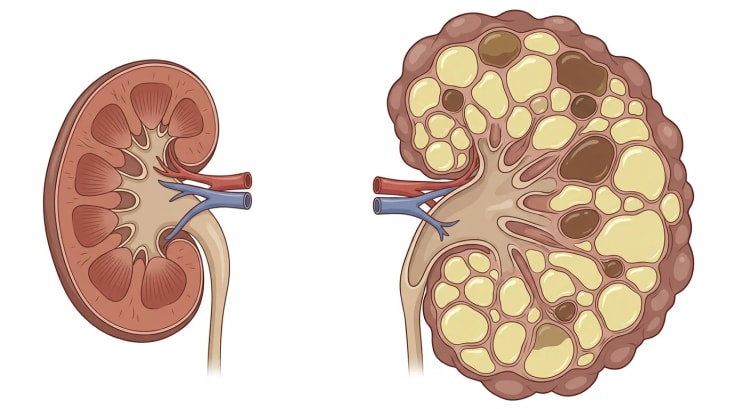
La polykystose rénale autosomique dominante (PKRAD, ADPKD en anglais) est une maladie héréditaire systémique caractérisée par une formation progressive de kystes, une augmentation du volume rénal, une hypertension artérielle et un risque d'insuffisance rénale chronique. Le diagnostic repose généralement sur l'échographie chez une personne ayant des antécédents familiaux positifs. En cas d'antécédents familiaux incertains, d'imagerie atypique, de bilan d'un donneur de rein potentiel ou de question relevant de la médecine de la reproduction, l'IRM et l'analyse génétique sont souvent nécessaires. Après le diagnostic, le risque de progression doit être évalué, de préférence à partir de l'évolution historique du DFGe et de la Mayo Imaging Classification fondée sur le volume rénal total ajusté à la taille. Une progression rapide est habituellement définie par une baisse confirmée du DFGe d'au moins 3 ml/min/1,73 m² par an ou par une morphologie typique de classe Mayo 1C à 1E, avec une prudence particulière pour la classe 1C [1,2].
Tous les patients nécessitent une surveillance régulière de la pression artérielle, du DFGe et de l'albuminurie, une prise en charge des facteurs de risque cardiovasculaire ainsi que des conseils sur l'apport en sel, le poids, l'activité physique et l'arrêt du tabac. Les inhibiteurs de l'enzyme de conversion (IEC) ou les antagonistes des récepteurs de l'angiotensine II (ARA II) sont le traitement de première intention de l'hypertension. Le tolvaptan doit être envisagé chez l'adulte présentant une progression rapide documentée ou attendue, généralement lorsque le DFGe est d'au moins 25 ml/min/1,73 m². Le traitement réduit la perte annuelle de DFGe d'environ 1 à 1,3 ml/min/1,73 m², mais provoque une polyurie marquée et peut entraîner une atteinte hépatique grave. Le bilan hépatique doit donc être surveillé conformément au résumé des caractéristiques du produit et au programme de sécurité local. L'infection de kyste, l'hématurie macroscopique, la lithiase rénale, la douleur chronique, la polykystose hépatique et les anévrismes intracrâniens requièrent une prise en charge ciblée. La transplantation rénale est l'option de première intention en cas d'insuffisance rénale terminale lorsqu'elle est réalisable.
Contexte et épidémiologie
La PKRAD est la cause monogénique la plus fréquente d'insuffisance rénale chronique chez l'adulte. Des études épidémiologiques européennes ont estimé la prévalence diagnostiquée à environ 2,7 pour 10 000 habitants, tandis que les estimations fondées sur les familles, qui tentent de prendre en compte les cas non diagnostiqués, se situent plutôt entre 4 et 5 pour 10 000 [3]. Les données plus anciennes faisant état d'une prévalence de 1 pour 400 à 1 pour 1 000 naissances incluent probablement de nombreux porteurs cliniquement non diagnostiqués et ne doivent pas être assimilées à la prévalence de la maladie diagnostiquée.
La transmission est autosomique dominante. Chaque enfant d'une personne porteuse d'un variant pathogène hétérozygote a donc une probabilité de 50 % d'hériter du variant. Environ 10 à 25 % des patients identifiés cliniquement n'ont pas d'antécédents familiaux connus. Les explications possibles comprennent notamment une néomutation, une mosaïque génétique, une famille de petite taille, le décès précoce d'un parent, une histoire familiale inconnue ou un phénotype si modéré que la maladie n'a pas été diagnostiquée.
PKD1 et PKD2 rendent compte ensemble d'environ 90 % des cas génétiquement élucidés. PKD1 est le plus fréquent et donne en moyenne une maladie plus agressive. L'âge médian de survenue de l'insuffisance rénale est d'environ 55 ans pour la maladie liée à PKD1 et d'environ 74 ans pour la maladie liée à PKD2. Les variants tronquants de PKD1 entraînent généralement une évolution plus sévère que les variants non tronquants [2,4]. Des variants pathogènes notamment de GANAB, DNAJB11, ALG5, ALG9, IFT140 et NEK8 peuvent donner une maladie kystique rénale plus modérée ou atypique, souvent sans augmentation importante du volume rénal.
La sévérité de la maladie varie considérablement, y compris au sein d'une même famille. Le génotype est donc un élément pronostique important, mais pas le seul déterminant. Le sexe, la pression artérielle, les complications urologiques précoces, le poids corporel, le tabagisme, les néphropathies associées et probablement d'autres modificateurs génétiques influencent l'évolution.
Physiopathologie
La polycystine-1 et la polycystine-2 participent à la signalisation et aux fonctions mécanosensorielles des cils primaires et d'autres structures cellulaires de l'épithélium tubulaire. L'altération de la fonction des polycystines entraîne une modification de la régulation du calcium intracellulaire, une augmentation de la signalisation par l'AMP cyclique, une prolifération des cellules épithéliales, une sécrétion de chlorure et de liquide ainsi qu'un remodelage de la matrice extracellulaire. Les kystes peuvent naître de plusieurs segments du néphron et perdent progressivement le contact avec le tubule d'origine.
La vasopressine stimule les récepteurs V2 des tubes collecteurs et augmente l'AMP cyclique. C'est le mécanisme accessible au traitement qui justifie l'utilisation du tolvaptan, antagoniste des récepteurs V2. La croissance des kystes comprime le parenchyme rénal et les vaisseaux intrarénaux, active le système rénine-angiotensine-aldostérone et contribue à l'hypertension, à l'ischémie, à l'inflammation et à la fibrose. Une atteinte structurelle importante peut donc exister de nombreuses années avant que le DFGe ne commence à baisser.
Présentation clinique
La PKRAD est souvent découverte lors d'une enquête familiale ou de façon fortuite à l'échographie, à la tomodensitométrie (TDM) ou à l'IRM. Les premières manifestations fréquentes sont :
- hypertension artérielle
- douleur du flanc ou douleur lombaire
- hématurie macroscopique ou microscopique
- infection urinaire ou infection de kyste
- lithiase rénale
- masse abdominale palpable ou augmentation du périmètre abdominal
- altération de la fonction rénale
- kystes hépatiques découverts fortuitement
L'hypertension apparaît souvent avant la perte de DFGe et peut survenir dès l'enfance. L'albuminurie est habituellement de bas grade. Une protéinurie supérieure à 1 g par jour est atypique et doit faire suspecter une néphropathie glomérulaire, diabétique ou vasculaire associée.
Une douleur aiguë du flanc est principalement due à une hémorragie intrakystique, à une infection de kyste ou à une lithiase rénale. L'hémorragie intrakystique peut entraîner une hématurie macroscopique et régresse habituellement en quelques jours à deux semaines. La fièvre, une sensibilité locale et une CRP nettement élevée orientent davantage vers une infection. La douleur chronique peut être liée à la distension capsulaire, à l'effet de masse, à une modification de la posture ou à la compression des organes de voisinage. La douleur n'est pas toujours corrélée au volume rénal total.
Manifestations extrarénales
Les kystes hépatiques sont la manifestation extrarénale la plus fréquente et deviennent plus fréquents avec l'âge. L'altération de la fonction rénale ne s'accompagne pas nécessairement d'une hépatopathie sévère. La polykystose hépatique marquée est plus fréquente chez la femme et peut être aggravée par l'exposition aux œstrogènes et les grossesses répétées. Les symptômes sont une satiété précoce, des douleurs abdominales, un reflux, une dyspnée et une réduction des capacités physiques.
Les anévrismes intracrâniens sont présents chez environ 10 à 13 % des patients, contre environ 2 à 3 % dans la population générale. Les autres affections associées comprennent les valvulopathies, la dilatation de la racine aortique, les hernies de la paroi abdominale, les hernies inguinales, la diverticulose, les kystes pancréatiques et les kystes des vésicules séminales. Un dépistage systématique de l'ensemble de ces manifestations n'est pas recommandé en l'absence d'indication clinique.
La PKRAD altère la qualité de vie avant même l'apparition d'une insuffisance rénale terminale. Dans une méta-analyse, la qualité de vie liée à la santé, tant physique que psychique, était inférieure à celle de la population de référence. Un volume hépatique important était particulièrement associé à une dégradation de la qualité de vie [5].
Bilan et diagnostic
Évaluation initiale
Le bilan doit répondre à trois questions :
- S'agit-il d'une PKRAD ou d'une autre maladie kystique rénale ?
- Existe-t-il des complications ou des manifestations extrarénales nécessitant une intervention ?
- La maladie progresse-t-elle rapidement et relève-t-elle donc du tolvaptan ?
L'anamnèse doit porter sur les néphropathies, la dialyse ou la transplantation chez les apparentés au premier et au deuxième degré, l'âge de survenue de l'insuffisance rénale, les hémorragies sous-arachnoïdiennes, les anévrismes intracrâniens, l'hypertension précoce, l'hématurie, la lithiase rénale, les infections, la douleur et les projets relevant de la médecine de la reproduction.
L'évaluation de base comprend :
- une pression artérielle de consultation standardisée et, de préférence, une automesure tensionnelle à domicile
- la créatinine avec le DFGe
- le sodium, le potassium et les bicarbonates
- une analyse d'urine et le rapport albumine/créatinine urinaire
- une numération formule sanguine
- un bilan hépatique
- une échographie des reins et du foie
- la revue des valeurs de créatinine et des examens d'imagerie antérieurs
Diagnostic par imagerie
L'échographie est l'examen de première intention chez les personnes ayant des antécédents familiaux positifs. Les critères unifiés de Pei sont validés chez les personnes ayant un risque génétique de 50 % lorsque le génotype familial est inconnu [6].
| Âge | Résultats échographiques confirmant la PKRAD en cas d'antécédents familiaux positifs |
|---|---|
| 15 à 39 ans | Au moins 3 kystes au total, unilatéraux ou bilatéraux |
| 40 à 59 ans | Au moins 2 kystes dans chaque rein |
| 60 ans ou plus | Au moins 4 kystes dans chaque rein |
Chez une personne âgée d'au moins 40 ans présentant moins de 2 kystes rénaux, la PKRAD peut en pratique être exclue lorsque le génotype familial est inconnu. Chez les personnes plus jeunes, en particulier en cas de PKD2 ou d'un autre génotype modéré, une échographie normale n'exclut pas la maladie.
L'IRM est plus sensible que l'échographie et est privilégiée lorsque le diagnostic doit être établi chez un jeune donneur de rein potentiel ou lorsque l'échographie ne permet pas de conclure avec certitude. Chez les personnes âgées de 16 à 40 ans ayant des antécédents familiaux positifs, plus de 10 kystes au total à l'IRM sont fortement en faveur d'une PKRAD, tandis que moins de 5 kystes ont une valeur prédictive négative très élevée [2]. Le bilan du donneur doit néanmoins être individualisé et peut nécessiter une analyse génétique.
En l'absence d'antécédents familiaux, il n'existe pas de critères spécifiques à l'âge aussi bien validés. Plus de 10 kystes par rein à l'échographie, associés à une augmentation bilatérale du volume rénal et à des kystes hépatiques, étayent le diagnostic, mais les cas atypiques doivent faire l'objet d'une évaluation génétique [1]. Des kystes isolés ou peu nombreux chez une personne âgée sont fréquents et ne doivent pas être automatiquement classés comme PKRAD.
Diagnostic génétique
L'analyse génétique n'est pas nécessaire lorsqu'un adulte présente une augmentation de volume kystique bilatérale typique des reins et des antécédents familiaux certains. Elle doit être envisagée en cas de :
- antécédents familiaux négatifs ou incertains
- distribution kystique atypique, unilatérale, segmentaire ou asymétrique
- discordance entre l'imagerie, la fonction rénale et le phénotype familial
- maladie très précoce ou d'une agressivité inhabituelle
- bilan d'un donneur vivant de rein potentiel
- diagnostic prénatal ou test génétique préimplantatoire
- suspicion de sclérose tubéreuse de Bourneville, de maladie de von Hippel-Lindau, de maladie liée à HNF1B ou d'une autre ciliopathie
L'analyse de première intention est généralement un panel multigènes validé assurant une couverture satisfaisante de PKD1, PKD2 et des autres gènes responsables de maladies kystiques rénales. L'analyse de PKD1 est techniquement difficile en raison de pseudogènes voisins. Un test négatif n'exclut donc pas une PKRAD cliniquement typique. Un variant de signification incertaine ne doit pas être utilisé seul pour un diagnostic présymptomatique ou pour l'acceptation d'un donneur.
Évaluation du risque et pronostic
L'évolution historique du DFGe est le marqueur de progression le plus directement pertinent sur le plan clinique. Une baisse annuelle confirmée du DFGe d'au moins 3 ml/min/1,73 m², principalement imputable à la PKRAD, est en faveur d'une progression rapide. L'évaluation doit de préférence reposer sur au moins cinq valeurs de créatinine sur au moins quatre ans, car la variabilité biologique, l'insuffisance rénale aiguë et les modifications hémodynamiques peuvent sinon donner une pente trompeuse [7].
Le volume rénal total est plus informatif sur le plan pronostique que le DFGe au stade précoce de la maladie. L'IRM ou la TDM permettent de calculer le volume rénal total, qui est ajusté à la taille pour obtenir le volume rénal total ajusté à la taille (htTKV). Le volume peut être mesuré par segmentation ou estimé par la formule de l'ellipsoïde. L'IRM est privilégiée car elle n'expose pas aux rayonnements ionisants.
La Mayo Imaging Classification ne s'applique qu'à la maladie kystique typique, bilatérale, diffuse et relativement symétrique, de classe 1. Les patients sont répartis en classes 1A à 1E selon l'âge et le htTKV. Le risque augmente progressivement de 1A à 1E. Dans la cohorte initiale, le risque à dix ans d'insuffisance rénale terminale passait de 2,4 % en classe 1A à 66,9 % en classe 1E [8].
| Classe Mayo | Interprétation |
|---|---|
| 1A | Progression très lente probable |
| 1B | Progression lente probable |
| 1C | Groupe hétérogène, des facteurs de risque complémentaires sont souvent nécessaires |
| 1D | Progression rapide probable |
| 1E | Progression très rapide probable |
| 2 | Morphologie atypique, le modèle n'est pas validé |
La classe 1C ne doit pas à elle seule conduire à un traitement sans prise en compte de l'âge, de l'évolution du DFGe, du génotype et de l'évolution clinique. Des mesures volumétriques répétées ne sont normalement pas nécessaires pour la classification Mayo, car la variabilité de mesure peut dépasser la variation annuelle du volume.
Le score PROPKD peut être utilisé lorsque le génotype est connu et que l'imagerie ou le DFGe donnent des informations contradictoires [9].
| Facteur | Points |
|---|---|
| Sexe masculin | 1 |
| Hypertension avant l'âge de 35 ans | 2 |
| Premier événement urologique avant l'âge de 35 ans | 2 |
| Variant PKD2 | 0 |
| Variant PKD1 non tronquant | 2 |
| Variant PKD1 tronquant | 4 |
Un score total de 0 à 3 correspond à un risque faible, de 4 à 6 à un risque intermédiaire et de 7 à 9 à un risque élevé. Dans la cohorte de dérivation, l'âge médian de survenue de l'insuffisance rénale terminale était de 70,6 ans dans le groupe à faible risque, de 56,9 ans dans le groupe intermédiaire et de 49 ans dans le groupe à haut risque [9].
flowchart TD
A["Suspicion de PKRAD<br>antécédents familiaux ou kystes"] --> B["Échographie et bilan<br>néphrologique de base"]
B -->|"Aspect typique et antécédents familiaux positifs"| C["Diagnostic de PKRAD"]
B -->|"Aspect incertain ou atypique"| D["IRM rénale et envisager<br>un panel génétique"]
D -->|"PKRAD confirmée"| C
D -->|"Autre explication probable"| E["Explorer une autre<br>maladie kystique rénale"]
C --> F["Évaluer l'évolution du DFGe,<br>la PA et l'albuminurie"]
F --> G["IRM ou TDM avec htTKV<br>et classe Mayo"]
G -->|"Progression lente"| H["Traitement de base et<br>suivi régulier"]
G -->|"Progression rapide probable"| I["Évaluer l'indication<br>du tolvaptan"]
I --> J["Vérifier contre-indications,<br>bilan hépatique et charge thérapeutique"]
J -->|"Traitement adapté"| K["Débuter le tolvaptan et<br>surveiller le bilan hépatique"]
J -->|"Traitement inadapté"| H
Diagnostics différentiels
Le diagnostic différentiel est particulièrement important en cas d'antécédents familiaux négatifs, de reins de petite taille ou de taille normale, de distribution kystique inhabituelle, de protéinurie marquée ou de signes syndromiques [10].
| Affection | Éléments distinctifs par rapport à une PKRAD typique |
|---|---|
| Kystes rénaux simples multiples | Plus fréquents avec l'âge, pas d'augmentation bilatérale marquée du volume rénal, évolution rénale normale |
| Maladie kystique rénale acquise | Insuffisance rénale avancée de longue durée ou dialyse, reins petits ou atrophiques, risque tumoral accru |
| Polykystose rénale autosomique récessive | Début souvent dans l'enfance, reins hyperéchogènes, fibrose hépatique congénitale et hypertension portale |
| Maladie liée à HNF1B | Malformations rénales, diabète, hypomagnésémie, anomalies génitales, anomalies du bilan hépatique |
| Maladie liée à DNAJB11 | Petits kystes sans augmentation importante du volume rénal, évolution tubulo-interstitielle |
| Néphropathie tubulo-interstitielle autosomique dominante | Reins petits ou de taille normale, peu de kystes, anomalies urinaires de bas grade, goutte ou hyperuricémie |
| Sclérose tubéreuse de Bourneville | Angiomyolipomes, lésions cutanées, épilepsie, lymphangioléiomyomatose pulmonaire |
| Maladie de von Hippel-Lindau | Carcinome à cellules rénales, phéochromocytome, hémangioblastomes rétiniens et du système nerveux central |
| Néphronophtise et autres ciliopathies | Trouble précoce de la concentration des urines, petits reins, atteintes rétiniennes, neurologiques ou squelettiques |
| Polykystose hépatique isolée | Kystes hépatiques prédominants, peu de kystes rénaux et fonction rénale habituellement conservée |
| Maladie kystique rénale unilatérale | Kystes unilatéraux, pas d'antécédents familiaux ni de manifestations extrarénales typiques |
| Néphropathie obstructive | Dilatation des cavités pyélocalicielles, obstacle anatomique et autre morphologie en imagerie |
Un kyste complexe, une composante solide d'apparition récente, une hématurie persistante ou une perte de poids inexpliquée doivent faire rechercher une tumeur maligne selon la classification radiologique de Bosniak. La PKRAD en elle-même ne justifie pas de dépistage systématique du cancer en dehors des programmes de dépistage en population en vigueur.
Traitement
Mesures générales
Les objectifs thérapeutiques sont de ralentir la perte de fonction rénale, de prévenir les maladies cardiovasculaires et de traiter les complications. Les mesures suivantes sont recommandées :
- arrêt du tabac
- activité physique régulière
- normalisation d'un surpoids
- apport sodé inférieur à 2 g par jour, soit moins de 5 g de sel
- apport protéique d'environ 0,8 à 1,0 g/kg de poids corporel et par jour
- éviction des régimes nettement hyperprotéinés
- utilisation limitée des AINS
- éviction des déshydratations répétées
- apport hydrique individualisé
Un apport hydrique normal prévenant la déshydratation est raisonnable. En revanche, il n'a pas été démontré qu'un apport hydrique très élevé prescrit de manière systématique ralentisse la perte de DFGe ou la croissance rénale. Chez les patients sans restriction hydrique, environ 2 à 3 litres de boissons par jour sont souvent pratiques, mais les besoins dépendent du gabarit, du climat, d'une insuffisance cardiaque, du risque d'hyponatrémie et d'un traitement par tolvaptan [2].
La revue Cochrane de 2024 a identifié 57 essais randomisés incluant 8 016 participants. Le tolvaptan était la seule intervention qui, avec un niveau de certitude modéré, préservait le DFGe et réduisait la croissance du volume rénal total. Les effets des autres traitements modificateurs de la maladie étaient incertains ou limités à des critères de substitution [11].
Hypertension artérielle
Les IEC ou les ARA II sont le traitement de première intention. L'association IEC et ARA II ne doit pas être utilisée en routine. Dans HALT-PKD, le double blocage n'a pas apporté de réduction supplémentaire de la croissance rénale ni de la perte de DFGe par rapport à un IEC seul [12,13].
Chez les patients âgés de 18 à 49 ans ayant un DFGe supérieur à 60 ml/min/1,73 m² et une bonne tolérance, une pression artérielle à domicile inférieure à 110/75 mmHg peut être visée. Dans HALT-PKD, un objectif intensif a réduit la croissance du volume rénal de 6,6 à 5,6 % par an, sans effet global certain sur le DFGe, et a augmenté les vertiges [12]. Pour les autres adultes, une pression artérielle de consultation standardisée d'environ 120/80 mmHg est un objectif raisonnable, adapté à l'âge, à l'hypotension orthostatique, aux comorbidités et à la tolérance [1,2].
Tolvaptan
Le tolvaptan est un antagoniste sélectif des récepteurs V2 qui réduit la croissance kystique médiée par la vasopressine. Le traitement doit être pris en charge par un néphrologue ou en concertation avec lui.
Les candidats appropriés sont en premier lieu les adultes présentant :
- une PKRAD établie
- un DFGe d'au moins 25 ml/min/1,73 m²
- une baisse confirmée du DFGe d'au moins 3 ml/min/1,73 m² par an, ou
- une morphologie typique de classe Mayo 1D ou 1E, ou
- une classe Mayo 1C associée à d'autres signes de progression rapide
Chez les patients de plus de 55 ans, une documentation particulièrement claire d'une progression rapide liée à la PKRAD est requise, car une autre néphropathie contribue plus souvent à la perte de DFGe. Un score PROPKD supérieur à 6, un variant PKD1 tronquant, une hypertension ou un événement urologique avant l'âge de 35 ans et une insuffisance rénale avant l'âge de 60 ans chez plusieurs apparentés proches renforcent l'indication [7].
Dans TEMPO 3:4, le tolvaptan a réduit la croissance annuelle du volume rénal de 5,5 à 2,8 % et ralenti la perte de fonction rénale d'environ 1 ml/min/1,73 m² par an. Les arrêts de traitement pour effets indésirables étaient plus fréquents sous tolvaptan, 23 % contre 14 % [14]. Dans REPRISE, qui incluait des patients à un stade plus avancé de la maladie, le DFGe a diminué de 2,34 ml/min/1,73 m² en un an sous tolvaptan et de 3,61 sous placebo. La différence était de 1,27 ml/min/1,73 m² [15].
| Médicament | Posologie | Commentaire |
|---|---|---|
| Tolvaptan | Début à 45 mg le matin et 15 mg environ 8 heures plus tard | Débuter de préférence un jour de repos. La première prise est matinale pour limiter la polyurie nocturne |
| Tolvaptan | Titrer jusqu'à 60 mg le matin et 30 mg plus tard | Titrer selon la tolérance, l'apport hydrique et la réponse clinique |
| Tolvaptan | Dose cible de 90 mg le matin et 30 mg plus tard | La dose quotidienne fractionnée maximale habituelle est de 120 mg |
La polyurie, la nycturie, la soif et la sécheresse buccale sont des effets pharmacologiques attendus. Le patient doit disposer d'un libre accès à l'eau et aux toilettes. Le médicament doit être interrompu temporairement en cas de vomissements, de diarrhée, de fièvre avec déshydratation, de jeûne, d'accès limité à l'eau ou d'autre risque d'hypovolémie.
Les contre-indications ou fortes raisons de s'abstenir comprennent :
- la grossesse et l'allaitement
- un projet de grossesse en cours sans possibilité de contraception fiable
- l'incapacité à percevoir la soif ou à y répondre
- une hypovolémie ou une hypernatrémie
- une obstruction des voies urinaires
- une hépatopathie active ou une élévation persistante et inexpliquée des transaminases
- un traitement concomitant par inhibiteurs puissants du CYP3A
- une situation de vie dans laquelle la diurèse marquée ne peut être gérée en toute sécurité
Une élévation des transaminases à plus de trois fois la limite supérieure de la normale est survenue chez 4,4 % des patients dans TEMPO 3:4 et 5,6 % dans REPRISE [2,15]. L'ALAT, l'ASAT et la bilirubine sont contrôlées avant l'instauration, puis au moins mensuellement pendant les 18 premiers mois, puis tous les trois mois pendant la poursuite du traitement, selon le résumé européen des caractéristiques du produit. Des contrôles plus fréquents sont nécessaires en cas de symptômes ou de valeurs anormales. Une fatigue, une anorexie, des nausées, une gêne de l'hypochondre droit, des urines foncées ou un ictère doivent conduire à un bilan biologique immédiat et à une suspension du traitement.
Les restrictions de remboursement, les exigences de prescription et les protocoles biologiques suédois peuvent être plus stricts que les recommandations internationales et doivent être vérifiés au regard du résumé des caractéristiques du produit suédois en vigueur et des procédures régionales suédoises.
Les inhibiteurs du SGLT2 ne sont pas recommandés pour la seule PKRAD, car les patients atteints de PKRAD ont été largement exclus des grands essais de néphroprotection. Une indication distincte établie, par exemple une insuffisance cardiaque ou une maladie rénale diabétique, peut être évaluée au cas par cas. Les inhibiteurs de mTOR, la metformine et les analogues de la somatostatine ne doivent pas être utilisés pour ralentir la perte de fonction rénale liée à la PKRAD en dehors des essais cliniques.
Hématurie macroscopique et hémorragie intrakystique
En cas d'hématurie macroscopique, on évalue l'hémodynamique, l'hémoglobine, la fonction rénale, l'ECBU et la nécessité d'une imagerie. L'hémorragie intrakystique est habituellement traitée par repos, hydratation adéquate et paracétamol. Les AINS sont évités en cas d'altération de la fonction rénale ou de saignement en cours. L'anticoagulation est réévaluée en fonction de l'indication antithrombotique et de la sévérité du saignement.
Une hématurie persistant plus d'une semaine, récidivant fréquemment, survenant après l'âge de 50 ans ou associée à une perte de poids ou à une imagerie atypique doit faire rechercher une lithiase, une tumeur ou une autre pathologie urologique. Un saignement menaçant le pronostic vital ou persistant peut nécessiter une embolisation angiographique ou une néphrectomie.
Lithiase rénale
Le bilan lithiasique et la prévention métabolique suivent pour l'essentiel les mêmes principes que chez les autres patients, avec analyse du calcul, recueil des urines de 24 heures en cas de récidive et correction d'un faible volume urinaire, d'une hypocitraturie ou d'une hyperuricosurie. La TDM sans injection est l'examen le plus sensible en cas de suspicion de lithiase aiguë. L'anatomie remaniée peut compliquer les interventions chirurgicales, et les cas complexes doivent donc être pris en charge dans un centre expérimenté dans la PKRAD.
Infection de kyste
Une infection de kyste est suspectée en présence de fièvre, d'une sensibilité locale rénale ou hépatique et d'une CRP élevée sans autre source infectieuse évidente. Un ECBU négatif n'exclut pas l'infection, car le kyste n'est souvent pas en communication avec les voies urinaires. Dans des critères cliniques plus anciens, l'infection de kyste probable était définie par une fièvre supérieure à 38 °C, une douleur abdominale ou du flanc, une CRP d'au moins 70 mg/l, l'absence d'autre source inflammatoire et une réponse clinique à une antibiothérapie prolongée [16].
Des hémocultures et un ECBU sont prélevés avant l'antibiothérapie lorsque cela ne retarde pas le traitement. L'échographie, la TDM et l'IRM peuvent montrer un épaississement pariétal, des débris ou une inflammation péri-kystique, mais leur sensibilité est limitée. En cas d'incertitude diagnostique persistante ou d'absence de réponse au traitement, la TEP-TDM au FDG est l'examen le plus informatif. Une méta-analyse portant sur 249 patients a retrouvé une sensibilité de 84,6 % et une spécificité de 94,9 % [17].
Le choix antibiotique initial est guidé par la sévérité du sepsis, les résultats bactériologiques antérieurs et l'écologie bactérienne locale. En cas d'infection de kyste probable, un antibiotique ayant une bonne pénétration intrakystique est nécessaire, souvent une fluoroquinolone si la bactérie y est sensible. Le triméthoprime-sulfaméthoxazole peut constituer une alternative. Les bêtalactamines pénètrent souvent moins bien dans les kystes, mais peuvent être nécessaires initialement en cas de sepsis. La durée de traitement est habituellement d'au moins quatre semaines et souvent de quatre à six semaines. Les kystes infectés de plus de 5 cm, les infections récidivantes ou les échecs thérapeutiques doivent faire discuter un drainage percutané [16].
Douleur aiguë et chronique
Une douleur aiguë impose d'abord d'exclure une hémorragie, une infection et une lithiase. La douleur chronique est prise en charge de façon multimodale par l'activité physique, la kinésithérapie, le travail postural et le renforcement du tronc, la chaleur, des mesures portant sur le sommeil et l'évaluation d'une dépression ou d'une anxiété. Le paracétamol est l'antalgique de première intention. Les AINS doivent être utilisés avec parcimonie et sur une courte durée, en particulier en cas de maladie rénale chronique. Un traitement opioïde prolongé doit être évité lorsque d'autres options existent [18].
En cas de douleur focale liée à un gros kyste dominant, une aspiration percutanée avec sclérothérapie peut procurer un soulagement plus durable que l'aspiration seule. Une douleur réfractaire peut nécessiter une fenestration kystique, un bloc nerveux, une embolisation ou une néphrectomie, mais les interventions détruisant le parenchyme doivent si possible être évitées avant le recours au traitement de suppléance rénale.
Polykystose hépatique
Les kystes hépatiques asymptomatiques ne sont pas traités. Les œstrogènes exogènes doivent si possible être évités en cas de polykystose hépatique marquée ou d'évolution rapide. Les gros kystes isolés symptomatiques peuvent être traités par aspiration et sclérothérapie. En présence de nombreux kystes superficiels, une fenestration peut être envisagée. Une atteinte segmentaire sévère peut être traitée par résection hépatique dans un centre expérimenté.
Les analogues de la somatostatine peuvent réduire le volume hépatique chez des patients sélectionnés présentant une hépatomégalie symptomatique marquée. Une méta-analyse d'essais randomisés a retrouvé une croissance du volume hépatique inférieure d'environ 6,4 points de pourcentage par rapport au contrôle, mais aucun effet certain sur le DFGe. Des effets indésirables digestifs, des lithiases biliaires et des infections de kystes ont été observés [19]. Le traitement doit donc être réservé aux centres spécialisés. La transplantation hépatique est une option en cas d'hépatomégalie massive invalidante, de dénutrition, d'hypertension portale ou de complications graves récidivantes malgré les autres traitements.
Anévrismes intracrâniens
Une céphalée aiguë en coup de tonnerre doit être prise en charge comme une hémorragie sous-arachnoïdienne suspectée, indépendamment d'un dépistage antérieur.
Un dépistage ciblé par angio-IRM sans gadolinium est recommandé en cas de :
- anévrisme intracrânien ou hémorragie sous-arachnoïdienne chez le patient
- anévrisme, hémorragie sous-arachnoïdienne ou mort subite inexpliquée chez un apparenté proche
- profession à haut risque dans laquelle une perte de connaissance représente un danger particulier
- chirurgie majeure ou transplantation programmée lorsque le résultat modifierait la prise en charge
- anxiété marquée après un entretien éclairé sur les bénéfices et inconvénients possibles
Une méta-analyse ancienne a estimé la prévalence à 10 % et a identifié les antécédents familiaux comme un facteur de risque net [20]. Des données plus récentes montrent que les anévrismes associés à la PKRAD sont plus souvent multiples et localisés sur les grosses artères de la circulation antérieure [21]. Les données en faveur d'un dépistage systématique de tous les patients asymptomatiques restent débattues. Si le premier examen est normal mais que le risque familial est élevé, une nouvelle angio-IRM peut être envisagée après environ cinq à dix ans. Un anévrisme mis en évidence doit être discuté en réunion pluridisciplinaire avec la neurochirurgie ou la neuroradiologie interventionnelle.
Grossesse et reproduction
Avant une grossesse, on évalue la pression artérielle, le DFGe, l'albuminurie, les traitements et les antécédents obstétricaux. Les IEC, les ARA II et le tolvaptan doivent être arrêtés avant la grossesse. Les patientes hypertendues ou ayant une fonction rénale altérée ont un risque accru de prééclampsie, de dégradation de la fonction rénale et d'accouchement prématuré. Dans une étude cas-témoins, les risques fœtaux étaient globalement modérés, mais l'hypertension, la protéinurie, l'infection urinaire, l'atteinte de la fonction rénale et la prééclampsie étaient plus fréquentes chez les femmes enceintes atteintes de PKRAD [22].
Un conseil génétique doit être proposé avant la grossesse. Les options comprennent la conception naturelle, le diagnostic prénatal et la FIV avec test génétique préimplantatoire lorsque le variant pathogène familial est connu.
Enfants et adolescents
Le test présymptomatique chez l'enfant nécessite une décision partagée, car une échographie normale n'exclut pas la PKRAD et un traitement modificateur de la maladie n'est généralement pas indiqué. Le test diagnostique et le suivi clinique sans diagnostic définitif sont tous deux des stratégies acceptables. Les enfants à risque de PKRAD doivent avoir une mesure de la pression artérielle au moins annuelle et être suivis pour l'albuminurie. La mesure ambulatoire de la pression artérielle est utile à partir de l'âge d'environ cinq ans, car une hypertension masquée et nocturne peut survenir [23]. Le tolvaptan ne doit pas être utilisé en routine chez l'enfant en dehors d'une évaluation néphropédiatrique spécifique.
Insuffisance rénale avancée
La prise en charge de la maladie rénale chronique suit les principes habituels concernant l'anémie, l'acidose, les troubles minéraux et osseux, l'hyperkaliémie et le risque cardiovasculaire. Le bilan prétransplantation doit débuter suffisamment tôt, de préférence en vue d'une transplantation préemptive à partir d'un donneur vivant ou décédé.
La néphrectomie systématique des reins natifs n'est pas recommandée. Les indications sont les infections de kystes sévères récidivantes, les hémorragies incontrôlables, les douleurs réfractaires, la suspicion de malignité ou le manque de place anatomique pour le greffon. Le moment (avant, pendant ou après la transplantation) est individualisé. La néphrectomie prétransplantation entraîne une perte de la fonction résiduelle et peut imposer une dialyse plus précoce, tandis que la néphrectomie simultanée allonge l'intervention. Les données observationnelles n'apportent pas de soutien univoque à une stratégie générale [24].
Suivi et pronostic
Le suivi est adapté au DFGe, à la pression artérielle, au risque de progression, aux complications et au traitement.
| Paramètre | Maladie stable | Progression rapide, maladie rénale chronique avancée ou tolvaptan |
|---|---|---|
| Pression artérielle | Au moins tous les 6 à 12 mois, de préférence avec automesure à domicile | À chaque consultation et régulièrement à domicile |
| Créatinine et DFGe | Tous les 6 à 12 mois | Tous les 3 à 6 mois, plus souvent après une modification thérapeutique |
| Potassium et sodium | Annuellement ou selon l'indication | Tous les 3 à 6 mois et en cas de trouble volémique |
| Rapport albumine/créatinine urinaire | Annuellement | Tous les 6 à 12 mois |
| Bilan hépatique sans tolvaptan | Selon l'indication clinique | Avant l'instauration du traitement |
| Bilan hépatique sous tolvaptan | Sans objet | Mensuellement pendant les 18 premiers mois, puis tous les trois mois |
| IRM ou TDM pour la classe Mayo | Habituellement une fois, lorsque le pronostic doit être évalué | Répétée uniquement si le résultat peut modifier la prise en charge |
| Douleur, infection et qualité de vie | Recherchées à chaque suivi | Recherchées à chaque suivi |
Une chute brutale du DFGe ne doit pas être automatiquement attribuée à la progression de la PKRAD. Il faut rechercher une déshydratation, une cause médicamenteuse, une obstruction, une infection, une lithiase, une hémorragie et une autre néphropathie. Une albuminurie ou une protéinurie marquée, un sédiment urinaire actif et des reins de petite taille plaident contre le fait que la PKRAD explique à elle seule la perte de fonction.
Le pronostic varie d'une fonction rénale conservée tout au long de la vie à une insuffisance rénale avant l'âge de 40 ans. Les déterminants pronostiques les plus importants sont le génotype, la classe Mayo, l'hypertension précoce, les complications urologiques précoces et la pente du DFGe observée. Le tolvaptan ralentit la maladie sans l'arrêter. Le bénéfice absolu est probablement maximal lorsqu'un patient présentant une progression rapide certaine débute le traitement alors que la fonction rénale est encore bonne et peut le poursuivre pendant de nombreuses années [7].
Même les patients dont le DFGe est stable nécessitent un suivi à vie, car la croissance kystique, l'hypertension et les complications extrarénales peuvent se développer avant que la perte de fonction rénale ne devienne manifeste.
Sources
- Torres VE et al. KDIGO 2025 clinical practice guideline for the evaluation, management, and treatment of autosomal dominant polycystic kidney disease: executive summary. Kidney International 2025. PMID: 39848746
- Gordon CE et al. Autosomal Dominant Polycystic Kidney Disease: Core Curriculum 2025. American Journal of Kidney Diseases 2025. PMID: 40844441
- Solazzo A et al. The prevalence of autosomal dominant polycystic kidney disease: A meta-analysis of European literature and prevalence evaluation in the Italian province of Modena suggest that ADPKD is a rare and underdiagnosed condition. PLoS One 2018. PMID: 29338003
- Cornec-Le Gall E et al. Genetic Complexity of Autosomal Dominant Polycystic Kidney and Liver Diseases. Journal of the American Society of Nephrology 2018. PMID: 29038287
- Neijenhuis MK et al. The effect of disease severity markers on quality of life in autosomal dominant polycystic kidney disease: a systematic review, meta-analysis and meta-regression. BMC Nephrology 2017. PMID: 28545401
- Pei Y et al. Unified criteria for ultrasonographic diagnosis of ADPKD. Journal of the American Society of Nephrology 2009. PMID: 18945943
- Müller RU et al. An update on the use of tolvaptan for autosomal dominant polycystic kidney disease: consensus statement on behalf of the ERA Working Group on Inherited Kidney Disorders, the European Rare Kidney Disease Reference Network and Polycystic Kidney Disease International. Nephrology Dialysis Transplantation 2022. PMID: 35134221
- Irazabal MV et al. Imaging classification of autosomal dominant polycystic kidney disease: a simple model for selecting patients for clinical trials. Journal of the American Society of Nephrology 2015. PMID: 24904092
- Cornec-Le Gall E et al. The PROPKD Score: A New Algorithm to Predict Renal Survival in Autosomal Dominant Polycystic Kidney Disease. Journal of the American Society of Nephrology 2016. PMID: 26150605
- Sekine A et al. Cystic Kidney Diseases That Require a Differential Diagnosis from Autosomal Dominant Polycystic Kidney Disease. Journal of Clinical Medicine 2022. PMID: 36362756
- St Pierre K et al. Interventions for preventing the progression of autosomal dominant polycystic kidney disease. Cochrane Database of Systematic Reviews 2024. PMID: 39356039
- Schrier RW et al. Blood pressure in early autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399733
- Torres VE et al. Angiotensin blockade in late autosomal dominant polycystic kidney disease. New England Journal of Medicine 2014. PMID: 25399731
- Torres VE et al. Tolvaptan in patients with autosomal dominant polycystic kidney disease. New England Journal of Medicine 2012. PMID: 23121377
- Torres VE et al. Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease. New England Journal of Medicine 2017. PMID: 29105594
- Sallée M et al. Cyst infections in patients with autosomal dominant polycystic kidney disease. Clinical Journal of the American Society of Nephrology 2009. PMID: 19470662
- Treglia G et al. Performance of 18F-FDG PET/CT in Diagnosing Cyst Infections in Patients with Autosomal Dominant Polycystic Kidney Disease: A Systematic Review and a Bivariate Meta-Analysis. Diagnostics 2024. PMID: 39125479
- Theivendran T et al. Drug management of autosomal dominant polycystic kidney disease. Australian Prescriber 2022. PMID: 36382165
- Suwabe T et al. Somatostatin analog therapy effectiveness on the progression of polycystic kidney and liver disease: A systematic review and meta-analysis of randomized clinical trials. PLoS One 2021. PMID: 34559824
- Zhou Z et al. Is Regular Screening for Intracranial Aneurysm Necessary in Patients with Autosomal Dominant Polycystic Kidney Disease? A Systematic Review and Meta-analysis. Cerebrovascular Diseases 2017. PMID: 28502970
- Haemmerli J et al. Characteristics and Distribution of Intracranial Aneurysms in Patients with Autosomal Dominant Polycystic Kidney Disease Compared with the General Population: A Meta-Analysis. Kidney360 2023. PMID: 36961086
- Wu M et al. Pregnancy outcomes in autosomal dominant polycystic kidney disease: a case-control study. Journal of Maternal-Fetal and Neonatal Medicine 2016. PMID: 25754208
- Gimpel C et al. International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people. Nature Reviews Nephrology 2019. PMID: 31118499
- Copur S et al. Native nephrectomy in polycystic kidney disease patients on transplant lists: how and when? Journal of Nephrology 2024. PMID: 38512371