Résumé
Le corticosurrénalome malin est une tumeur maligne rare mais agressive, dont l'incidence est d'environ 1 cas par million d'habitants et par an. Il doit être évoqué devant une tumeur surrénalienne volumineuse, hétérogène ou localement invasive, en particulier en cas d'installation rapide d'un syndrome de Cushing, d'une virilisation ou d'une production concomitante de cortisol et d'androgènes. Le patient doit être évalué sans délai par une équipe pluridisciplinaire expérimentée dans la prise en charge des tumeurs surrénaliennes.
Le bilan comprend une exploration hormonale, une TDM thoraco-abdomino-pelvienne et, si nécessaire, une IRM et une TEP-TDM au FDG. Un phéochromocytome doit être exclu avant toute biopsie ou intervention chirurgicale. La biopsie percutanée ne doit pas être réalisée de façon systématique, car elle permet rarement de distinguer un adénome d'un corticosurrénalome malin et expose à un risque de dissémination tumorale. Le diagnostic histopathologique repose habituellement sur les critères de Weiss, complétés par l'immunohistochimie, l'index Ki67, la marge de résection et le stade ENSAT.
La résection chirurgicale complète en bloc, avec capsule tumorale intacte et marges microscopiquement saines, est le seul traitement potentiellement curatif. La chirurgie ouverte est la règle en cas de cancer certain ou fortement suspecté, en particulier pour les tumeurs volumineuses ou invasives. Le mitotane adjuvant est recommandé en priorité en cas de risque élevé de récidive, par exemple stade ENSAT III, résection R1 ou Rx ou Ki67 supérieur à 10 %. Les patients ayant une résection R0 et un Ki67 inférieur ou égal à 10 % ont un pronostic relativement favorable, et aucun bénéfice certain du mitotane adjuvant n'a été démontré chez eux. La radiothérapie adjuvante peut être envisagée surtout en cas de R1/Rx, de rupture capsulaire ou de maladie localement avancée. En cas de cancer rapidement évolutif, non résécable ou métastatique, l'association étoposide, doxorubicine et cisplatine avec le mitotane constitue le traitement standard. Les traitements locaux et la reprise chirurgicale peuvent permettre un contrôle prolongé de la maladie chez des patients soigneusement sélectionnés atteints d'une maladie oligométastatique ou d'une récidive tardive.
Contexte et épidémiologie
Le corticosurrénalome malin, appelé sur le plan international adrenocortical carcinoma, naît des cellules stéroïdogènes du cortex surrénalien. L'incidence standardisée sur l'âge est d'environ 0,7 à 2 cas par million d'habitants et par an. Dans une étude de population américaine portant sur 2 014 cas, l'incidence était de 1,02 par million et l'âge médian au diagnostic de 55 ans. Environ 57 % des patients étaient des femmes [1].
La maladie peut survenir à tout âge. Certaines séries montrent deux pics d'incidence, l'un dans l'enfance et l'autre à l'âge adulte, alors que les grandes études de population montrent surtout un pic au cours de la cinquième et de la sixième décennie. L'enfant se distingue de l'adulte par une plus grande part de prédisposition héréditaire, en particulier par des variants pathogènes de TP53. Le présent exposé concerne principalement l'adulte. L'enfant chez qui un corticosurrénalome malin est suspecté doit être pris en charge dans un service spécialisé d'oncologie pédiatrique.
Environ 40 à 60 % des patients consultent en raison d'un excès hormonal, environ 30 % en raison de symptômes tumoraux locaux ou généraux, et 20 à 30 % sont diagnostiqués à partir d'une lésion surrénalienne de découverte fortuite [2,3]. Entre un quart et un tiers ont des métastases au diagnostic. Les sites métastatiques habituels sont le foie, les poumons, les ganglions lymphatiques régionaux et le squelette.
La survie à cinq ans de l'ensemble des patients est d'environ 35 %, mais varie fortement selon le stade, la marge de résection, la prolifération tumorale et la sécrétion de cortisol. Les survies à cinq ans rapportées se situent approximativement entre 60 et 80 % pour le stade I, entre 50 et 70 % pour le stade II, entre 25 et 50 % pour le stade III et au-dessous de 15 % pour le stade IV [2,3].
Prédisposition héréditaire
La plupart des cas sont sporadiques, mais le corticosurrénalome malin fait partie de plusieurs syndromes de prédisposition héréditaire au cancer. Les plus importants chez l'adulte sont :
- le syndrome de Li-Fraumeni, dû à un variant pathogène de TP53
- le syndrome de Lynch, dû à un déficit du système de réparation des mésappariements de l'ADN
- la néoplasie endocrinienne multiple de type 1
- la polypose adénomateuse familiale
- le complexe de Carney
- le syndrome de Beckwith-Wiedemann, surtout chez l'enfant
Le développement tumoral est souvent lié à des perturbations de la signalisation p53, de la voie Wnt/bêta-caténine et à une surexpression d'IGF2. Les altérations somatiques récurrentes concernent TP53, ZNRF3, CTNNB1 et la région chromosomique 11p15 [4].
Tous les patients doivent bénéficier d'un interrogatoire ciblé sur leurs antécédents personnels et familiaux de cancer du sein précoce, de sarcome, de tumeur cérébrale, de cancer colorectal, de cancer de l'endomètre et de cancers primitifs multiples. Un conseil génétique et une analyse génétique constitutionnelle doivent être proposés en cas d'âge jeune, d'agrégation familiale, de tumeurs multiples ou d'éléments évocateurs d'un syndrome défini. Le corticosurrénalome malin étant une tumeur cardinale du syndrome de Li-Fraumeni, un seuil bas pour l'analyse de TP53 est justifié, même en l'absence d'antécédents familiaux évidents [5].
Présentation clinique
Excès hormonal
Le cortisol est l'hormone le plus souvent produite en excès. L'hypercortisolisme peut s'installer rapidement et entraîner une faiblesse musculaire proximale marquée, un diabète, une hypertension artérielle, une hypokaliémie, des ecchymoses, des infections et un risque thromboembolique accru, sans la prise de poids progressive observée dans les syndromes de Cushing plus indolents.
Chez la femme, l'excès d'androgènes entraîne hirsutisme, acné, troubles du cycle menstruel, hypertrophie clitoridienne, voix plus grave et autres signes de virilisation. Chez l'homme, l'excès d'androgènes peut être cliniquement difficile à détecter. Une production concomitante de cortisol et d'androgènes est particulièrement évocatrice de malignité.
La production d'œstrogènes est rare, mais une gynécomastie, une baisse de la libido et une atrophie testiculaire chez un homme porteur d'une tumeur surrénalienne doivent faire suspecter une malignité. Une production primitive d'aldostérone est rare. L'hypertension artérielle et l'hypokaliémie sont plus souvent dues à des taux de cortisol très élevés ou à la production de précurseurs stéroïdiens minéralocorticoïdes [5].
Un excès stéroïdien biologique peut être mis en évidence chez une proportion de patients plus importante que celle présentant des symptômes cliniques francs. L'analyse par spectrométrie de masse peut montrer une accumulation de précurseurs du cortisol, des androgènes et des minéralocorticoïdes, reflet de la stéroïdogenèse désorganisée de la tumeur [6].
Symptômes liés à la tumeur
Les tumeurs volumineuses peuvent entraîner :
- des douleurs abdominales ou du flanc
- une satiété précoce et une augmentation du périmètre abdominal
- des douleurs dorsales
- une masse palpable
- des nausées ou une constipation
- un amaigrissement, de la fièvre ou une asthénie
- des symptômes liés aux métastases, par exemple toux, dyspnée ou douleurs osseuses
Une douleur aiguë peut être due à une hémorragie ou à une nécrose tumorale. Une atteinte surrénalienne bilatérale est rare et doit faire évoquer des métastases, un lymphome, une infection ou un syndrome héréditaire plutôt qu'un corticosurrénalome malin sporadique.
Bilan et diagnostic
Le patient doit être adressé précocement à un centre où endocrinologue, chirurgien endocrinien ou urologue, oncologue, radiologue, médecin nucléaire et anatomopathologiste spécialisé en pathologie endocrinienne peuvent coordonner le bilan [2]. Le bilan doit répondre à quatre questions :
- La tumeur est-elle sécrétante ?
- L'imagerie est-elle compatible avec une malignité ?
- La maladie est-elle résécable ?
- Existe-t-il une extension régionale ou des métastases à distance ?
flowchart TD
A["Tumeur surrénalienne<br>suspecte de malignité"] --> B["Exploration hormonale<br>et exclusion du phéochromocytome"]
B --> C["TDM thoraco-abdomino-pelvienne<br>avec protocole surrénalien"]
C --> D["Évaluation pluridisciplinaire :<br>maladie résécable ?"]
D -->|Oui| E["Résection complète en bloc<br>dans un centre expert"]
D -->|Non| F["Diagnostic tissulaire s'il<br>oriente le choix thérapeutique"]
E --> G["Anatomopathologie experte : Weiss,<br>Ki67, statut R, ENSAT"]
G --> H["Risque élevé de récidive ?<br>Stade III, R1 ou Rx,<br>rupture ou Ki67 supérieur à 10 %"]
H -->|Oui| I["Mitotane adjuvant, envisager<br>la radiothérapie"]
H -->|Non| J["Surveillance structurée<br>sans mitotane adjuvant"]
F --> K["Mitotane ou EDP-M,<br>traitement local si besoin"]
Algorithme de prise en charge d'une tumeur surrénalienne suspecte de malignité. L'exploration hormonale avec exclusion du phéochromocytome précède tout geste invasif, et la résécabilité détermine si la prise en charge passe par la chirurgie avec relecture anatomopathologique experte ou par le diagnostic tissulaire et le traitement systémique. Après l'intervention, le risque de récidive détermine l'indication du mitotane adjuvant [2,5,13].
Exploration hormonale
L'exploration hormonale doit être réalisée même en l'absence de signes cliniques d'excès hormonal. Elle vise à étayer l'hypothèse d'une origine corticale, à prévenir les complications périopératoires, à planifier le traitement substitutif et à identifier des marqueurs pouvant être suivis après le traitement [5].
| Question | Analyses recommandées | Commentaire |
|---|---|---|
| Phéochromocytome | Métanéphrines libres plasmatiques ou métanéphrines fractionnées urinaires des 24 heures | À exclure avant biopsie ou chirurgie |
| Excès de cortisol | Test de freinage minute par 1 mg de dexaméthasone, ACTH, si besoin cortisol libre urinaire des 24 heures et cortisol salivaire en fin de soirée | Un ACTH bas plaide pour une sécrétion autonome |
| Production d'androgènes ou de précurseurs | SDHEA, androstènedione, testostérone, 17-hydroxyprogestérone, 11-désoxycortisol | La cosécrétion et l'élévation des précurseurs renforcent la suspicion de malignité |
| Production d'œstrogènes | Estradiol chez l'homme et chez la femme ménopausée | Une tumeur surrénalienne féminisante est fortement suspecte de malignité |
| Hyperaldostéronisme primaire | Aldostérone, rénine et rapport aldostérone/rénine en cas d'hypertension artérielle ou d'hypokaliémie inexpliquée | Corriger la kaliémie et tenir compte des interférences médicamenteuses |
| Marqueur tumoral individuel | Le ou les stéroïdes élevés avant le traitement | Utilisable pour la surveillance |
Le cortisol après 1 mg de dexaméthasone doit être interprété selon les seuils locaux propres à la méthode. Une valeur supérieure à 50 nmol/l est compatible avec une absence de freinage, mais en cas de suspicion de cancer, l'importance de l'hypercortisolisme doit être évaluée par des tests complémentaires et par le tableau clinique. Un cortisol très élevé peut activer le récepteur minéralocorticoïde et entraîner une hypokaliémie sans élévation de l'aldostérone.
Le profil stéroïdien urinaire par spectrométrie de masse est un complément précieux là où la méthode est disponible. Dans l'étude prospective EURINE-ACT, l'association d'un diamètre tumoral d'au moins 4 cm, d'une densité spontanée supérieure à 20 UH et d'un profil urinaire à haut risque avait une valeur prédictive positive de 76,4 % et une valeur prédictive négative de 99,7 % pour le corticosurrénalome malin [7]. La méthode n'est pas encore disponible en routine dans tous les laboratoires suédois.
Imagerie
Tomodensitométrie
La TDM sans injection est l'examen de première intention pour caractériser la tumeur surrénalienne. Le corticosurrénalome malin mesure souvent 10 à 13 cm au diagnostic et présente un ou plusieurs des aspects suivants :
- densité supérieure à 10 UH en TDM sans injection
- structure hétérogène
- nécrose ou hémorragie
- contours irréguliers ou lobulés
- calcifications
- infiltration de la graisse ou des organes adjacents
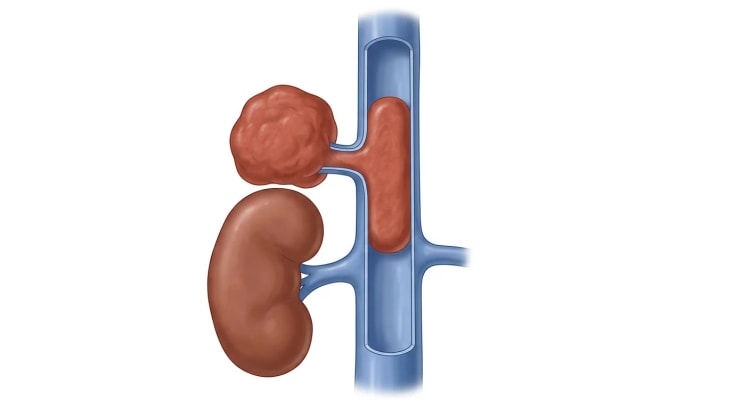
- thrombus tumoral dans la veine rénale ou la veine cave inférieure
- adénomégalies régionales
Une lésion homogène de densité inférieure ou égale à 10 UH est fortement évocatrice d'un adénome riche en lipides, mais la taille et l'ensemble du tableau clinique doivent être pris en compte. Les données prospectives suggèrent qu'un seuil de 20 UH offre une meilleure spécificité qu'un seuil de 10 UH pour identifier les lésions suspectes de malignité, sans perte notable de sensibilité [7].
Le lavage du produit de contraste peut étayer le diagnostic d'adénome, mais les seuils absolu et relatif de 60 et 40 % respectivement ne doivent pas être utilisés seuls pour exclure un cancer. Les lésions volumineuses et hétérogènes se prêtent mal à ce calcul.
Tout patient suspect de corticosurrénalome malin doit faire l'objet d'un bilan d'extension par TDM thoraco-abdomino-pelvienne avec injection de produit de contraste. Le foie, les poumons et les ganglions lymphatiques régionaux doivent être examinés avec une attention particulière.
Imagerie par résonance magnétique
L'IRM est indiquée lorsque le produit de contraste iodé est contre-indiqué et en complément en cas de suspicion d'envahissement du foie, du rein, du pancréas, du diaphragme ou des gros vaisseaux veineux. L'imagerie en déplacement chimique peut mettre en évidence la graisse intracellulaire des adénomes. L'absence de chute du signal est non spécifique et s'observe dans le corticosurrénalome malin, le phéochromocytome et les métastases.
TEP-TDM au FDG
La TEP-TDM au FDG peut être utilisée pour :
- caractériser une lésion indéterminée
- réaliser le bilan d'extension métastatique avant chirurgie
- évaluer une récidive suspectée
- choisir un site de biopsie approprié
- distinguer une tumeur active de modifications liées au traitement
La plupart des corticosurrénalomes malins sont fixants au FDG, mais des faux négatifs existent. Les adénomes sécrétants et les phéochromocytomes peuvent fixer le FDG, ce qui limite la spécificité [8].
Biopsie
La biopsie percutanée ne doit pas être utilisée pour distinguer un adénome corticosurrénalien d'un corticosurrénalome malin. Une biopsie de petite taille ne permet pas d'évaluer de façon fiable l'invasion capsulaire ou vasculaire et peut entraîner une hémorragie, une dissémination tumorale et un retard à la chirurgie curative [3].
Une biopsie peut se justifier si :
- la tumeur est non résécable et un diagnostic histologique est nécessaire avant le traitement systémique
- une métastase d'un autre cancer primitif connu est probable
- un lymphome, une infection ou un autre diagnostic différentiel accessible à un traitement est suspecté
Un phéochromocytome doit toujours avoir été exclu biologiquement avant la biopsie.
Histopathologie
La pièce doit être examinée par un anatomopathologiste expérimenté en pathologie corticosurrénalienne. Le facteur stéroïdogène 1 (SF-1) est le marqueur immunohistochimique le plus fiable de l'origine corticosurrénalienne. Melan-A, l'inhibine alpha, la calrétinine et la synaptophysine peuvent apporter un argument complémentaire.
Le système de Weiss est la référence pour les tumeurs corticosurrénaliennes conventionnelles de l'adulte. Chaque critère présent vaut un point :
- grade nucléaire élevé
- plus de 5 mitoses pour 50 champs à fort grossissement
- mitoses atypiques
- cytoplasme éosinophile dans plus de 75 % des cellules tumorales
- architecture diffuse dans plus d'un tiers de la tumeur
- nécrose
- invasion veineuse
- invasion sinusoïdale
- invasion capsulaire
Un score de Weiss d'au moins 3 est en faveur de la malignité. Les cas limites nécessitent une relecture experte. Les tumeurs oncocytaires ne doivent pas être classées selon le score de Weiss conventionnel mais selon le système de Lin-Weiss-Bisceglia. Les tumeurs pédiatriques sont évaluées selon le système de Wieneke. L'OMS souligne en outre l'index mitotique, l'angio-invasion et l'index Ki67 comme variables pronostiques essentielles [9].
Le compte rendu anatomopathologique doit au minimum préciser :
- le sous-type histologique
- le score de Weiss ou le système adapté au sous-type
- l'index Ki67 dans la zone la plus proliférante
- le nombre de mitoses
- l'invasion vasculaire, sinusoïdale et capsulaire
- la taille et le poids de la tumeur
- la nécrose
- le statut ganglionnaire
- la marge de résection selon R0, R1, R2 ou Rx
- les stades pTNM et ENSAT
- une éventuelle rupture tumorale
Stadification
| Stade ENSAT | Définition |
|---|---|
| I | Tumeur de 5 cm ou moins, limitée à la surrénale, N0 M0 |
| II | Tumeur de plus de 5 cm, limitée à la surrénale, N0 M0 |
| III | Envahissement de la graisse environnante ou des organes adjacents, thrombus tumoral dans la veine rénale ou la veine cave, ou métastase ganglionnaire régionale, M0 |
| IV | Métastases à distance, M1 |
Le stade ENSAT, l'index Ki67, la marge de résection, la sécrétion de cortisol et les symptômes liés à la tumeur sont les marqueurs pronostiques cliniques les plus utiles. Le score S-GRAS combine le stade, le Ki67, le statut R, l'âge et les symptômes, mais ne remplace pas l'évaluation pluridisciplinaire individuelle [10].
La survie à cinq ans chute nettement avec l'augmentation du stade ENSAT : environ 60 à 80 % au stade I, 50 à 70 % au stade II, 25 à 50 % au stade III et moins de 15 % au stade IV. La dispersion au sein de chaque stade s'explique en grande partie par la marge de résection, l'index Ki67 et la sécrétion de cortisol, qui doivent donc être pris en compte dans l'évaluation pronostique individuelle [2,3].
Diagnostics différentiels
| Diagnostic différentiel | Éléments en faveur | Mesure discriminante essentielle |
|---|---|---|
| Adénome corticosurrénalien | Lésion homogène, faible densité spontanée, taille stable | Protocole surrénalien et exploration hormonale |
| Phéochromocytome | Symptômes catécholaminergiques, hypersignal T2, fixation variable du FDG | Métanéphrines plasmatiques ou urinaires avant tout geste invasif |
| Métastase surrénalienne | Cancer extrasurrénalien connu, atteinte souvent bilatérale | Comparer avec le mode de dissémination du cancer primitif, biopsie sélective |
| Lymphome surrénalien primitif | Tumeur volumineuse souvent bilatérale, signes généraux, insuffisance surrénalienne | Biopsie après exclusion d'un phéochromocytome |
| Sarcome rétropéritonéal | La tumeur refoule ou englobe la surrénale plutôt qu'elle n'en naît | Relecture experte de l'imagerie |
| Tumeur rénale avec atteinte surrénalienne | Origine dans le parenchyme rénal, envahissement de la veine rénale | Évaluation radiologique multiplanaire |
| Ganglioneurome ou autre tumeur neurogène | Localisation paravertébrale, croissance lente | IRM et histologie sélective |
| Myélolipome | Graisse macroscopique | Aspect TDM typique |
| Hémorragie surrénalienne ou pseudokyste | Douleur aiguë, produits de dégradation sanguine, aspect évolutif dans le temps | Contrôle radiologique à court intervalle si la malignité ne peut être exclue |
| Infection | Bilatéralité, fièvre, immunodépression | Bilan microbiologique et biopsie dans des cas sélectionnés |
Traitement
Principes généraux
Le traitement doit être planifié dans un centre expert. L'objectif diffère selon trois situations cliniques :
- maladie localisée résécable : résection R0 à visée curative
- maladie oligométastatique ou récidive locale : éradication chirurgicale ou locale complète lorsque cela est possible
- maladie étendue non résécable : contrôle tumoral, contrôle de l'excès hormonal et traitement symptomatique
Chirurgie de la maladie localisée
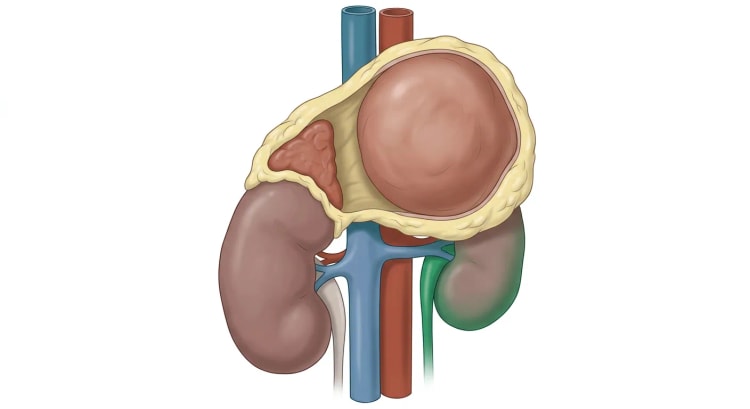
La résection complète en bloc avec capsule intacte est le seul traitement potentiellement curatif. La tumeur, la surrénale et la graisse rétropéritonéale environnante sont retirées sans rupture capsulaire. Les organes infiltrés doivent être réséqués en bloc si cela est nécessaire pour obtenir une marge R0, mais le rein ou un autre organe ne doit pas être retiré de façon systématique si une marge saine peut être obtenue sans résection multiviscérale.
La surrénalectomie par voie ouverte est la règle en cas de :
- corticosurrénalome malin radiologiquement certain ou fortement suspecté
- envahissement local
- thrombus tumoral
- nécessité d'une résection multiviscérale
- tumeur volumineuse dont l'intégrité capsulaire ne peut être préservée avec certitude
Dans une méta-analyse de 2 207 patients, la chirurgie mini-invasive était associée à une perte sanguine moindre et à une durée d'hospitalisation plus courte, mais aussi à davantage de marges positives, à des récidives plus précoces et à un risque plus élevé de récidive péritonéale. Aucune différence certaine de survie globale n'a pu être démontrée [11]. La chirurgie mini-invasive ne peut donc être envisagée que pour des tumeurs soigneusement sélectionnées de moins de 6 cm environ, sans signe d'envahissement, et par un chirurgien très expérimenté à la fois en chirurgie surrénalienne et en chirurgie oncologique.
Le curage ganglionnaire régional améliore la stadification et pourrait avoir une valeur thérapeutique. Une méta-analyse de patients de stade I à III a montré une mortalité spécifique plus faible après curage ganglionnaire, mais les données étaient entièrement rétrospectives [12]. Les ganglions augmentés de volume ou suspects doivent toujours être retirés. Un curage régional systématique doit être envisagé lors d'une chirurgie à visée curative.
Mitotane adjuvant
Le traitement adjuvant repose sur le risque de récidive.
Un risque faible à intermédiaire correspond habituellement à une résection R0, un stade ENSAT I ou II et un Ki67 inférieur ou égal à 10 %. Dans l'étude ADIUVO (91 patients randomisés ayant eu une résection R0, stade ENSAT I–III et Ki67 inférieur ou égal à 10 %), la survie sans récidive à cinq ans était de 79 % sous mitotane et de 75 % avec surveillance seule (HR 0,74 ; IC à 95 % 0,30–1,85). La différence n'était pas statistiquement significative, et tous les patients traités par mitotane ont présenté des effets indésirables [13]. Une surveillance structurée sans mitotane est donc une option de première intention raisonnable dans ce groupe.
Un risque élevé est présent en cas d'un ou plusieurs des éléments suivants :
- stade ENSAT III
- résection R1 ou Rx
- rupture tumorale
- Ki67 supérieur à 10 %
- invasion vasculaire marquée ou autres éléments anatomopathologiques agressifs
Le mitotane adjuvant doit être proposé à ces patients après information sur l'incertitude des preuves et la toxicité du traitement. Une vaste méta-analyse a montré une association avec une amélioration de la survie globale et de la survie sans récidive, mais le niveau de certitude des preuves a été jugé faible ou très faible, la plupart des études étant rétrospectives [14]. Une autre méta-analyse a montré une amélioration de la survie sans récidive, en particulier après résection R0 [15].
Le traitement est débuté lorsque le patient s'est remis de l'intervention, souvent dans un délai de 6 à 8 semaines. La durée du traitement est d'au moins 2 ans, mais en règle générale de 5 ans au maximum chez les patients sans récidive qui tolèrent le traitement [2].
Mitotane : posologie et surveillance
Le mitotane a une demi-vie longue et variable, s'accumule dans le tissu adipeux et est un puissant inducteur du CYP3A4. La concentration plasmatique doit être suivie, avec un objectif habituel de 14 à 20 mg/l. Des taux supérieurs à 20 mg/l exposent à un risque accru de toxicité neurologique [5].
| Médicament | Dose | Commentaire |
|---|---|---|
| Mitotane | Dose initiale de 2 à 3 g par jour avec augmentation environ toutes les deux semaines jusqu'à un taux plasmatique compris entre 14 et 20 mg/l. Si un contrôle rapide d'un hypercortisolisme sévère est nécessaire, la dose initiale peut être de 4 à 6 g par jour avec augmentation hebdomadaire. Une dose initiale supérieure à 6 g par jour n'est en règle générale pas recommandée. La dose journalière est répartie en 2 à 3 prises | Adapter selon la tolérance et le taux plasmatique. Concentration cible 14 à 20 mg/l |
| Hydrocortisone en cas de traitement prolongé par mitotane | Souvent 50 à 100 mg par jour au total en prises fractionnées | Une dose supérieure à la dose substitutive habituelle est nécessaire en raison de l'accélération du métabolisme et de l'augmentation de la transcortine |
| Étoposide dans le protocole EDP-M | 100 mg/m² par voie intraveineuse de J2 à J4 | Administré toutes les quatre semaines |
| Doxorubicine dans le protocole EDP-M | 40 mg/m² par voie intraveineuse à J1 | Tenir compte de la cardiotoxicité cumulative |
| Cisplatine dans le protocole EDP-M | 40 mg/m² par voie intraveineuse à J3 et J4 | Surveiller la fonction rénale, l'audition, la neuropathie et les électrolytes |
Le taux plasmatique est contrôlé après chaque modification de dose et de façon rapprochée pendant la phase de titration, par exemple toutes les deux semaines, et chaque semaine en cas de dose initiale élevée, puis régulièrement, par exemple mensuellement, une fois la dose d'entretien atteinte. Une réduction de dose ou une interruption du traitement peut être nécessaire en cas d'ataxie, de troubles cognitifs, de symptômes digestifs marqués ou d'atteinte hépatique.
Le mitotane entraîne presque toujours une insuffisance surrénalienne lorsque le traitement est efficace. L'hydrocortisone doit être instaurée avant ou au début du traitement. Le patient doit être éduqué à l'adaptation des doses en situation de stress, disposer d'une carte d'urgence et être préparé à l'auto-injection. Le cortisol sérique total est difficile à interpréter car le mitotane augmente la transcortine.
La surveillance doit comprendre :
- électrolytes, créatinine et bilan hépatique
- numération formule sanguine
- concentration plasmatique de mitotane
- ACTH et signes cliniques de substitution insuffisante
- rénine et besoin en fludrocortisone
- TSH et T4 libre, en accordant une attention particulière à la T4 libre
- bilan lipidique
- examen neurologique
- fonction gonadique et questions de fertilité
- revue complète des interactions médicamenteuses
Radiothérapie adjuvante
La radiothérapie adjuvante n'est pas systématique après résection complète d'une tumeur à faible risque. Elle doit être discutée en cas de :
- marge microscopiquement envahie ou incertaine
- rupture capsulaire ou effraction tumorale
- stade III avec envahissement des tissus environnants
- grade tumoral élevé ou Ki67 très élevé
- récidive locale à haut risque de nouvelle progression locale
La dose habituelle sur le lit tumoral est de 50 à 60 Gy en fractions de 2 Gy [16]. Une méta-analyse plus ancienne a montré que la radiothérapie réduisait d'environ moitié le risque de récidive locale, sans effet certain sur la survie globale [17]. Des méta-analyses plus récentes suggèrent une amélioration de la survie sans récidive et de la survie globale aux stades I à III, mais ces résultats reposent principalement sur des séries rétrospectives sélectionnées [14,15].
Le tableau résume comment le risque de récidive après résection complète oriente le choix du traitement adjuvant et quelles doses sont alors pertinentes.
| Groupe de risque | Critères après résection | Traitement systémique adjuvant | Radiothérapie adjuvante |
|---|---|---|---|
| Faible à intermédiaire | Résection R0, stade ENSAT I ou II et Ki67 inférieur ou égal à 10 % | Une surveillance structurée sans mitotane est une option de première intention raisonnable [13] | Non systématique |
| Élevé | Stade ENSAT III, résection R1 ou Rx, rupture tumorale, Ki67 supérieur à 10 % ou invasion vasculaire marquée | Mitotane adjuvant, débuté dans les 6 à 8 semaines suivant l'intervention, pendant au moins 2 ans et en règle générale 5 ans au maximum, concentration cible 14 à 20 mg/l [5,14,15] | À envisager en cas de R1 ou Rx, de rupture capsulaire ou de stade III avec envahissement. Dose habituelle de 50 à 60 Gy sur le lit tumoral en fractions de 2 Gy [16] |
| Très élevé | Par exemple Ki67 supérieur à 30 %, thrombus tumoral volumineux dans la veine cave, stade IV ou résection R1 | Mitotane adjuvant. L'association cisplatine et étoposide avec le mitotane peut être envisagée après évaluation individuelle, de préférence dans le cadre d'un essai clinique [2] | Comme en cas de risque élevé |
Maladie localement avancée et métastatique
Résection et traitements locaux
La chirurgie n'est pas recommandée de façon systématique en cas de dissémination métastatique étendue. Elle peut être envisagée si l'ensemble des sites tumoraux macroscopiques peuvent être réséqués, en particulier en cas de faible masse tumorale, de maladie lentement évolutive et de bon état général.
En cas de récidive, la chirurgie ou un autre traitement local est surtout justifié si :
- l'intervalle libre de maladie est d'au moins 12 mois
- toutes les lésions peuvent être traitées
- la récidive est limitée à un ou à quelques sites anatomiques
- la vitesse de croissance tumorale est faible
- l'excès hormonal peut être amélioré par une réduction tumorale locale
La radiofréquence, l'ablation par micro-ondes, la cryoablation, la radiothérapie stéréotaxique et l'embolisation hépatique peuvent assurer un contrôle local des oligométastases. L'ablation thermique convient surtout aux petites métastases hépatiques ou pulmonaires, souvent de moins de 3 à 5 cm. La radiothérapie palliative est efficace en cas de métastases osseuses douloureuses ou de compression locale [18].
Traitement systémique
Le mitotane en monothérapie peut être envisagé en cas de faible masse tumorale, de progression lente ou lorsque la polychimiothérapie n'est pas tolérée. En cas de masse tumorale importante, de progression rapide, de symptômes marqués ou de production hormonale importante, le protocole EDP-M est recommandé.
Dans l'étude FIRM-ACT, 304 patients ont été randomisés entre EDP-M et streptozocine plus mitotane. L'EDP-M a permis un taux de réponse plus élevé, 23,2 contre 9,2 %, et une survie sans progression médiane plus longue, 5,0 contre 2,1 mois. La survie globale était de 14,8 et 12,0 mois respectivement, et la différence n'était pas statistiquement significative, probablement en partie en raison du cross-over entre les traitements [19].
L'EDP-M nécessite une surveillance rapprochée de :
- la numération formule sanguine et le risque infectieux
- la fonction rénale et la magnésémie
- l'audition et la neuropathie périphérique
- la fonction ventriculaire gauche et la dose cumulée de doxorubicine
- les nausées, l'état nutritionnel et l'état général
- le taux de mitotane et les interactions
- l'insuffisance surrénalienne
La chimiothérapie adjuvante après résection complète n'est pas un standard établi. L'association cisplatine et étoposide avec le mitotane peut être envisagée après évaluation individuelle, de préférence dans le cadre d'un essai clinique, en cas de risque de récidive très élevé, par exemple Ki67 supérieur à 30 %, thrombus tumoral volumineux dans la veine cave, stade IV ou résection R1 [2].
Lignes thérapeutiques ultérieures
Il n'existe pas de standard établi après progression sous EDP-M. Les options comprennent streptozocine plus mitotane, gemcitabine plus capécitabine, témozolomide, immunothérapie, inhibiteurs multikinases ou essai clinique. Le choix dépend des traitements antérieurs, du taux de mitotane, du profil moléculaire de la tumeur et des fonctions d'organes du patient.
Les inhibiteurs de points de contrôle immunitaire ont une activité modérée. Une méta-analyse de 250 patients a montré un taux de réponse objective de 14 %, un contrôle de la maladie chez 43 % et une survie sans progression médiane de 2,8 mois [20]. Ce traitement mérite particulièrement d'être discuté en cas de déficit du système de réparation des mésappariements ou de tumeur avec instabilité microsatellitaire, mais ces marqueurs n'ont pas prédit de façon constante la réponse dans le corticosurrénalome malin.
Les thérapies ciblées n'ont pas encore de place établie en routine. Un profilage moléculaire de la tumeur peut se justifier en cas de maladie avancée pour identifier un déficit du système de réparation des mésappariements, une charge mutationnelle élevée ou une altération rare accessible à un traitement, et pour faciliter l'inclusion dans un essai clinique [21].
Contrôle de l'excès hormonal
L'hypercortisolisme sévère nécessite un traitement parallèle, car l'infection, la maladie thromboembolique, l'hypokaliémie, l'hyperglycémie et la faiblesse musculaire peuvent menacer le pronostic vital plus immédiatement que la masse tumorale.
Le mitotane agit lentement. En cas d'hypercortisolisme marqué, des inhibiteurs de la stéroïdogenèse d'action rapide tels que la métyrapone, l'osilodrostat ou le kétoconazole sont donc souvent nécessaires. En cas d'hypercortisolisme menaçant le pronostic vital, l'étomidate intraveineux peut être utilisé sous surveillance intensive. Un blocage complet associé à une substitution par hydrocortisone peut être plus sûr qu'une tentative d'inhibition partielle. Les doses exactes doivent être individualisées par l'endocrinologue en fonction de la molécule choisie, de la fonction hépatique, des interactions et de la disponibilité.
L'hypokaliémie est traitée par potassium et souvent par spironolactone ou éplérénone. Le diabète et l'hypertension artérielle nécessitent un traitement actif. Une thromboprophylaxie et une prophylaxie des infections opportunistes doivent être envisagées en cas d'hypercortisolisme marqué.
En Suède, la disponibilité du mitotane, de certains inhibiteurs de la stéroïdogenèse et de la surveillance pharmacologique spécialisée peut différer de ce que décrivent les publications internationales. Le traitement doit donc être coordonné avec un centre expert national ou régional et selon les procédures médicamenteuses suédoises en vigueur.
Surveillance et pronostic
Après résection complète
La surveillance doit comprendre une TDM ou une IRM thoraco-abdomino-pelvienne ainsi que le dosage des hormones ou des précurseurs stéroïdiens élevés avant l'intervention. Un calendrier raisonnable est le suivant :
- tous les trois mois pendant les 2 premières années
- tous les trois à six mois de la 3e à la 5e année
- ensuite de façon individualisée, souvent annuellement en cas de risque de récidive persistant
La plupart des récidives surviennent dans les 5 ans, mais des récidives tardives existent. Une surveillance prolongée est donc justifiée, en particulier en cas de stade II ou III, de Ki67 élevé, de sécrétion hormonale initiale ou de marge initialement incertaine [5].
La TEP-TDM au FDG n'est pas nécessairement utilisée à chaque contrôle, mais elle est précieuse en cas d'anomalies morphologiques indéterminées, d'élévation des marqueurs hormonaux ou de planification d'un traitement local. Le profil stéroïdien urinaire peut détecter la réapparition du profil stéroïdien de la tumeur, mais n'a pas encore remplacé l'imagerie [6].
Pendant le traitement par mitotane
Le suivi doit concilier l'efficacité oncologique et la toxicité endocrinienne. Chaque consultation doit comporter la recherche de symptômes d'insuffisance surrénalienne, d'effets indésirables neurologiques, l'évaluation de la tolérance digestive, des interactions médicamenteuses et de l'observance. Les patients doivent être informés que le mitotane peut persister dans l'organisme pendant des mois après son arrêt.
Une grossesse doit être évitée pendant le traitement et tant que des taux plasmatiques persistent. Le mitotane peut réduire l'efficacité de la contraception hormonale par induction enzymatique. Les mesures de préservation de la fertilité doivent être discutées avant une chimiothérapie ou un traitement prolongé par mitotane.
Facteurs pronostiques
Les éléments suivants sont associés à un pronostic plus défavorable :
- stade ENSAT plus élevé
- résection R1, R2 ou Rx
- rupture ou effraction tumorale
- Ki67 supérieur à 10 %, en particulier d'au moins 20 %
- index mitotique élevé et invasion vasculaire marquée
- sécrétion de cortisol
- masse tumorale importante et atteinte métastatique de plusieurs organes
- délai court jusqu'à la récidive
- impossibilité d'obtenir un traitement local complet
Le Ki67 est un marqueur pronostique continu et ne doit pas être réduit à un seuil absolu unique. Un index inférieur à 10 % est associé à un risque de récidive plus faible, de 10 à 19 % à un risque intermédiaire et d'au moins 20 % à un risque élevé, mais le stade et le statut R doivent toujours être pris en compte [9,10].
Une récidive survenant plus de 12 mois après le traitement initial, un nombre limité de sites tumoraux et la possibilité d'une résection ou d'une ablation complète sont des facteurs favorables. Même après une première récidive, une rémission prolongée peut être obtenue chez des patients sélectionnés grâce à des traitements multimodaux répétés.
Sources
- Sharma E et al. The Characteristics and Trends in Adrenocortical Carcinoma: A United States Population Based Study. Journal of Clinical Medicine Research 2018. PMID: 29977421
- Fassnacht M et al. European Society of Endocrinology Clinical Practice Guidelines on the management of adrenocortical carcinoma in adults, in collaboration with the European Network for the Study of Adrenal Tumors. European Journal of Endocrinology 2018. PMID: 30299884
- Shariq OA, McKenzie TJ. Adrenocortical carcinoma: current state of the art, ongoing controversies, and future directions in diagnosis and treatment. Therapeutic Advances in Chronic Disease 2021. PMID: 34349894
- Kamilaris CDC et al. Adrenocortical tumorigenesis: Lessons from genetics. Best Practice & Research Clinical Endocrinology & Metabolism 2020. PMID: 32507359
- Kiseljak-Vassiliades K et al. American Association of Clinical Endocrinology Disease State Clinical Review on the Evaluation and Management of Adrenocortical Carcinoma in an Adult: a Practical Approach. Endocrine Practice 2020. PMID: 33875173
- Rossi C et al. The Potential of Steroid Profiling by Mass Spectrometry in the Management of Adrenocortical Carcinoma. Biomedicines 2020. PMID: 32872281
- Bancos I et al. Urine steroid metabolomics for the differential diagnosis of adrenal incidentalomas in the EURINE-ACT study: a prospective test validation study. Lancet Diabetes & Endocrinology 2020. PMID: 32711725
- Sundin A et al. A Clinical Challenge: Endocrine and Imaging Investigations of Adrenal Masses. Journal of Nuclear Medicine 2021. PMID: 34230070
- Mete O et al. Overview of the 2022 WHO Classification of Adrenal Cortical Tumors. Endocrine Pathology 2022. PMID: 35288842
- Lin W et al. S-GRAS score performs better than a model from SEER for patients with adrenocortical carcinoma. Endocrine Connections 2022. PMID: 35583177
- Hu X et al. Minimally Invasive Versus Open Adrenalectomy in Patients with Adrenocortical Carcinoma: A Meta-analysis. Annals of Surgical Oncology 2020. PMID: 32277316
- Hendricks A et al. Impact of Lymphadenectomy on the Oncologic Outcome of Patients with Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2022. PMID: 35053453
- Terzolo M et al. Adjuvant mitotane versus surveillance in low-grade, localised adrenocortical carcinoma: an international, multicentre, open-label, randomised, phase 3 trial and observational study. Lancet Diabetes & Endocrinology 2023. PMID: 37619579
- Pfeffer A et al. Efficacy and Safety of Radiotherapy and Systemic Treatments in Adrenocortical Carcinoma: Systematic Review and Meta-Analysis. Journal of Clinical Endocrinology and Metabolism 2025. PMID: 40796146
- Tsuboi I et al. The efficacy of adjuvant mitotane therapy and radiotherapy following adrenalectomy in patients with adrenocortical carcinoma: A systematic review and meta-analysis. Urologic Oncology 2025. PMID: 39379210
- Araujo-Castro M et al. Spanish consensus on the diagnosis and management of adrenocortical carcinoma. Endocrine-Related Cancer 2025. PMID: 40215284
- Viani GA, Viana BS. Adjuvant radiotherapy after surgical resection for adrenocortical carcinoma: A systematic review of observational studies and meta-analysis. Journal of Cancer Research and Therapeutics 2019. PMID: 30900615
- Rowell NP. Oncological Management of Adrenocortical Carcinoma: An Update and Critical Review. Oncology and Therapy 2025. PMID: 39964565
- Fassnacht M et al. Combination chemotherapy in advanced adrenocortical carcinoma. New England Journal of Medicine 2012. PMID: 22551107
- Ababneh O et al. The Efficacy and Safety of Immune Checkpoint Inhibitors in Adrenocortical Carcinoma: A Systematic Review and Meta-Analysis. Cancers 2024. PMID: 38473262
- Chukkalore D et al. Adrenocortical Carcinomas: Molecular Pathogenesis, Treatment Options, and Emerging Immunotherapy and Targeted Therapy Approaches. The Oncologist 2024. PMID: 38381694