Résumé
Le syndrome de Turner est dû à l'absence complète ou partielle de l'un des chromosomes sexuels et touche environ 50 filles et femmes sur 100 000. Le phénotype va d'anomalies congénitales marquées à une petite taille isolée ou une insuffisance ovarienne prématurée. Le diagnostic repose sur le caryotype avec analyse d'au moins 30 métaphases. Toutes les personnes atteintes nécessitent un suivi multidisciplinaire à vie, quel que soit le caryotype [1].
Au diagnostic, le cœur et l'ensemble de l'aorte thoracique doivent être évalués par échocardiographie et IRM cardiaque. Chez l'enfant asymptomatique dont l'échocardiographie est complète et normale, l'IRM cardiaque peut être différée jusqu'à ce qu'elle soit réalisable sans anesthésie générale. La pression artérielle est contrôlée au moins une fois par an, de préférence complétée par une mesure ambulatoire sur 24 heures. La petite taille est traitée précocement par hormone de croissance. En cas d'insuffisance ovarienne, l'induction pubertaire débute vers 11 à 12 ans par une faible dose de 17-bêta-estradiol, suivie d'une augmentation progressive de la dose puis de l'ajout secondaire de progestérone. Un conseil en fertilité doit être proposé tôt, car la réserve ovarienne peut disparaître rapidement. La grossesse impose une évaluation rigoureuse du risque cardiovasculaire et doit être évitée en cas de dilatation aortique marquée. Un dépistage régulier est nécessaire, notamment de l'hypothyroïdie, de la maladie cœliaque, du diabète, de l'atteinte hépatique, de la surdité et de la faible densité osseuse.
Contexte et épidémiologie
Le syndrome de Turner se définit cliniquement et cytogénétiquement chez une personne de phénotype féminin porteuse d'un chromosome X normal et d'une absence complète ou partielle de l'autre chromosome sexuel, associée à au moins un signe clinique caractéristique. La monosomie 45,X homogène représente environ 40 à 50 % des cas. Les autres présentent par exemple une mosaïque 45,X/46,XX, un isochromosome Xq, un X en anneau, une délétion de Xp ou de Xq, ou du matériel du chromosome Y [2].
La prévalence chez les filles nées vivantes est d'environ 1 sur 2 000 à 2 500. En prénatal, le caryotype 45,X est nettement plus fréquent, mais la plupart de ces grossesses aboutissent à une fausse couche spontanée. Le taux de mosaïcisme dans le sang périphérique ne prédit pas de façon fiable le phénotype, car la répartition des différentes lignées cellulaires peut varier d'un organe à l'autre.
Les comorbidités comprennent principalement :
- petite taille
- insuffisance ovarienne prématurée
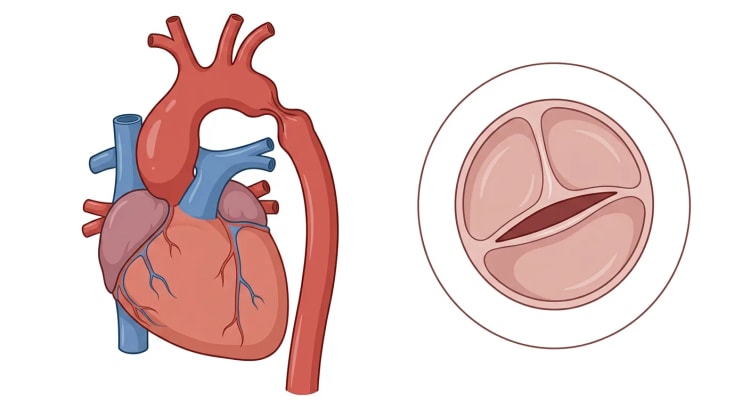
- bicuspidie aortique, coarctation de l'aorte et aortopathie
- hypertension artérielle et maladie métabolique
- maladie thyroïdienne auto-immune et maladie cœliaque
- surdité et otites récidivantes
- malformations rénales
- atteinte hépatique
- diminution de la résistance osseuse
- difficultés neurocognitives et psychosociales spécifiques
La maladie cardiovasculaire est la principale cause de décès prématuré. Dans une cohorte rétrospective à long terme, 41 % présentaient une cardiopathie congénitale, 32 % une bicuspidie aortique, 14 % une coarctation de l'aorte et 2 % une dissection aortique. La survie était inférieure à celle de témoins appariés et la mortalité était environ triplée [3]. Les résultats de telles cohortes spécialisées peuvent toutefois surestimer la fréquence des formes graves.
Physiopathologie
Le phénotype résulte principalement de l'haplo-insuffisance de gènes qui échappent normalement à l'inactivation du chromosome X. La mieux établie est l'haplo-insuffisance de SHOX, qui contribue à la petite taille, à la brièveté des métacarpiens, au cubitus valgus et à la déformation de Madelung. D'autres gènes sensibles au dosage influenceraient la paroi vasculaire, le système lymphatique, la régulation immunitaire et le développement gonadique [2].
Les ovaires contiennent habituellement des cellules germinales au début de la vie fœtale, mais la perte folliculaire s'accélère à la fin de la vie fœtale et pendant l'enfance. Il en résulte une insuffisance ovarienne d'intensité variable, allant de l'aménorrhée primaire à une puberté spontanée suivie d'une ménopause précoce.
L'atteinte aortique est multifactorielle. La bicuspidie aortique, la coarctation et l'hypertension artérielle augmentent la contrainte hémodynamique, mais une artériopathie primitive y contribue probablement aussi. La dissection peut donc survenir pour des diamètres aortiques absolus plus faibles et à un âge plus jeune que dans la population générale. Les mesures aortiques doivent être indexées à la corpulence ou à la taille.
Présentation clinique
Quand évoquer le diagnostic
Le phénotype dépend de l'âge et peut être discret. Le diagnostic doit être envisagé devant un ou plusieurs des signes suivants :
| Âge ou situation | Signes devant faire évoquer le diagnostic |
|---|---|
| Fœtus | Hygroma kystique, anasarque, cardiopathie gauche, fémur court, malformation rénale ou dépistage anormal des chromosomes sexuels |
| Nouveau-né | Lymphœdème des mains ou des pieds, excès de peau nucale, thorax large, coarctation, difficultés alimentaires ou petit poids de naissance |
| Enfance | Petite taille inexpliquée, infléchissement de la croissance staturale, otites récidivantes, surdité, cubitus valgus, quatrième métacarpien court ou malformation rénale |
| Adolescence | Puberté absente ou arrêtée, aménorrhée primaire, petite taille ou hypogonadisme hypergonadotrope |
| Âge adulte | Infertilité, insuffisance ovarienne prématurée, petite taille, bicuspidie aortique, coarctation ou dissection aortique précoce |
Une cardiopathie congénitale gauche chez une fille, en particulier une coarctation ou une bicuspidie aortique, doit conduire à une évaluation génétique à la recherche d'un syndrome de Turner. La bicuspidie aortique est présente chez environ 20 à 30 % des patientes et la coarctation chez environ 7 à 18 % [4].
Croissance et puberté
La croissance staturale est souvent réduite dès la période prénatale et ralentit progressivement pendant l'enfance. Sans traitement, la taille adulte est en moyenne inférieure d'environ 20 cm à celle de la population féminine générale [2]. Le pic de croissance pubertaire fait souvent défaut.
Un développement mammaire spontané survient chez une minorité, en particulier en cas de mosaïque 45,X/46,XX. Seules environ 5 à 20 % ont des ménarches spontanées, et la fonction ovarienne peut ensuite décliner rapidement. Une puberté normale n'exclut donc pas le diagnostic.
Neurocognition et santé mentale
Le niveau intellectuel global est habituellement normal. Les difficultés relatives fréquentes concernent les capacités visuospatiales, les mathématiques, les fonctions exécutives, l'attention, la compréhension des situations sociales et la vitesse de traitement. Les capacités verbales constituent souvent un point fort relatif. Le X en anneau peut s'accompagner d'une déficience intellectuelle. Une évaluation cognitive et neuropsychologique ainsi qu'un dépistage du fonctionnement comportemental, social et émotionnel sont recommandés dans le cadre de la prise en charge tout au long de la vie [1]. Une évaluation psychologique ciblée est en outre réalisée en cas de difficultés scolaires, de difficultés sociales, d'anxiété, de dépression ou de suspicion de trouble neurodéveloppemental.
Bilan et diagnostic
Diagnostic cytogénétique
L'examen de première intention est le caryotype sur sang périphérique avec analyse d'au moins 30 métaphases. Cela donne une probabilité d'environ 95 % de détecter une lignée cellulaire représentant au moins 10 % des cellules. En cas de forte suspicion clinique malgré un caryotype sanguin normal, l'analyse d'un plus grand nombre de métaphases, la FISH, l'analyse chromosomique sur puce à ADN ou l'analyse d'un autre tissu peuvent être envisagées [1].
L'analyse sur puce à ADN peut identifier des variations du nombre de copies, mais ne met pas toujours en évidence aussi bien que le caryotype conventionnel un mosaïcisme de bas niveau ou des remaniements chromosomiques de structure. Une analyse rapide par FISH ou PCR peut être utilisée lorsqu'une réponse précoce est nécessaire, mais doit être suivie d'un caryotype complet.
Rechercher du matériel du chromosome Y par méthode moléculaire en cas de virilisation ou lorsque le caryotype évoque la présence de matériel Y. Un dépistage moléculaire systématique de toutes les patientes 45,X sans virilisation n'est pas recommandé en routine par la recommandation internationale [1].
Un mosaïcisme 45,X de bas niveau, inférieur à 5 %, découvert après l'âge de 50 ans ne doit normalement pas à lui seul faire porter le diagnostic de syndrome de Turner. Une délétion isolée distale à Xq24 ne donne pas non plus le tableau syndromique typique.
Diagnostic prénatal
Un résultat anormal du DPNI est un résultat de dépistage, pas un diagnostic. Les faux positifs peuvent être dus à un mosaïcisme placentaire ou à une anomalie des chromosomes sexuels maternels. Proposer un conseil génétique, une échographie détaillée et un diagnostic invasif par biopsie de trophoblaste ou amniocentèse. En cas de diagnostic fœtal normal ou de renoncement au prélèvement invasif, un caryotype maternel peut être envisagé. Le diagnostic prénatal doit être confirmé après la naissance par un caryotype sanguin [1].
Une échocardiographie fœtale doit être réalisée en cas de diagnostic confirmé ou fortement suspecté.
Bilan d'organes initial après le diagnostic
flowchart TD
A["Syndrome de Turner<br>confirmé"] --> B["Examen clinique<br>et données de croissance"]
A --> C["Échocardiographie, ECG<br>et pression artérielle"]
A --> D["IRM cardiaque, chez l'enfant quand<br>elle est faisable sans anesthésie"]
A --> E["Échographie rénale"]
A --> F["TSH, glycémie, lipides<br>bilan hépatique et sérologie cœliaque"]
A --> G["Audition et vision"]
A --> H["FSH, LH et AMH<br>selon l'âge"]
H --> I["Plan endocrinologique et<br>de médecine de la reproduction"]
C --> J["Suivi cardiologique à vie<br>adapté au risque"]
D --> J
Lors d'un nouveau diagnostic, le bilan doit comprendre :
- taille, poids, IMC et stade pubertaire
- pression artérielle aux bras et aux jambes, pouls et auscultation cardiaque
- échocardiographie et ECG de repos
- IRM cardiaque chez l'adolescente et l'adulte, de préférence dans les 12 mois ; chez l'enfant asymptomatique dont le cœur et l'aorte sont entièrement visualisés et normaux en échocardiographie, une première IRM cardiaque reste recommandée, mais peut être différée jusqu'à ce qu'elle soit réalisable sans anesthésie générale
- échographie des reins et des voies urinaires
- évaluation auditive et otoscopie
- examen ophtalmologique, en particulier chez le jeune enfant
- TSH et T4 libre
- hémogramme, créatinine et bilan hépatique
- glycémie à jeun ou HbA1c et bilan lipidique selon l'âge
- anticorps IgA anti-transglutaminase et IgA totales
- FSH, LH, estradiol et AMH lorsque la puberté ou la fertilité doivent être évaluées
- 25-OH-vitamine D puis ostéodensitométrie selon l'âge et le risque
Les malformations rénales concernent environ un tiers des patientes ou plus, principalement rein en fer à cheval, duplication des cavités pyélocalicielles et anomalies de position [2]. Une fonction rénale normale n'exclut pas une anomalie anatomique.
Diagnostics différentiels
| Affection | Signe ou examen discriminant |
|---|---|
| Déficit en SHOX | Petite taille et signes squelettiques sans insuffisance ovarienne typique ni anomalie globale du chromosome X |
| Syndrome de Noonan | Pterygium colli et cardiopathie similaires, mais souvent sténose pulmonaire ou cardiomyopathie hypertrophique. Diagnostic par panel de gènes |
| Insuffisance ovarienne prématurée 46,XX | Caryotype féminin normal, sans aortopathie typique ni phénotype turnérien |
| Dysgénésie gonadique complète 46,XY | Organes génitaux externes féminins, puberté absente, gonadotrophines élevées et caryotype 46,XY |
| Hypogonadisme hypophysaire | FSH et LH basses ou normales inadaptées, contrairement à l'insuffisance ovarienne |
| Retard pubertaire constitutionnel | Vitesse de croissance conservée, souvent antécédents familiaux et absence de comorbidité syndromique |
| Maladie systémique chronique ou maladie cœliaque | Retard de croissance avec anomalies biologiques propres à la maladie |
| Autres anomalies chromosomiques | Identifiées par caryotype ou puce à ADN |
Traitement
La prise en charge doit être coordonnée par un endocrinologue pédiatre pendant l'enfance, puis par un endocrinologue d'adultes ou un autre médecin ayant une expérience particulière du syndrome de Turner. Cardiologie, génétique clinique, gynécologie, médecine de la reproduction, ORL et psychologue interviennent selon les besoins.
Hormone de croissance
L'hormone de croissance doit être proposée précocement en cas de ralentissement de la vitesse de croissance, de petite taille ou de risque manifeste de petite taille adulte. Le traitement peut débuter à partir d'environ 2 ans et ne nécessite pas la démonstration préalable d'un déficit en hormone de croissance [1].
La dose initiale est en règle de 45 à 50 microgrammes/kg par jour en sous-cutané. En cas de réponse insuffisante, la dose peut être augmentée jusqu'à 68 microgrammes/kg par jour au maximum. Le traitement améliore la taille adulte, en particulier lorsqu'il est débuté tôt et utilisé régulièrement pendant les années prépubertaires [5].
Mesurer la taille au moins tous les six mois et l'IGF-1 au moins une fois par an. En cas de réponse insuffisante, tenir compte de l'observance, de la technique d'injection, de la fonction thyroïdienne et d'une maladie cœliaque. La dose peut devoir être réduite en cas d'IGF-1 élevé persistant. Arrêter lorsque la croissance staturale est inférieure à 2 cm par an, que l'âge osseux est d'au moins 14 ans ou que les épiphyses sont soudées.
Induction pubertaire et traitement hormonal substitutif
Il convient de doser FSH, LH et AMH vers 8 à 9 ans, puis chaque année jusqu'à environ 11 à 12 ans. En cas de FSH élevée sur au moins deux dosages et d'absence de puberté spontanée, le 17-bêta-estradiol à faible dose est débuté vers 11 à 12 ans [1].
L'estradiol transdermique est préféré, car il assure un apport physiologique sans effet de premier passage hépatique. Le 17-bêta-estradiol oral est une alternative. La dose est augmentée progressivement sur 2 à 4 ans en fonction du développement mammaire, de la croissance, de la taille utérine, du profil des saignements et de l'estradiol sérique. Un objectif raisonnable à pleine dose adulte est une concentration sérique d'estradiol d'environ 350 à 500 pmol/L, mais le dosage doit être interprété en fonction de la préparation et du moment du prélèvement.
La progestérone est ajoutée en cas de saignement intercurrent ou après environ 18 à 24 mois d'estrogénothérapie, lorsque l'utérus et l'endomètre ont été estrogénisés. La progestérone micronisée 200 mg par jour pendant 10 à 12 jours par mois est le traitement de première intention selon la recommandation internationale. Le traitement est poursuivi au moins jusqu'à l'âge normal de la ménopause, habituellement 50 à 55 ans [1,6].
| Médicament | Dose | Commentaire |
|---|---|---|
| Somatropine | 45 à 50 microgrammes/kg en sous-cutané une fois par jour | Peut être augmentée en cas de réponse insuffisante |
| Somatropine, dose maximale | 68 microgrammes/kg en sous-cutané une fois par jour | Surveiller la taille et l'IGF-1 |
| 17-bêta-estradiol transdermique | Début habituellement à 7 microgrammes par 24 heures (moitié d'un patch à 14 microgrammes ou quart d'un patch à 25 microgrammes) | Augmenter tous les 6 à 12 mois sur 2 à 4 ans jusqu'à la dose adulte |
| 17-bêta-estradiol oral | Début habituellement à 0,25 mg par jour | Alternative lorsque la voie transdermique n'est pas adaptée, titrer progressivement |
| 17-bêta-estradiol transdermique, dose adulte | Habituellement 50 à 100 microgrammes par 24 heures | À individualiser selon la réponse clinique et le taux d'estradiol |
| 17-bêta-estradiol oral, dose adulte | Habituellement 2 à 4 mg par jour | Les jeunes femmes bénéficient souvent de plus de 2 mg |
| Progestérone micronisée | 200 mg par jour pendant 10 à 12 jours par mois | Ajoutée après un saignement intercurrent ou une estrogénisation établie |
Les préparations disponibles et la possibilité de découper les patchs transdermiques varient. La posologie chez l'enfant doit donc être prescrite et suivie par un endocrinologue pédiatre connaissant les produits disponibles localement.
Fertilité
La question de la fertilité doit être abordée tôt et de façon répétée. Une grossesse spontanée survient chez environ 1 à 3 % des patientes 45,X homogènes et nettement plus souvent en cas de mosaïque 45,X/46,XX. Des ménarches spontanées, une AMH détectable et une lignée 46,XX sont associées à une probabilité plus élevée de réserve ovarienne résiduelle, mais aucun examen isolé ne prédit de façon fiable la fertilité [7].
Adresser tôt à un centre de médecine de la reproduction si l'AMH est détectable, en cas de puberté spontanée ou si la famille souhaite un conseil. La vitrification ovocytaire après stimulation hormonale est la principale méthode établie chez les patientes post-ménarchiques capables de comprendre et de suivre le traitement. Dans les cas publiés, la médiane a été d'environ cinq ovocytes vitrifiés par cycle de stimulation, ce qui implique une chance incertaine de naissance vivante ultérieure. La cryoconservation de tissu ovarien est expérimentale et, dans le syndrome de Turner, quel que soit l'âge, ne doit être proposée que dans le cadre d'un protocole de recherche approuvé par un comité d'éthique ou après accord d'un comité d'éthique clinique [1].
Le don d'ovocytes peut permettre une grossesse en cas d'insuffisance ovarienne, mais c'est le risque cardiovasculaire qui détermine si une grossesse est médicalement acceptable.
Prise en charge cardiovasculaire et évaluation avant grossesse
Toutes les patientes nécessitent un suivi à vie. Si le bilan initial est entièrement normal, une échocardiographie est réalisée entre 9 et 11 ans, à la fin de la croissance ou lors du passage en médecine adulte, puis au moins tous les cinq à dix ans chez l'adulte. Une imagerie plus rapprochée est nécessaire en cas de bicuspidie aortique, de coarctation, d'hypertension artérielle ou de dilatation aortique [1].
Au-delà de 15 ans, on utilise notamment :
- l'AHI, diamètre aortique en mm divisé par la taille en mètres
- l'ASI, diamètre aortique en cm divisé par la surface corporelle en m²
- le Z-score spécifique au syndrome de Turner
Une dilatation aortique est retenue approximativement pour un AHI d'au moins 20 mm/m, un ASI supérieur à 2,0 cm/m² ou un Z-score supérieur à 2,5. Les bêtabloquants, les antagonistes des récepteurs de l'angiotensine II, ou les deux, sont recommandés en cas d'hypertension artérielle associée à une aorte dilatée. Un traitement peut aussi être envisagé en cas de pression artérielle normale si l'aorte est dilatée. L'hypertension artérielle sans dilatation aortique est traitée selon les recommandations habituelles.
Une discussion en réunion médico-chirurgicale cardiovasculaire doit être envisagée pour un AHI supérieur à 23 mm/m, un ASI supérieur à 2,3 cm/m² ou un Z-score supérieur à 3,5 associé à un facteur de risque supplémentaire. Les facteurs de risque sont la bicuspidie aortique, la coarctation, l'hypertension artérielle ou une progression du diamètre supérieure à 3 mm par an. Un AHI supérieur à 25 mm/m, un ASI supérieur à 2,5 cm/m² ou un Z-score supérieur à 4 justifient une évaluation en vue d'une chirurgie programmée même en l'absence de facteur de risque supplémentaire [1].
Avant une grossesse ou une assistance médicale à la procréation, une IRM cardiaque ou un scanner synchronisé à l'ECG doit avoir été réalisé dans les deux ans, souvent plus près de la grossesse. La grossesse doit être évitée en cas de dilatation aortique marquée, en particulier en présence d'autres facteurs de risque. Pendant la grossesse, l'objectif tensionnel est inférieur à 130/80 mmHg. Les patientes à faible risque ont une échocardiographie vers la 20e semaine d'aménorrhée. En cas de dilatation aortique ou d'autre facteur de risque, une échocardiographie est réalisée au moins toutes les douze semaines. Le risque persiste dans le post-partum [1].
Matériel du chromosome Y
La présence de matériel du chromosome Y expose à un risque de gonadoblastome. Dans une cohorte multicentrique, un gonadoblastome a été mis en évidence chez 19 % et un dysgerminome chez 3 %. Une échographie normale n'excluait pas une tumeur [8]. La décision de gonadectomie et son calendrier sont individualisés, en mettant en balance le risque de gonadoblastome et de dysgerminome avec une éventuelle fonction gonadique et la fertilité, et discutés de façon multidisciplinaire [1]. La patiente doit participer à la décision.
Suivi et pronostic
Suivi structuré à vie
| Domaine | Suivi recommandé |
|---|---|
| Croissance et poids | Taille au moins tous les six mois pendant la croissance, puis poids, IMC et tour de taille au moins une fois par an |
| Pression artérielle | Au moins une fois par an, de préférence avec mesure ambulatoire sur 24 heures |
| Cœur et aorte | Échocardiographie et IRM cardiaque adaptées au risque, au moins tous les cinq à dix ans chez l'adulte à faible risque |
| Thyroïde | TSH tous les un à deux ans à partir d'environ 2 ans et en cas de symptômes |
| Maladie cœliaque | Anticorps IgA anti-transglutaminase et IgA totales tous les deux à cinq ans à partir d'environ 2 ans et en cas de symptômes |
| Métabolisme glucidique | HbA1c ou glycémie à jeun tous les un à deux ans à partir d'environ 10 ans |
| Lipides | Au plus tard lors du passage en médecine adulte, puis environ tous les trois ans |
| Foie | Au minimum ALAT tous les un à deux ans à partir de 10 ans et à vie ; chez l'adulte, ajouter ASAT, GGT et PAL |
| Audition | Audiométrie tous les deux à trois ans pendant l'enfance, puis au moins tous les cinq ans |
| Squelette | 25-OH-vitamine D entre 9 et 11 ans puis tous les 2 à 3 ans, DXA après la fin de la croissance mais avant 21 ans puis tous les cinq à dix ans selon le risque |
| Fertilité | AMH et évaluation clinique répétées si une préservation de la fertilité est envisagée |
| Fonctionnement psychosocial | Dépistage cognitif, neuropsychologique et psychosocial tout au long de la vie ; évaluation ciblée en cas de difficultés scolaires, de difficultés sociales, de symptômes psychiques et lors du passage en médecine adulte |
La maladie thyroïdienne auto-immune est la manifestation auto-immune la plus fréquente. Une méta-analyse a estimé sa prévalence à environ 22 %. Le diabète de type 1, la maladie cœliaque et la pelade sont également plus fréquents que dans la population générale [9]. La maladie cœliaque touche environ 4,5 % des patientes, ce qui justifie un dépistage régulier même en l'absence de symptômes digestifs nets [10].
Les troubles auditifs évoluent avec l'âge. La surdité de transmission secondaire aux otites moyennes récidivantes prédomine pendant l'enfance, tandis que la surdité de perception devient plus fréquente ensuite. Une revue systématique a retrouvé une surdité chez 36 à 84 % et des otites moyennes récidivantes chez 24 à 48 % [11]. Les otites et le cholestéatome doivent être traités activement et un appareillage auditif proposé sans délai inutile.
Le risque fracturaire est environ 1,4 à 2,2 fois plus élevé que chez les femmes du même âge et augmente avec l'âge. Le déficit en estrogènes, l'altération de la géométrie osseuse, la carence en vitamine D, les comorbidités et le risque de chute y contribuent [12]. La DXA peut sous-estimer la densité osseuse, car la petite taille et la petite dimension des os influencent la densité minérale osseuse surfacique. Le résultat doit donc être interprété en tenant compte de la taille et de la dimension osseuse. Un traitement estrogénique substitutif adéquat, une activité physique en charge, l'arrêt du tabac ainsi qu'un apport suffisant en calcium et en vitamine D sont essentiels.
L'hypertension artérielle est fréquente dès l'enfance. Une méta-analyse a retrouvé une prévalence de 16 %, et de 21 % lorsque la mesure ambulatoire sur 24 heures était utilisée [13]. Une pression artérielle normale au cabinet n'exclut donc pas une hypertension masquée.
L'élévation des enzymes hépatiques est souvent asymptomatique et peut être due à une stéatose hépatique associée à un dysfonctionnement métabolique (MASLD), à une maladie auto-immune, à des médicaments ou à des anomalies vasculaires et biliaires associées au syndrome. L'estrogénothérapie ne doit pas être arrêtée systématiquement en cas d'élévation légère des enzymes hépatiques. Une anomalie persistante est explorée par le bilan hépatique habituel et, si besoin, échographie, élastographie et avis hépatologique.
Le passage de la pédiatrie à la médecine adulte doit être préparé dès le début de l'adolescence. La patiente doit progressivement acquérir des connaissances sur le diagnostic, les traitements, la fertilité, les risques de la grossesse et les symptômes de dissection aortique. Une douleur brutale et intense thoracique, dorsale, cervicale, scapulaire ou du flanc doit conduire à une évaluation en urgence.
Le pronostic dépend avant tout du dépistage et du traitement de la maladie cardiovasculaire, de l'hypertension artérielle et des comorbidités métaboliques. Un diagnostic précoce améliore les possibilités de traitement de la petite taille, d'induction pubertaire physiologique et de conseil en fertilité. Grâce à un suivi structuré à vie, la plupart des patientes peuvent mener une vie autonome avec une bonne qualité de vie, même si les données publiées sur de nombreux intervalles de surveillance précis reposent encore principalement sur un consensus d'experts [1,14].
Sources
- Gravholt CH, Andersen NH, Christin-Maitre S et al. Clinical practice guidelines for the care of girls and women with Turner syndrome. European Journal of Endocrinology 2024. PMID: 38748847
- Yoon SH, Kim GY, Choi GT et al. Organ Abnormalities Caused by Turner Syndrome. Cells 2023. PMID: 37408200
- Fuchs MM, Attenhofer Jost C, Babovic-Vuksanovic D et al. Long-Term Outcomes in Patients With Turner Syndrome: A 68-Year Follow-Up. Journal of the American Heart Association 2019. PMID: 31131660
- Donadille B, Christin-Maitre S. Heart and Turner syndrome. Annales d'Endocrinologie 2021. PMID: 33307001
- Aversa T, Li Pomi A, Pepe G et al. Growth Hormone Treatment to Final Height in Turner Syndrome: Systematic Review. Clinical Therapeutics 2024. PMID: 38151406
- ESHRE, ASRM, CREWHIRL and IMS Guideline Group on POI, Panay N, Anderson RA et al. Evidence-based guideline: Premature Ovarian Insufficiency. Fertility and Sterility 2025. PMID: 39652037
- van der Coelen S, van der Velden J, Nadesapillai S et al. Navigating fertility dilemmas across the lifespan in girls with Turner syndrome, a scoping review. Human Reproduction Update 2024. PMID: 38452347
- Dabrowski E, Johnson EK, Patel V et al. Turner Syndrome with Y Chromosome: Spontaneous Thelarche, Menarche, and Risk of Malignancy. Journal of Pediatric and Adolescent Gynecology 2020. PMID: 31465855
- Hwang S, Park Y, Moon H et al. Global prevalence of autoimmune diseases in Turner syndrome: a systematic review and meta-analysis. Annals of Medicine 2025. PMID: 41243107
- Al-Bluwi GSM, AlNababteh AH, Östlundh L et al. Prevalence of Celiac Disease in Patients With Turner Syndrome: Systematic Review and Meta-Analysis. Frontiers in Medicine 2021. PMID: 34222285
- Geerardyn A, Willaert A, Decallonne B et al. Prevalence of Otological Disease in Turner Syndrome: A Systematic Review. Otology & Neurotology 2021. PMID: 33625195
- Ikegawa K, Hasegawa Y. Fracture risk, underlying pathophysiology, and bone quality assessment in patients with Turner syndrome. Frontiers in Endocrinology 2022. PMID: 36325455
- McCarrison S, Carr A, Wong SC et al. The prevalence of hypertension in paediatric Turner syndrome: a systematic review and meta-analysis. Journal of Human Hypertension 2023. PMID: 36471031
- Gravholt CH, Andersen NH, Conway GS et al. Clinical practice guidelines for the care of girls and women with Turner syndrome: proceedings from the 2016 Cincinnati International Turner Syndrome Meeting. European Journal of Endocrinology 2017. PMID: 28705803