Résumé
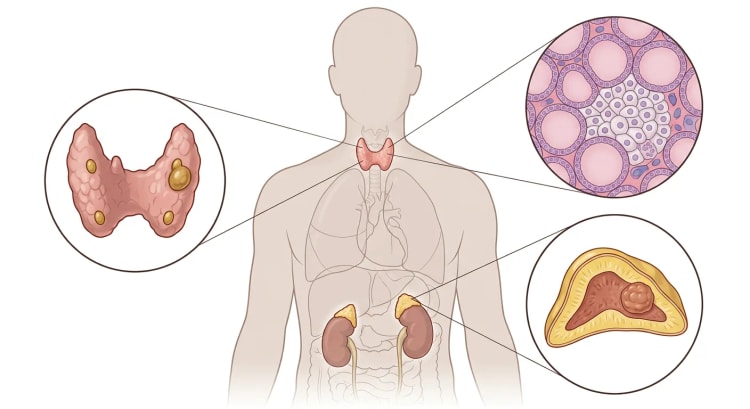
La néoplasie endocrinienne multiple de type 2, NEM 2, est un syndrome tumoral autosomique dominant causé par des variants germinaux activateurs de RET. Le cancer médullaire de la thyroïde survient chez la quasi-totalité des porteurs non traités. La NEM 2A comporte en outre un risque variable de phéochromocytome et d'hyperparathyroïdie primaire, tandis que la NEM 2B se caractérise par un cancer médullaire de la thyroïde très précoce et agressif, un phéochromocytome et des signes non endocriniens caractéristiques tels que des névromes muqueux, une ganglioneuromatose intestinale et un morphotype marfanoïde [1].
Tous les patients atteints d'un cancer médullaire de la thyroïde doivent se voir proposer une analyse germinale de RET, même en l'absence d'antécédents familiaux. Lorsqu'un variant pathogène est identifié, les apparentés au premier degré doivent se voir proposer un conseil génétique et un test ciblé de porteur. Les enfants doivent être testés suffisamment tôt pour que le résultat puisse guider le moment de la thyroïdectomie. Un variant de signification clinique incertaine ne peut à lui seul justifier une chirurgie prophylactique.
La thyroïdectomie totale est le seul moyen établi de prévenir ou de guérir le cancer médullaire de la thyroïde héréditaire. En cas de RET M918T, cause la plus fréquente de NEM 2B, l'intervention doit être réalisée au cours de la première année de vie, de préférence dès que le diagnostic est confirmé. Pour les variants à haut risque du codon 634, une intervention au plus tard à l'âge de 5 ans est généralement recommandée. Pour les variants à risque modéré, le calendrier est individualisé en fonction de l'âge, de la calcitonine sériée, du phénotype familial et de la possibilité d'un suivi sûr [2].
Un phéochromocytome doit être exclu avant toute intervention chirurgicale programmée chez une personne atteinte de NEM 2. En cas de phéochromocytome et de pathologie thyroïdienne concomitants, le phéochromocytome est traité en premier, après un blocage alpha-adrénergique préopératoire adéquat et une expansion volémique. Une surrénalectomie avec préservation corticale doit être envisagée, car l'atteinte bilatérale est fréquente et la surrénalectomie totale bilatérale entraîne une insuffisance surrénalienne définitive. L'hyperparathyroïdie primaire de la NEM 2A est souvent légère et est traitée en première intention par résection ciblée des glandes hypertrophiées.
La prise en charge doit être centralisée au sein d'une équipe multidisciplinaire réunissant endocrinologue, généticien clinicien, endocrinologue pédiatre, chirurgien endocrinien, oncologue, pathologiste, radiologue et médecin nucléaire.
Contexte et épidémiologie
La NEM 2 se subdivise cliniquement en NEM 2A et NEM 2B. Le cancer médullaire de la thyroïde familial, dans lequel le cancer médullaire de la thyroïde prédomine et où le phéochromocytome ou l'hyperparathyroïdie sont absents dans la famille, est aujourd'hui généralement considéré comme une variante phénotypique de la NEM 2A plutôt que comme un syndrome distinct [1].
La NEM 2 est rare. Une étude nationale danoise a identifié une prévalence ponctuelle de la NEM 2A de 24 par million d'habitants et une incidence de 28 par million de naissances vivantes, mais ces chiffres étaient probablement influencés par un effet fondateur danois pour RET C611Y [3]. La fréquence varie donc entre les populations et entre les différents registres génétiques.
Le cancer médullaire de la thyroïde dérive des cellules C parafolliculaires de la thyroïde et représente environ 1 à 3 % de l'ensemble des cancers thyroïdiens. Environ 25 % des cas sont héréditaires. Parmi les patients initialement considérés comme ayant un cancer médullaire de la thyroïde sporadique, un variant germinal inattendu de RET est mis en évidence chez environ 5 à 7 % [4,5].
Sous-groupes cliniques
| Phénotype | Cancer médullaire de la thyroïde | Phéochromocytome | Hyperparathyroïdie primaire | Autres signes typiques |
|---|---|---|---|---|
| NEM 2A | Pénétrance quasi complète, âge de début et agressivité variables | Environ 10 à 80 % selon le variant RET | Généralement 5 à 30 % selon le variant et la population | Amylose lichénoïde cutanée et maladie de Hirschsprung dans certaines familles |
| NEM 2B | Très précoce et souvent agressif | Environ 50 %, souvent bilatéral | Ne fait normalement pas partie du phénotype | Névromes muqueux, lèvres épaissies, ganglioneuromatose intestinale, morphotype marfanoïde, épaississement des nerfs cornéens |
| NEM 2A à prédominance de cancer médullaire de la thyroïde familial | Manifestation dominante, début parfois plus tardif | Risque faible mais pas nécessairement nul | Risque faible mais pas nécessairement nul | Généralement aucun |
La NEM 2A est généralement transmise par un parent atteint. La NEM 2B est souvent due à un variant de novo, principalement RET M918T, de sorte que l'absence d'antécédents familiaux ne diminue pas la suspicion lorsque le phénotype est typique. Chaque enfant d'un porteur d'un variant germinal pathogène a une probabilité de 50 % d'hériter du variant [1].
Physiopathologie et risque génotypique
RET code pour un récepteur transmembranaire à activité tyrosine kinase qui intervient dans le développement et la signalisation, notamment dans les tissus dérivés de la crête neurale. Les variants germinaux activateurs entraînent une signalisation constitutive et un développement tumoral dans les cellules C, la médullosurrénale et, dans la NEM 2A, les parathyroïdes. La localisation des variants influence l'activation du récepteur et établit une corrélation génotype-phénotype cliniquement utile [6].
Dans la NEM 2A, la majorité des variants pathogènes se situent dans les régions codant pour les cystéines des exons 10 et 11, en particulier les codons 609, 611, 618, 620 et 634. Le codon 634 est associé à un cancer médullaire de la thyroïde plus précoce et plus agressif ainsi qu'à un risque plus élevé de phéochromocytome et d'hyperparathyroïdie. RET M918T dans l'exon 16 est responsable d'environ 95 % des NEM 2B et confère le risque le plus élevé de cancer médullaire de la thyroïde précocement métastatique [2,6].
Le génotype oriente mais n'est pas déterministe. L'âge de début et la pénétrance varient même au sein d'une même famille. Les décisions de chirurgie et de surveillance doivent donc intégrer le variant, l'âge, l'évolution de la calcitonine, l'histoire de la maladie dans la famille et la qualité du suivi disponible.
Classification du risque selon la pratique internationale établie
| Niveau de risque | Variants RET typiques | Prise en charge de la thyroïde |
|---|---|---|
| Risque le plus élevé | M918T | Thyroïdectomie totale au cours de la première année de vie, de préférence dès que le diagnostic est confirmé |
| Risque élevé | Codon 634, A883F | Thyroïdectomie totale généralement au plus tard à l'âge de 5 ans, plus tôt en cas de calcitonine élevée ou de maladie structurelle |
| Risque modéré | Autres variants NEM 2 établis, notamment codons 609, 611, 618, 620, 768, 790, 791, 804 et 891 | Intervention individualisée en fonction de la calcitonine sériée, de l'échographie, du phénotype familial et de la possibilité d'un suivi rapproché |
Cette classification ne doit s'appliquer qu'aux variants pathogènes ou probablement pathogènes. La classification du laboratoire doit être évaluée conjointement avec un généticien clinicien. Un variant de signification clinique incertaine ne doit pas être traité comme un test prédictif positif [7].
Présentation clinique
Cancer médullaire de la thyroïde
Les porteurs identifiés par enquête familiale sont souvent asymptomatiques. Une maladie précoce peut ne se traduire que par une élévation progressive de la calcitonine sérique ou une petite anomalie échographique. Une maladie cliniquement manifeste peut entraîner :
- un nodule thyroïdien ou un goitre
- des adénopathies cervicales
- une dysphonie, une dysphagie ou d'autres symptômes compressifs locaux
- une diarrhée et des bouffées vasomotrices faciales en cas de masse tumorale importante et de sécrétion peptidique marquée
- des douleurs osseuses, une toux ou des symptômes hépatiques en cas de maladie métastatique.
Le cancer médullaire de la thyroïde héréditaire est souvent multifocal et bilatéral. La dissémination régionale se fait principalement vers les ganglions cervicaux centraux et latéraux. Les métastases à distance surviennent principalement dans le foie, les poumons et le squelette [5].
NEM 2B
Une NEM 2B doit être suspectée chez le nourrisson et l'enfant présentant plusieurs des signes suivants :
- névromes muqueux multiples sur les lèvres, la langue ou la conjonctive
- lèvres proéminentes ou épaissies
- morphotype marfanoïde
- éversion des paupières supérieures ou épaississement des nerfs cornéens
- constipation, diarrhée, distension abdominale ou mégacôlon dus à une ganglioneuromatose intestinale
- nodule thyroïdien ou adénopathies cervicales précoces.
Dans une cohorte internationale de 345 porteurs de RET M918T, tous ceux pour lesquels des données étaient disponibles présentaient au moins un signe non endocrinien. La thyroïdectomie avant l'âge de 1 an a permis une rémission biochimique prolongée chez 15 des 18 patients évaluables, contre seulement 15 % chez ceux opérés plus tard [8]. Un enfant suspect sur le plan phénotypique doit donc être exploré rapidement, même en l'absence d'antécédents familiaux.
Phéochromocytome
Le phéochromocytome associé à la NEM 2 se développe dans la médullosurrénale et est souvent bilatéral ou multifocal. Il peut être asymptomatique. Lorsque des symptômes sont présents, les manifestations fréquentes sont :
- une hypertension artérielle paroxystique ou permanente
- des palpitations et une tachycardie
- des céphalées
- des sueurs
- des tremblements, une pâleur ou une sensation d'anxiété
- une hypotension orthostatique
- une hyperglycémie.
La pénétrance varie d'environ 10 à 80 % selon le variant RET. L'atteinte bilatérale est fréquente et peut se développer de façon métachrone après plusieurs années [9]. Le phéochromocytome de la NEM 2 est moins souvent métastatique que plusieurs autres formes héréditaires, mais une sécrétion de catécholamines non traitée peut provoquer une crise hypertensive, une arythmie, une cardiomyopathie, un accident vasculaire cérébral ou un décès périopératoire.
Hyperparathyroïdie primaire
L'hyperparathyroïdie primaire survient principalement dans la NEM 2A et est souvent légère. Elle est généralement découverte sur une hypercalcémie plutôt que sur des symptômes. Les manifestations possibles sont une lithiase rénale, une ostéoporose, une fracture, une faiblesse musculaire, des troubles digestifs et des symptômes neuropsychiatriques.
Dans une cohorte danoise populationnelle de NEM 2A, la fréquence était de 8 % et l'âge médian au diagnostic de 45 ans. Les trois quarts étaient asymptomatiques [10]. Les fréquences plus élevées des séries plus anciennes peuvent en partie s'expliquer par une sélection de familles au phénotype plus marqué.
Bilan et diagnostic
Quand suspecter une NEM 2
Un bilan est indiqué en cas de :
- cancer médullaire de la thyroïde, quels que soient l'âge et les antécédents familiaux
- hyperplasie des cellules C avec suspicion de maladie héréditaire
- phéochromocytome associé à un cancer médullaire de la thyroïde, à une hyperparathyroïdie ou à des antécédents familiaux évocateurs
- phéochromocytome bilatéral ou multifocal
- signes typiques de NEM 2B
- amylose lichénoïde cutanée ou maladie de Hirschsprung dans une famille avec NEM 2A possible
- parenté au premier degré avec un porteur d'un variant RET pathogène.
Diagnostic génétique
Tous les patients atteints d'un cancer médullaire de la thyroïde doivent se voir proposer une analyse germinale de RET après conseil génétique. L'analyse doit couvrir les régions établies associées à la maladie et, lorsque l'analyse ciblée est négative malgré une forte suspicion, l'ensemble de la région codante et les régions d'épissage pertinentes. Un diagnostic par panel plus large peut se justifier en cas de phénotype atypique, mais augmente la probabilité de découvertes fortuites difficiles à interpréter [7].
Lorsqu'un variant familial pathogène est connu, l'analyse ciblée de ce variant suffit pour les apparentés. Le test chez l'enfant est médicalement justifié, car le résultat peut conduire à une chirurgie salvatrice pendant l'enfance. En cas de RET M918T, les parents et la fratrie doivent être évalués même si le variant est probablement de novo, car un mosaïcisme germinal et un portage parental inattendu sont possibles.
Avant le test, le patient doit être informé :
- de la transmission autosomique dominante
- des conséquences pour sa propre surveillance et une éventuelle chirurgie
- des conséquences pour ses apparentés biologiques
- de la possibilité d'un diagnostic prénatal et d'un diagnostic préimplantatoire
- des résultats possibles, y compris un variant de signification clinique incertaine.
Un variant de signification clinique incertaine ne doit pas être utilisé pour un test familial prédictif ni pour une thyroïdectomie prophylactique. La prise en charge repose alors sur le phénotype et l'histoire familiale pendant que le variant est réévalué [7].
Bilan initial après identification d'un variant RET pathogène
L'évaluation initiale doit comprendre :
- Une anamnèse familiale sur trois générations précisant l'âge au diagnostic du cancer thyroïdien, du phéochromocytome et de l'hyperparathyroïdie.
- Un examen clinique de la thyroïde et des aires ganglionnaires cervicales.
- Une évaluation du phénotype NEM 2B et d'autres signes associés au variant.
- Une calcitonine sérique et un ACE.
- TSH, T4 libre et bilan calcique.
- Des métanéphrines libres plasmatiques ou des métanéphrines fractionnées urinaires des 24 heures.
- Une calcémie corrigée par l'albumine ou une calcémie ionisée et une PTH dans la NEM 2A.
- Une échographie cervicale haute résolution lorsque l'âge, la calcitonine ou une chirurgie programmée le justifient.
La calcitonine doit être interprétée par rapport à des intervalles de référence propres à la méthode, adaptés à l'âge et au sexe. Une élévation modérée n'est pas spécifique du cancer médullaire de la thyroïde et peut s'observer notamment en cas d'insuffisance rénale, d'hypergastrinémie, d'autre maladie neuroendocrine et d'interférence analytique. Les prélèvements discordants avec le tableau clinique doivent être répétés, de préférence avec la même méthode de dosage.
Bilan d'une suspicion de cancer médullaire de la thyroïde
La concentration basale de calcitonine est globalement corrélée à la masse tumorale, mais ne permet pas à elle seule d'établir le stade anatomique. Devant un nodule thyroïdien, une échographie haute résolution de l'ensemble du cou est réalisée. La cytoponction à l'aiguille fine doit être complétée par une immunocytochimie pour la calcitonine, la chromogranine et l'ACE et, si nécessaire, par un dosage de la calcitonine dans le liquide de rinçage de l'aiguille. La cytologie peut être hétérogène et faussement interprétée comme une tumeur folliculaire, papillaire ou indifférenciée [5].
En cas de cancer médullaire de la thyroïde confirmé, on réalise :
- une calcitonine sérique et un ACE comme valeurs de référence préopératoires
- une cartographie échographique des compartiments cervicaux central et latéraux
- une évaluation des cordes vocales en cas d'atteinte de la voix, d'antécédent de chirurgie cervicale ou de tumeur avancée
- une TDM cervicale et thoracique ainsi qu'une imagerie hépatique en cas d'atteinte cervicale étendue, de calcitonine élevée ou de suspicion de métastases
- une imagerie osseuse en cas de symptômes ou de maladie avancée.
Les recommandations internationales préconisent un bilan d'extension large lorsque la calcitonine dépasse environ 500 ng/L, et, en postopératoire, lorsque la calcitonine dépasse 150 ng/L et que des examens de localisation sont nécessaires [2]. Ces seuils sont indicatifs et ne peuvent remplacer le jugement clinique.
Histopathologie
La pièce opératoire doit être examinée par un pathologiste expérimenté en tumeurs endocrines. Le compte rendu doit préciser :
- la taille tumorale, la multifocalité et la bilatéralité
- l'extension extrathyroïdienne
- l'invasion vasculaire
- les marges de résection
- le nombre de ganglions examinés et métastatiques ainsi que la taille de la plus grande métastase
- la présence d'une hyperplasie des cellules C
- l'index mitotique, l'index Ki67 et la nécrose tumorale.
Selon l'International Medullary Thyroid Carcinoma Grading System, une tumeur est classée de haut grade si au moins un des critères suivants est présent : au moins 5 mitoses pour 2 mm², Ki67 d'au moins 5 % ou nécrose tumorale. Dans la cohorte de validation, la survie spécifique à 10 ans était de 97 % pour les tumeurs de bas grade et de 53 % pour les tumeurs de haut grade [11].
Bilan du phéochromocytome
L'analyse de première intention repose sur les métanéphrines libres plasmatiques ou les métanéphrines fractionnées urinaires des 24 heures. Le prélèvement pour le dosage plasmatique doit si possible être effectué après repos en décubitus et en tenant compte des médicaments, du stress et des affections aiguës susceptibles de donner des faux positifs. Un résultat positif doit être confirmé et interprété en fonction du degré d'élévation [12].
Une maladie biochimiquement confirmée est localisée en première intention par TDM ou IRM des surrénales. L'IRM est préférée lorsque l'irradiation doit être limitée, par exemple chez l'enfant et la femme enceinte. L'imagerie fonctionnelle est utilisée en cas de localisation incertaine, de maladie multifocale ou suspecte de métastases et avant certains traitements par radionucléides.
Un phéochromocytome doit être exclu :
- avant une thyroïdectomie, une chirurgie parathyroïdienne et toute autre chirurgie majeure
- avant une grossesse
- sans délai en cas de symptômes typiques ou d'hypertension artérielle d'apparition récente
- de façon continue, y compris après une surrénalectomie unilatérale antérieure.
Bilan de l'hyperparathyroïdie primaire
Le diagnostic repose sur une hypercalcémie répétée avec une PTH inappropriée, élevée ou non freinée. Il faut évaluer simultanément la créatinine ou le DFGe, le phosphate, la 25-hydroxyvitamine D et les médicaments influençant la calcémie. Une hypercalcémie hypocalciurique familiale doit être envisagée en cas d'excrétion urinaire de calcium basse, en particulier si la biologie ne concorde pas avec le phénotype RET de la famille.
L'échographie et la scintigraphie au sestamibi servent à la planification opératoire, non au diagnostic.
Algorithme pratique de prise en charge
flowchart TD
A["Cancer médullaire de la thyroïde,<br>phénotype NEM 2 typique ou<br>variant familial connu"] --> B["Conseil génétique<br>et analyse germinale de RET"]
B -->|"Variant pathogène"| C["Tester les apparentés biologiques<br>pour le variant familial"]
B -->|"Négatif mais forte suspicion"| D["Analyse génétique élargie<br>et suivi fondé sur le phénotype"]
C --> E["Calcitonine, ACE,<br>métanéphrines, calcium et PTH"]
E --> F["Exclure un phéochromocytome<br>avant toute intervention"]
F -->|"Phéochromocytome détecté"| G["Blocage alpha et<br>chirurgie surrénalienne d'abord"]
F -->|"Phéochromocytome exclu"| H["Planifier la thyroïdectomie<br>selon le risque RET et la calcitonine"]
G --> H
H --> I["Calcitonine et ACE postopératoires<br>après environ 3 mois"]
I -->|"Marqueurs indétectables"| J["Suivi NEM 2 annuel"]
I -->|"Élévation persistante"| K["Calculer le temps de doublement<br>et localiser la maladie structurelle"]
Diagnostics différentiels
| Présentation | Principaux diagnostics différentiels | Examens discriminants |
|---|---|---|
| Cancer médullaire de la thyroïde sans antécédents familiaux connus | Cancer médullaire de la thyroïde sporadique | Analyse germinale de RET, anamnèse familiale, évaluation du phéochromocytome et de l'hyperparathyroïdie |
| Nodule thyroïdien avec calcitonine élevée | Hyperplasie des cellules C, insuffisance rénale, hypergastrinémie, autre tumeur neuroendocrine, interférence analytique | Calcitonine répétée, fonction rénale, revue des traitements, cytologie et marqueurs immunologiques |
| Phéochromocytome | Maladie de von Hippel-Lindau, NF1, syndrome de paragangliomes lié à SDHx, maladie liée à MAX ou TMEM127 | Panel génétique en l'absence de variant RET ou de phénotype NEM 2 |
| Association tumorale évoquant une NEM | NEM 1, NEM 4, coïncidence sporadique de tumeurs endocrines | Spectre tumoral et diagnostic génétique ciblé |
| Hypercalcémie | Hyperparathyroïdie primaire sporadique, hypercalcémie hypocalciurique familiale, pathologie maligne, effet médicamenteux | PTH, excrétion urinaire de calcium, fonction rénale et évaluation génétique |
| Maladie de Hirschsprung | Maladie de Hirschsprung isolée ou d'autre origine génétique | Analyse de RET et évaluation du phénotype NEM 2A lorsque l'anamnèse familiale ou un variant RET spécifique le justifie |
| Morphotype marfanoïde | Syndrome de Marfan, homocystinurie et autres maladies du tissu conjonctif | Névromes muqueux, signes digestifs, analyse de RET et, si nécessaire, bilan distinct du tissu conjonctif |
Traitement
Organisation et séquence opératoire
Les patients atteints de NEM 2 doivent être traités dans un centre expérimenté dans les tumeurs endocrines héréditaires ou en étroite concertation avec celui-ci. La séquence opératoire est déterminante :
- Exclure un phéochromocytome avant chaque intervention.
- Traiter en premier un phéochromocytome mis en évidence.
- Réaliser ensuite la thyroïdectomie et une éventuelle chirurgie parathyroïdienne.
- Coordonner les interventions de façon individualisée. Une chirurgie simultanée peut être envisagée dans un centre expert, mais ne doit pas compromettre la sécurité hémodynamique.
Thyroïdectomie prophylactique ou précoce
La notion de thyroïdectomie prophylactique désigne une intervention réalisée avant l'apparition d'un cancer cliniquement manifeste. Une hyperplasie microscopique des cellules C ou un microcarcinome médullaire peuvent néanmoins déjà être présents.
Risque le plus élevé, RET M918T
La thyroïdectomie totale doit être réalisée au cours de la première année de vie, de préférence au cours des premiers mois lorsque le diagnostic est connu. L'intervention ne doit pas être différée dans l'attente d'une calcitonine nettement élevée. La NEM 2B peut développer des métastases régionales très précocement [8].
Un curage ganglionnaire central est envisagé si la calcitonine est élevée, si l'échographie montre des ganglions suspects ou si l'intervention a lieu après l'âge recommandé. Chez un jeune nourrisson, le bénéfice oncologique potentiel doit être mis en balance avec le risque d'hypoparathyroïdie définitive et de lésion nerveuse.
Risque élevé, principalement codon 634
La thyroïdectomie totale est généralement recommandée au plus tard à l'âge de 5 ans. L'intervention est avancée en cas de calcitonine croissante ou élevée, d'anomalies échographiques ou de maladie agressive dans la famille. Un suivi comportant examen clinique, calcitonine et, si nécessaire, échographie doit débuter au plus tard à l'âge de 3 ans [2].
Risque modéré
Le calendrier est individualisé. L'évaluation clinique annuelle et le dosage de la calcitonine débutent généralement vers l'âge de 5 ans. L'intervention est recommandée lorsque la calcitonine devient élevée de façon reproductible, ou plus tôt si le phénotype familial est agressif, si le suivi est incertain ou si la famille préfère une réduction définitive du risque.
Différer l'intervention suppose un suivi annuel fiable avec la même méthode de dosage de la calcitonine et l'accès à un endocrinologue pédiatre et à un chirurgien expérimentés. Une calcitonine normale diminue la probabilité de maladie invasive, mais n'offre pas de garantie absolue.
Étendue de la chirurgie thyroïdienne
La thyroïdectomie totale est la règle, car la maladie héréditaire est bilatérale et multifocale. Une lobectomie seule est insuffisante dans la NEM 2.
Le curage ganglionnaire central peut être omis chez des porteurs soigneusement sélectionnés ayant une calcitonine normale ou basse, une échographie normale et opérés à l'âge recommandé. En cas de cancer médullaire de la thyroïde cliniquement manifeste, on réalise généralement une thyroïdectomie totale avec curage ganglionnaire central. Un curage cervical latéral thérapeutique est réalisé dans les compartiments où des métastases ont été mises en évidence ou sont fortement suspectées [2,13].
Le curage cervical latéral prophylactique en cas d'échographie normale est controversé. La calcitonine préopératoire, la taille de la tumeur primitive, le statut ganglionnaire central et le risque de métastases à distance doivent être mis en balance avec le risque de lésion nerveuse, de fuite lymphatique et de dysfonction de l'épaule.
Les parathyroïdes doivent être identifiées et, si possible, préservées avec une vascularisation intacte. Une autotransplantation peut être nécessaire si une glande est dévascularisée. Les enfants, en particulier les très jeunes enfants, doivent être opérés par un chirurgien ayant un volume élevé de chirurgie thyroïdienne et parathyroïdienne pédiatrique.
Après thyroïdectomie totale, un traitement à vie par lévothyroxine est instauré avec un objectif d'euthyroïdie. La freination de la TSH n'est pas indiquée, car les cellules C ne sont pas TSH-dépendantes. L'iode radioactif n'a aucun effet sur le cancer médullaire de la thyroïde [13].
Phéochromocytome
Tout phéochromocytome fonctionnel doit faire l'objet d'une préparation par blocage alpha-adrénergique. Les apports hydriques et sodés sont augmentés lorsque cela est médicalement approprié, afin de contrer la contraction volémique induite par les catécholamines et l'hypotension postopératoire. Un bêtabloquant ne peut être ajouté qu'après l'instauration d'un blocage alpha efficace, en cas de tachycardie persistante. Un bêtabloquant isolé peut provoquer une hypertension sévère par vasoconstriction alpha-adrénergique non contrebalancée [12].
La surrénalectomie mini-invasive est la règle en cas de phéochromocytome localisé. Une surrénalectomie avec préservation corticale doit être particulièrement envisagée en cas de :
- maladie bilatérale
- surrénalectomie controlatérale antérieure
- maladie clairement héréditaire avec un risque élevé de tumeur controlatérale
- petite tumeur bien circonscrite permettant de préserver suffisamment de cortex normal.
La chirurgie avec préservation corticale comporte un risque de nouvelle tumeur dans le tissu surrénalien restant, mais peut prévenir une insuffisance surrénalienne définitive. Une synthèse des phéochromocytomes héréditaires a rapporté une récidive locale cliniquement significative chez moins de 5 % à 10 ans et une fonction glucocorticoïde préservée chez plus de la moitié des patients [14]. Dans la NEM 2B, la récidive à long terme après chirurgie avec préservation corticale était de 10 % et une fonction surrénalienne normale était préservée chez 62 % [8].
Après surrénalectomie totale bilatérale, une substitution à vie en glucocorticoïdes et minéralocorticoïdes est nécessaire, ainsi qu'une éducation du patient sur l'adaptation des doses en situation de stress, une carte d'urgence et un accès à l'hydrocortisone parentérale. Même après une chirurgie avec préservation corticale, la fonction surrénalienne doit être vérifiée.
Hyperparathyroïdie primaire
Une hypercalcémie légère asymptomatique peut initialement être surveillée selon les mêmes principes généraux que l'hyperparathyroïdie primaire sporadique. La chirurgie est indiquée en cas de symptômes, d'atteinte rénale ou osseuse, d'hypercalcémie marquée ou d'autres critères opératoires établis.
La chirurgie doit être conservatrice. Seules les glandes macroscopiquement hypertrophiées sont réséquées lorsque la maladie est limitée. En cas d'atteinte des quatre glandes, une parathyroïdectomie subtotale ou une parathyroïdectomie totale avec autotransplantation peut être envisagée. Le dosage peropératoire de la PTH peut être utile [15].
Une chirurgie extensive systématique des quatre glandes doit être évitée, car l'hyperparathyroïdie associée à la NEM 2A est souvent légère et le risque d'hypoparathyroïdie définitive doit être mis en balance avec le risque de récidive. Dans la cohorte danoise, 69 % ont été guéris après chirurgie, tandis que 23 % ont récidivé, parfois après un long délai [10].
Cancer médullaire de la thyroïde localement avancé ou métastatique
Une maladie persistante uniquement biochimique ne constitue pas une indication de traitement systémique. Les décisions thérapeutiques doivent reposer sur la masse tumorale structurelle, une progression documentée, les symptômes, la menace pour des structures vitales et le bénéfice thérapeutique attendu.
Les options possibles sont :
- une réintervention en cas de maladie locorégionale résécable
- une radiothérapie externe en cas de chirurgie non radicale, de progression locale menaçante ou de métastase osseuse symptomatique
- un traitement local de métastases hépatiques, pulmonaires ou osseuses isolées
- une surveillance active en cas de maladie de faible volume sans progression cliniquement pertinente
- un traitement systémique ciblant RET en cas de maladie progressive, symptomatique ou menaçant un organe.
Chez les patients atteints d'un cancer médullaire de la thyroïde avancé avec mutation de RET, l'inhibition sélective de RET est l'option de première intention lorsque le traitement est disponible et autorisé. Dans LIBRETTO-531, le selpercatinib a amélioré la survie sans progression par rapport au cabozantinib ou au vandetanib au choix du médecin. Le risque de progression ou de décès a été réduit de 72 %, et une réponse objective a été observée chez 69,4 % contre 38,8 % [16]. Les données antérieures de phase 1 et de phase 2 montraient une réponse chez 69 % des patients préalablement traités et 73 % des patients non préalablement traités [17].
Le cabozantinib et le vandetanib sont des inhibiteurs multikinases ayant une efficacité documentée sur la survie sans progression. Dans l'étude EXAM, le cabozantinib n'a pas apporté de bénéfice de survie statistiquement significatif dans l'ensemble de la population de l'étude, bien qu'une analyse exploratoire ait suggéré un effet plus important dans les tumeurs porteuses de RET M918T [18].
Le choix de la molécule, la posologie, la disponibilité et le statut de remboursement doivent suivre le résumé des caractéristiques du produit en vigueur en Suède et la pratique oncologique nationale suédoise. La disponibilité en Suède peut différer des études et recommandations internationales. Le traitement nécessite une surveillance structurée, notamment de la pression artérielle, du bilan hépatique, de l'intervalle QT, des électrolytes et des interactions médicamenteuses.
Suivi et pronostic
Après thyroïdectomie
La calcitonine sérique et l'ACE sont dosés environ 3 mois après l'intervention. Un prélèvement plus précoce peut être difficile à interpréter avant la stabilisation des marqueurs.
- Si la calcitonine et l'ACE sont indétectables ou normaux, ils sont répétés après 6 à 12 mois, puis généralement chaque année.
- En cas d'élévation persistante, les marqueurs sont dosés au moins tous les 6 mois pour calculer le temps de doublement.
- Une échographie cervicale est réalisée en cas de calcitonine mesurable, de marqueurs en augmentation ou de suspicion clinique.
- En cas de calcitonine supérieure à environ 150 ng/L ou de progression nette des marqueurs, une imagerie élargie est réalisée.
Le temps de doublement doit être calculé à partir d'au moins trois mesures effectuées avec la même méthode de dosage. Un temps de doublement de la calcitonine inférieur à 2 ans est associé à un pronostic plus défavorable. Dans une étude, les tumeurs de haut grade avaient un temps de doublement moyen d'environ 8,5 mois contre 38 mois pour les tumeurs de bas grade [19]. Le temps de doublement tumoral structurel apporte une information complémentaire. En cas de maladie métastatique, un temps de doublement inférieur ou égal à 1 an était associé à une survie nettement moins bonne qu'une croissance plus lente [20].
Une calcitonine croissante sans maladie structurelle décelable justifie une surveillance, et non une chirurgie empirique ou un traitement systémique. Le pronostic dépend principalement du stade anatomique, du caractère complet de la résection, du grade histologique et du temps de doublement des marqueurs.
Suivi syndromique à vie
| Manifestation | Surveillance recommandée |
|---|---|
| Cancer médullaire de la thyroïde après thyroïdectomie | Calcitonine et ACE, initialement après environ 3 mois puis à un intervalle adapté aux résultats |
| Porteurs de RET non encore opérés | Évaluation clinique et calcitonine au moins annuelles, complétées par une échographie selon le risque et les résultats |
| Phéochromocytome, risque RET le plus élevé et élevé | Métanéphrines libres plasmatiques ou fractionnées urinaires annuelles à partir d'environ 11 ans, plus tôt en cas de symptômes ou de début précoce dans la famille |
| Phéochromocytome, risque RET modéré | Métanéphrines annuelles à partir d'environ 16 ans, plus tôt en cas de symptômes ou de début précoce dans la famille |
| Hyperparathyroïdie primaire dans la NEM 2A à risque élevé | Calcémie corrigée par l'albumine ou calcémie ionisée annuelle, généralement à partir d'environ 11 ans |
| Hyperparathyroïdie primaire dans la NEM 2A à risque modéré | Calcémie annuelle, généralement à partir d'environ 16 ans |
| Après chirurgie surrénalienne | Métanéphrines annuelles à vie et évaluation de la fonction surrénalienne |
| Après chirurgie parathyroïdienne | Calcium et PTH en raison du risque à la fois d'hypoparathyroïdie et de récidive tardive |
Les âges de début sont indicatifs et doivent être avancés en cas de symptômes, de maladie précoce dans la famille ou de variant associé à un début documenté plus précoce [1,2]. La NEM 2B avec RET M918T ne s'accompagne pas habituellement d'une hyperparathyroïdie cliniquement significative.
Grossesse
Une femme atteinte de NEM 2 doit bénéficier d'un dépistage du phéochromocytome avant une grossesse programmée. En cas de grossesse non planifiée, le prélèvement est réalisé le plus tôt possible. Un phéochromocytome non diagnostiqué fait courir un risque important à la mère comme au fœtus, en particulier lors de l'accouchement, de l'anesthésie et d'une chirurgie [1].
La grossesse chez une femme ayant un phéochromocytome actuel ou antérieur doit être prise en charge de façon multidisciplinaire. L'IRM sans gadolinium est généralement la méthode de première intention pour la localisation anatomique pendant la grossesse.
Suivi familial et conseil reproductif
Lorsqu'un variant RET pathogène a été identifié, tous les apparentés biologiques au premier degré doivent se voir proposer un test ciblé. Un test négatif pour le variant familial connu signifie que la personne n'a pas besoin d'une surveillance tumorale spécifique de la NEM 2.
Les porteurs en âge de procréer doivent se voir proposer une information sur :
- le risque de transmission de 50 % à chaque grossesse
- le diagnostic prénatal
- le diagnostic préimplantatoire
- la possibilité de renoncer à un diagnostic génétique reproductif.
L'entretien doit être non directif. L'autonomie du patient, la future autodétermination des mineurs et les possibilités réelles de traitement préventif doivent être prises en compte.
Pronostic
Le pronostic s'est considérablement amélioré grâce au test RET présymptomatique et à la thyroïdectomie précoce. Les porteurs opérés avant l'apparition d'une dissémination régionale ont une très forte probabilité de guérison durable. Les métastases ganglionnaires, les métastases à distance, une résection incomplète, un grade histologique élevé et un temps de doublement court des marqueurs aggravent le pronostic.
La mortalité liée au phéochromocytome peut en principe être prévenue par un dépistage biochimique régulier et une séquence opératoire correcte. L'hyperparathyroïdie est rarement la manifestation déterminante du pronostic, mais nécessite une surveillance à vie en raison du risque de récidive.
Sources
- Eng C, Plitt G. Multiple Endocrine Neoplasia Type 2. GeneReviews 2023. PMID: 20301434
- Wells SA Jr et al. Revised American Thyroid Association Guidelines for the Management of Medullary Thyroid Carcinoma. Thyroid 2015. PMID: 25810047
- Mathiesen JS et al. Incidence and prevalence of multiple endocrine neoplasia 2A in Denmark 1901-2014: a nationwide study. Clinical Epidemiology 2018. PMID: 30349395
- Larouche V et al. A primer on the genetics of medullary thyroid cancer. Current Oncology 2019. PMID: 31896937
- Jayasinghe R et al. Management of medullary carcinoma of the thyroid: a review. Journal of International Medical Research 2022. PMID: 35822284
- Li SY et al. 5P Strategies for Management of Multiple Endocrine Neoplasia Type 2: A Paradigm of Precision Medicine. Frontiers in Endocrinology 2020. PMID: 33071967
- Butz H et al. Molecular genetic testing strategies used in diagnostic flow for hereditary endocrine tumour syndromes. Endocrine 2021. PMID: 33570725
- Castinetti F et al. Natural history, treatment, and long-term follow up of patients with multiple endocrine neoplasia type 2B: an international, multicentre, retrospective study. Lancet Diabetes & Endocrinology 2019. PMID: 30660595
- Amodru V et al. MEN2-related pheochromocytoma: current state of knowledge, specific characteristics in MEN2B, and perspectives. Endocrine 2020. PMID: 32388798
- Holm M et al. Primary Hyperparathyroidism in Multiple Endocrine Neoplasia Type 2A in Denmark 1930-2021: A Nationwide Population-Based Retrospective Study. Cancers 2023. PMID: 37046785
- Xu B et al. International Medullary Thyroid Carcinoma Grading System: A Validated Grading System for Medullary Thyroid Carcinoma. Journal of Clinical Oncology 2022. PMID: 34731032
- Lenders JW et al. Pheochromocytoma and paraganglioma: an endocrine society clinical practice guideline. Journal of Clinical Endocrinology & Metabolism 2014. PMID: 24893135
- Machens A, Dralle H. Advances in risk-oriented surgery for multiple endocrine neoplasia type 2. Endocrine-Related Cancer 2018. PMID: 28883084
- Castinetti F et al. Outcome of adrenal sparing surgery in heritable pheochromocytoma. European Journal of Endocrinology 2016. PMID: 26297495
- Guerin C et al. Looking beyond the thyroid: advances in the understanding of pheochromocytoma and hyperparathyroidism phenotypes in MEN2 and of non-MEN2 familial forms. Endocrine-Related Cancer 2018. PMID: 28874394
- Hadoux J et al. Phase 3 Trial of Selpercatinib in Advanced RET-Mutant Medullary Thyroid Cancer. New England Journal of Medicine 2023. PMID: 37870969
- Wirth LJ et al. Efficacy of Selpercatinib in RET-Altered Thyroid Cancers. New England Journal of Medicine 2020. PMID: 32846061
- Schlumberger M et al. Overall survival analysis of EXAM, a phase III trial of cabozantinib in patients with radiographically progressive medullary thyroid carcinoma. Annals of Oncology 2017. PMID: 29045520
- Nigam A et al. Tumor Grade Predicts for Calcitonin Doubling Times and Disease-Specific Outcomes After Resection of Medullary Thyroid Carcinoma. Thyroid 2022. PMID: 35950622
- Yeh T et al. Structural Doubling Time Predicts Overall Survival in Patients with Medullary Thyroid Cancer in Patients with Rapidly Progressive Metastatic Medullary Thyroid Cancer Treated with Molecular Targeted Therapies. Thyroid 2020. PMID: 32131709