Résumé
La maladie de Fabry est une maladie lysosomale de surcharge liée à l'X, due à des variants pathogènes du gène GLA, entraînant un déficit en alpha-galactosidase A et une accumulation principalement de globotriaosylcéramide (Gb3) et de globotriaosylsphingosine (lyso-Gb3). La forme classique débute souvent dans l'enfance par des acroparesthésies, des crises douloureuses, des troubles de la sudation, une intolérance à la chaleur, des symptômes digestifs, des angiokératomes et une cornée verticillée. Surviennent ensuite une néphropathie, une cardiomyopathie hypertrophique, des troubles du rythme et des complications cérébrovasculaires. Les formes à début tardif peuvent se manifester principalement par une hypertrophie ventriculaire gauche inexpliquée ou par une néphropathie [1].
Le diagnostic dépend du sexe. Chez l'homme, une activité alpha-galactosidase A très diminuée est un argument diagnostique fort, mais l'analyse de GLA doit être réalisée pour la confirmation génétique et le choix du traitement. Chez la femme, l'activité enzymatique peut être normale ; le diagnostic exige donc la mise en évidence d'un variant GLA pathogène ou probablement pathogène. Le lyso-Gb3 contribue à l'évaluation du phénotype et au suivi, mais il peut être normal, en particulier chez la femme, et ne doit pas à lui seul confirmer ni exclure la maladie. Un variant de signification incertaine n'équivaut pas à une maladie de Fabry [1,2].
Tout patient nouvellement diagnostiqué doit bénéficier d'un bilan systématique des reins, du cœur, du système nerveux, de l'audition, des yeux, de la peau, des symptômes digestifs et de la qualité de vie. Le dépistage en cascade des apparentés est essentiel. Le traitement spécifique repose sur l'enzymothérapie substitutive intraveineuse ou, en cas de variant GLA répondeur, sur le migalastat par voie orale. Le traitement a les meilleures chances de préserver la fonction des organes lorsqu'il est instauré avant l'installation d'une glomérulosclérose avancée ou d'une fibrose myocardique. Les femmes doivent être considérées comme des patientes potentiellement atteintes et non comme des porteuses asymptomatiques [2,3].
Contexte et épidémiologie
La maladie de Fabry appartient aux sphingolipidoses. Les estimations historiques, fondées essentiellement sur la forme classique, indiquent une prévalence d'environ 1 pour 40 000 à 117 000 personnes. Le dépistage néonatal aboutit à des chiffres nettement plus élevés, parfois de l'ordre de 1 pour 3 100, car il identifie aussi des variants à début tardif et des variants dont la signification clinique est incertaine [2].
La transmission est liée à l'X. Un homme porteur d'un variant GLA pathogène le transmet à toutes ses filles mais à aucun de ses fils. Une femme porteuse d'un variant hétérozygote a une probabilité de 50 % de le transmettre à chaque grossesse. Chez la femme, le tableau va de l'absence de toute manifestation clinique à une maladie aussi sévère que chez l'homme de phénotype classique, en partie selon l'inactivation du chromosome X [3].
On distingue habituellement deux phénotypes principaux :
- Maladie de Fabry classique : activité enzymatique très faible ou indétectable chez l'homme, début précoce et atteinte multiviscérale progressive.
- Maladie de Fabry à début tardif : activité enzymatique résiduelle, début plus tardif et atteinte parfois essentiellement cardiaque ou rénale.
Cette classification est utile en pratique clinique mais n'est pas absolue. Un même variant peut entraîner des degrés de sévérité variables au sein d'une famille, surtout chez la femme. Le phénotype doit donc être évalué en fonction du génotype, du sexe, de l'âge, des antécédents familiaux, du lyso-Gb3 et de l'atteinte d'organe documentée.
La maladie de Fabry altère la qualité de vie par la douleur, la diminution des capacités physiques, les symptômes digestifs, la dépression, l'anxiété et l'absentéisme scolaire et professionnel. Une revue systématique a mis en évidence une qualité de vie constamment inférieure à celle des populations de comparaison, en particulier pour la douleur physique, le fonctionnement physique et la perception de la santé générale. Le retentissement augmentait avec les complications rénales, cardiaques et cérébrovasculaires [4].
Physiopathologie
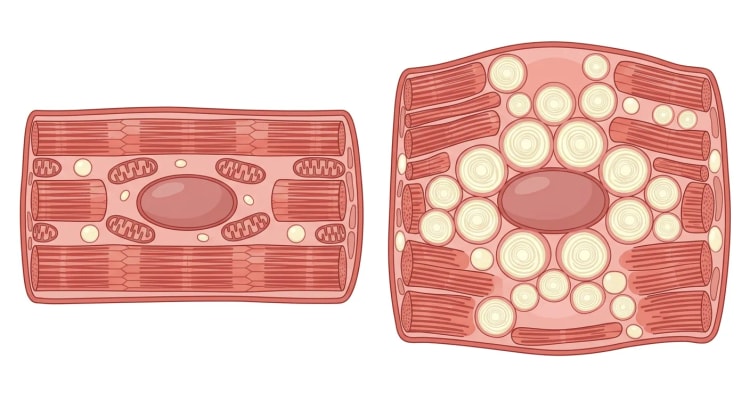
GLA code l'enzyme lysosomale alpha-galactosidase A. Le déficit enzymatique altère la dégradation des glycosphingolipides neutres et conduit à une accumulation intracellulaire de Gb3 et de son dérivé plus soluble, le lyso-Gb3. Cette surcharge touche notamment les podocytes, les cellules tubulaires, les cardiomyocytes, le tissu de conduction, les cellules vasculaires et les fibres nerveuses périphériques.
Les lésions d'organe ne résultent pas uniquement de la surcharge mécanique. Des processus secondaires interviennent : inflammation, stress oxydatif, dysfonction endothéliale et microvasculaire ainsi que signalisation pro-hypertrophique et pro-fibrosante. Une fois installées la glomérulosclérose, la fibrose tubulo-interstitielle ou la fibrose myocardique de remplacement, la réduction de la surcharge en substrat ne peut pas restaurer un tissu normal. C'est la principale raison pour laquelle un diagnostic et un traitement précoces sont recherchés [1,2].
Présentation clinique
Manifestations précoces
Dans la forme classique, les symptômes débutent souvent à l'âge scolaire ou à l'adolescence. Les signes précoces sont :
- Douleurs à type de brûlure et paresthésies des mains et des pieds.
- Crises de Fabry, avec douleurs distales ou généralisées intenses, souvent déclenchées par la fièvre, l'effort physique, le stress ou les variations de température.
- Hypohidrose ou anhidrose, parfois hyperhidrose.
- Intolérance à la chaleur et au froid.
- Douleurs abdominales récidivantes, diarrhée, constipation, ballonnements, nausées ou satiété précoce.
- Angiokératomes, souvent à la partie basse du tronc, aux plis inguinaux et dans la région génitale.
- Cornée verticillée, généralement sans baisse de l'acuité visuelle.
- Acouphènes, hypoacousie ou vertiges.
- Fatigue et diminution de l'endurance physique.
La neuropathie des petites fibres est caractéristique. L'examen neurologique et l'électroneuromyogramme de routine peuvent être normaux, car les fibres fines amyéliniques et faiblement myélinisées sont mal évaluées par l'électroneuromyographie conventionnelle [5].
La cornée verticillée est un argument clinique fort en faveur d'une maladie de Fabry classique, mais elle n'est pas spécifique. Des modifications cornéennes analogues peuvent être induites, par exemple, par l'amiodarone ou la chloroquine.
Manifestations rénales
La surcharge en Gb3 peut être mise en évidence dans le tissu rénal avant même toute néphropathie cliniquement mesurable. L'évolution comprend souvent :
- Surcharge et lésions podocytaires.
- Parfois une hyperfiltration glomérulaire.
- Une albuminurie puis une protéinurie.
- Une baisse progressive du DFGe.
- Une insuffisance rénale chronique et, chez l'homme non traité atteint de la forme classique, parfois une insuffisance rénale terminale à l'âge moyen de la vie.
L'hématurie n'est pas caractéristique et doit faire rechercher une autre néphropathie, isolée ou associée. Une protéinurie abondante peut relever d'une néphropathie de Fabry, mais doit aussi faire évoquer par exemple une néphropathie diabétique, une néphropathie à IgA ou une autre glomérulopathie.
Manifestations cardiaques
L'atteinte cardiaque est une cause majeure de morbidité et de mortalité. Les manifestations fréquentes sont :
- Hypertrophie ventriculaire gauche concentrique.
- Dysfonction diastolique et insuffisance cardiaque à fraction d'éjection préservée.
- Angor, parfois lié à une dysfonction microvasculaire malgré des artères coronaires épicardiques normales.
- Bradycardie sinusale et incompétence chronotrope.
- PR court au début de l'évolution.
- Bloc auriculo-ventriculaire, bloc de branche et autres troubles de la conduction.
- Fibrillation atriale ou flutter atrial.
- Tachycardie ventriculaire non soutenue ou soutenue.
- Fibrose myocardique et risque de mort subite.
- Épaississement valvulaire et insuffisance mitrale ou aortique, généralement minime.
L'hypertrophie est le plus souvent concentrique, mais elle peut être septale, apicale ou obstructive. La dysfonction systolique est habituellement une manifestation tardive [6].
Manifestations cérébrovasculaires et neuropsychiatriques
AIT et accident vasculaire cérébral ischémique peuvent survenir à un âge plus jeune qu'attendu. Les mécanismes sont probablement multiples : maladie des petites artères, vasculopathie, embolie d'origine cardiaque en cas d'arythmie atriale et contribution des facteurs de risque traditionnels. L'IRM cérébrale peut montrer des lésions de la substance blanche, des infarctus lacunaires ou des infarctus corticaux anciens. Ces anomalies ne sont pas spécifiques de la maladie de Fabry.
La dépression, l'anxiété et le retentissement psychosocial sont fréquents et doivent être recherchés activement. Ils peuvent être liés aussi bien à la maladie elle-même qu'à la douleur chronique et aux conséquences familiales d'un diagnostic héréditaire [4].
Femmes
Les femmes ne sont pas de simples porteuses. Une femme peut développer une douleur neuropathique, une néphropathie, un AVC, des troubles du rythme et une cardiomyopathie avancée malgré une activité alpha-galactosidase A normale. La fibrose myocardique peut en outre apparaître avant toute hypertrophie ventriculaire gauche franche. Une évaluation organe par organe et un suivi régulier sont donc nécessaires même lorsque les symptômes sont discrets ou absents [7].
Bilan et diagnostic
Quand faut-il suspecter une maladie de Fabry ?
Le diagnostic doit être envisagé dans les situations suivantes :
| Situation clinique | Éléments renforçant la suspicion |
|---|---|
| Neuropathie des petites fibres ou douleurs acrales récidivantes | Début dans l'enfance, intolérance à la chaleur, troubles de la sudation, symptômes digestifs |
| Hypertrophie ventriculaire gauche inexpliquée | PR court, bradycardie, atteinte rénale, T1 natif bas en IRM cardiaque |
| Albuminurie, protéinurie ou insuffisance rénale sans explication certaine | Antécédents familiaux, angiokératomes, douleur neuropathique, cornée verticillée |
| AIT ou AVC chez le sujet jeune | Atteinte cardiaque ou rénale associée, troubles auditifs, symptômes évocateurs de Fabry |
| Maladie de Fabry connue dans la famille | Mode de transmission lié à l'X |
| Association d'anomalies cardiaques, rénales et neurologiques | Même des anomalies discrètes dans plusieurs systèmes d'organes sont significatives |
Le dépistage ciblé des patients présentant une hypertrophie ventriculaire gauche inexpliquée, une insuffisance rénale, une albuminurie ou un AVC précoce a un rendement diagnostique supérieur à celui d'un dépistage non spécifique en population [8].
Diagnostic biochimique et génétique
Hommes
Doser l'activité alpha-galactosidase A sur sang séché, plasma ou leucocytes. Un test de dépistage anormal sur sang séché doit être confirmé par un dosage enzymatique robuste, généralement leucocytaire, car la manipulation et le transport des échantillons peuvent donner des valeurs faussement basses.
Les hommes atteints de la forme classique ont souvent moins de 1 à 5 % de l'activité normale. Dans la forme à début tardif, l'activité peut être plus élevée. Le séquençage de GLA doit être réalisé même lorsque le déficit enzymatique a été démontré, d'une part pour confirmer le diagnostic, d'autre part pour l'enquête familiale et pour déterminer si le variant est répondeur au migalastat [1,2].
Femmes
Une activité enzymatique normale n'exclut pas la maladie. En cas de suspicion clinique ou de variant familial connu, l'analyse génétique doit être réalisée d'emblée. La mise en évidence d'un variant GLA hétérozygote pathogène ou probablement pathogène établit le diagnostic. L'activité enzymatique et le lyso-Gb3 peuvent compléter l'évaluation du phénotype mais ne suffisent pas à exclure la maladie [1,7].
Lyso-Gb3
Le lyso-Gb3 plasmatique est généralement très élevé chez l'homme atteint de la forme classique, et plus modérément élevé dans la forme à début tardif et chez la femme. Il peut être utilisé pour :
- Étayer le diagnostic.
- Contribuer à la distinction entre phénotype classique et phénotype à début tardif.
- Étayer l'évaluation d'un variant nouveau ou de signification incertaine.
- Suivre la réponse biochimique au traitement.
Le lyso-Gb3 n'est pas une mesure autonome de la fonction des organes. Une valeur normale n'exclut pas une maladie de Fabry, et sa diminution sous traitement ne garantit pas la stabilisation de l'atteinte rénale ou cardiaque. L'évolution des organes doit être suivie directement par le DFGe, l'albuminurie, l'imagerie cardiaque et la surveillance du rythme [9].
Interprétation des variants génétiques
Un variant GLA doit être classé comme pathogène, probablement pathogène, de signification incertaine, probablement bénin ou bénin. Un variant de signification incertaine ne doit pas, à lui seul, conduire à un diagnostic ni à un traitement spécifique à vie.
En cas de variant incertain, il convient de prendre en compte conjointement :
- La fréquence du variant dans les populations de référence.
- Le phénotype précédemment rapporté.
- La ségrégation avec la maladie dans la famille.
- L'activité enzymatique chez l'homme.
- Le lyso-Gb3 plasmatique.
- Les signes cliniques caractéristiques.
- L'atteinte rénale ou cardiaque objective.
- L'histologie lorsque le diagnostic ne peut être tranché autrement.
Cette évaluation doit être réalisée dans un centre expérimenté dans la maladie de Fabry et en génétique clinique.
Bilan initial après le diagnostic
| Domaine | Évaluation recommandée |
|---|---|
| Général | Anamnèse, arbre généalogique sur trois générations, pression artérielle, taille, poids, tabagisme et facteurs de risque cardiovasculaire |
| Reins | Créatinine, DFGe, rapport albumine/créatinine urinaire, rapport protéines/créatinine urinaire, bandelette urinaire et sédiment |
| Cœur | ECG 12 dérivations, échocardiographie, troponine hypersensible et NT-proBNP |
| Rythme | Holter ECG d'au moins 24 à 48 heures chez l'adulte, plus tôt en cas de symptômes ou d'anomalie ECG |
| Imagerie cardiaque | IRM cardiaque avec épaisseur pariétale, masse ventriculaire gauche, T1 natif et rehaussement tardif au gadolinium lorsque réalisable |
| Neurologie | Examen neurologique, anamnèse de la douleur, antécédent d'AIT ou d'AVC ; IRM cérébrale en cas de symptômes neurologiques et généralement comme examen de référence à l'âge adulte |
| Yeux | Examen à la lampe à fente |
| Audition | Audiométrie, en particulier en cas d'acouphènes, de vertiges ou d'hypoacousie |
| Peau | Recherche d'angiokératomes |
| Digestif | Inventaire des symptômes, état nutritionnel et croissance chez l'enfant |
| Psychosocial | Qualité de vie, capacité scolaire ou professionnelle, dépression et anxiété |
Imagerie cardiaque
L'échocardiographie est l'examen de première intention pour l'épaisseur pariétale, la masse ventriculaire gauche, la fonction diastolique, les valves et l'obstruction à l'éjection. Le strain longitudinal global peut détecter une dysfonction infraclinique mais n'est pas diagnostique en soi.
L'IRM cardiaque permet une quantification plus fiable de l'hypertrophie et une caractérisation tissulaire. Les anomalies caractéristiques, mais non pathognomoniques, sont :
- T1 natif bas, compatible avec une surcharge intracellulaire en sphingolipides.
- Rehaussement tardif au gadolinium mésomyocardique, souvent inférolatéral basal.
- T2 élevé dans les zones inflammatoires ou fibrotiques.
- Volume extracellulaire normal au début et augmenté en cas de fibrose avancée.
Chez la femme, le rehaussement tardif au gadolinium peut précéder l'hypertrophie. Une fibrose étendue est de pronostic défavorable et s'associe à des troubles du rythme et à de moindres possibilités d'amélioration structurelle sous traitement spécifique [10,11].
Biopsie rénale
La biopsie rénale n'est pas nécessaire en cas de tableau clinique typique, de déficit enzymatique net chez un homme et de variant GLA pathogène connu. Elle doit être envisagée lorsque :
- Un variant de signification incertaine a été mis en évidence.
- La cause de la néphropathie est incertaine.
- Une protéinurie abondante ou une hématurie évoque une glomérulopathie associée.
- La fonction rénale se dégrade de façon anormalement rapide.
- Un traitement précoce chez un enfant asymptomatique est discuté et les autres marqueurs sont insuffisants.
La microscopie électronique peut montrer des inclusions lamellaires, appelées corps zébrés. Des inclusions phospholipidiques analogues peuvent toutefois être d'origine médicamenteuse, par exemple sous amiodarone et hydroxychloroquine. L'histologie doit donc être interprétée conjointement avec l'anamnèse médicamenteuse, l'activité enzymatique et la génétique [2].
Algorithme diagnostique
flowchart TD
A["Suspicion clinique ou<br>variant Fabry familial connu"] --> B["Déterminer le sexe biologique<br>et réaliser l'analyse de GLA"]
B -->|"Homme"| C["Doser l'alpha-galactosidase A<br>et le lyso-Gb3 plasmatique"]
B -->|"Femme"| D["L'analyse génétique est décisive,<br>le dosage enzymatique peut compléter"]
C --> E["Variant GLA pathogène et<br>activité enzymatique diminuée"]
D --> F["Variant GLA pathogène ou<br>probablement pathogène"]
E --> G["Diagnostic confirmé"]
F --> G
C --> H["Variant incertain ou<br>résultats discordants"]
D --> H
H --> I["Avis expert, ségrégation familiale,<br>lyso-Gb3 et bilan d'organes"]
I --> J["Si l'incertitude persiste :<br>envisager une biopsie tissulaire"]
G --> K["Bilan des reins, du cœur,<br>du système nerveux et des autres organes"]
K --> L["Dépistage en cascade des apparentés<br>et évaluation du traitement"]
Enquête familiale
Après identification d'un cas index, un arbre généalogique sur au moins trois générations doit être établi. Si le variant familial est connu, une analyse génétique ciblée est utilisée chez les hommes comme chez les femmes. Si le variant n'est pas connu, le dosage enzymatique peut servir de test de première intention chez l'homme, mais pas pour exclure la maladie chez la femme. Le dépistage en cascade identifie souvent plusieurs apparentés atteints et permet un traitement avant l'installation d'atteintes d'organe avancées [1,3].
Le conseil génétique doit aborder la transmission, la variabilité de la sévérité, les options reproductives et les conséquences psychologiques. Un diagnostic prénatal ou préimplantatoire peut être envisageable lorsque le variant familial est connu.
Diagnostics différentiels
| Manifestation | Principaux diagnostics différentiels | Éléments discriminants |
|---|---|---|
| Hypertrophie ventriculaire gauche | Cardiomyopathie hypertrophique sarcomérique, hypertension artérielle, rétrécissement aortique, amylose à transthyrétine ou AL, maladie de Danon | Signes extracardiaques évocateurs de Fabry, T1 natif bas, fibrose inférolatérale, variant GLA |
| Protéinurie et insuffisance rénale | Néphropathie diabétique, néphroangiosclérose hypertensive, néphropathie à IgA, hyalinose segmentaire et focale (HSF), syndrome d'Alport | Activité enzymatique, génétique, lyso-Gb3 et, si besoin, biopsie rénale |
| Neuropathie des petites fibres | Diabète, amylose, syndrome de Gougerot-Sjögren, alcool, carence en B12, médicaments et neuropathie des petites fibres idiopathique | Début précoce, crises de Fabry, hypohidrose, symptômes digestifs et antécédents familiaux |
| Angiokératomes | Angiokératomes solitaires, angiokeratoma corporis diffusum dans d'autres maladies lysosomales | Distribution et manifestations systémiques associées |
| Cornée verticillée | Amiodarone, chloroquine, hydroxychloroquine et autres médicaments | Anamnèse médicamenteuse et reste du phénotype Fabry |
| AVC précoce | Cardio-embolie, dissection, syndrome des antiphospholipides, vascularite, maladie monogénique des petites artères | La maladie de Fabry ne doit pas être retenue comme cause sans bilan étiologique complet de l'AVC |
| Corps zébrés à la biopsie rénale | Phospholipidose médicamenteuse | Une confirmation génétique et biochimique est indispensable |
Traitement
Principes généraux du traitement
Le traitement doit être coordonné par une équipe multidisciplinaire compétente en maladies métaboliques, néphrologie, cardiologie, neurologie, génétique clinique et pédiatrie. Les objectifs sont de :
- Prévenir ou freiner l'atteinte rénale, cardiaque et cérébrovasculaire.
- Réduire la douleur et les symptômes digestifs.
- Préserver la capacité physique et la qualité de vie.
- Traiter les complications d'organe établies selon les recommandations habituelles.
- Limiter les réactions à la perfusion, la formation d'anticorps et la charge thérapeutique.
Des signes précoces tels qu'une albuminurie persistante, une histologie rénale pathologique, une IRM cardiaque anormale, une hypertrophie débutante, une élévation de la troponine, une douleur neuropathique ou une neuropathie digestive significative peuvent justifier un traitement spécifique avant l'apparition d'une dysfonction d'organe avancée [12].
Indications du traitement spécifique
Un traitement spécifique doit normalement être proposé :
- Aux hommes atteints de maladie de Fabry classique, y compris avant l'apparition d'atteintes d'organe cliniquement avancées.
- Aux hommes et aux femmes présentant une atteinte rénale, cardiaque ou cérébrovasculaire documentée liée à la maladie de Fabry.
- Aux patients présentant une douleur neuropathique ou des symptômes digestifs significatifs liés à la maladie de Fabry.
- Aux patients de phénotype à début tardif lorsqu'une atteinte d'organe précoce peut être attribuée à la maladie de Fabry.
- Aux enfants présentant des symptômes, une albuminurie pathologique, une atteinte cardiaque ou une autre atteinte d'organe objective.
Chez les garçons asymptomatiques porteurs d'un variant classique, l'enzymothérapie substitutive peut être envisagée à partir de l'âge d'environ 7 ans. La décision doit être individualisée en fonction du variant, de l'activité enzymatique, du lyso-Gb3, de l'évolution de la maladie dans la famille et de la charge thérapeutique. Les filles asymptomatiques ne sont généralement traitées qu'à l'apparition de signes précoces de la maladie, car les données en faveur d'un traitement prophylactique systématique sont plus faibles [13].
Aucun traitement ne doit être instauré sur la seule base d'un variant bénin ou d'un variant de signification incertaine en l'absence d'éléments cliniques, biochimiques ou histologiques concordants.
Enzymothérapie substitutive
Les enzymothérapies disponibles et les limites d'âge réglementaires varient selon les pays. Toujours vérifier le RCP suédois en vigueur, le statut de remboursement et l'organisation régionale. Au niveau international, on utilise l'agalsidase alfa, l'agalsidase bêta et la pégunigalsidase alfa. La pégunigalsidase alfa est autorisée dans l'UE chez l'adulte, mais sa disponibilité et son financement en Suède peuvent différer de ce que rapporte la littérature internationale.
| Médicament | Dose | Commentaire |
|---|---|---|
| Agalsidase alfa | 0,2 mg/kg par voie intraveineuse toutes les deux semaines | Autorisée à partir de 7 ans selon l'information produit européenne. Durée de perfusion et éventuelle prémédication adaptées à la tolérance |
| Agalsidase bêta | 1 mg/kg par voie intraveineuse toutes les deux semaines | Autorisée à partir de 8 ans selon l'information produit européenne. Perfusion initiale lente, durée pouvant ensuite être raccourcie en cas de bonne tolérance |
| Pégunigalsidase alfa | 1 mg/kg par voie intraveineuse toutes les deux semaines | Chez l'adulte. Perfusion initiale généralement d'au moins 3 heures, pouvant être progressivement raccourcie à environ 90 minutes en cas de bonne tolérance |
| Migalastat | 123 mg par voie orale un jour sur deux | Uniquement en cas de variant GLA répondeur. Chez les patients à partir de 12 ans pesant au moins 45 kg selon l'information européenne en vigueur. Ni aliments ni caféine 2 heures avant et 2 heures après la prise. Non recommandé si DFGe inférieur à 30 ml/min/1,73 m² |
Les essais randomisés portant sur les enzymothérapies plus anciennes sont de petite taille et utilisent souvent des critères de substitution. Une revue Cochrane de neuf études et 351 participants a mis en évidence une réduction de la surcharge microvasculaire en Gb3 et une certaine amélioration de la qualité de vie liée à la douleur, mais n'a pas pu établir d'effet certain sur la mortalité ni démontrer la supériorité de l'agalsidase alfa ou bêta [14]. Les données observationnelles suggèrent une moindre fréquence des complications rénales, cardiaques et cérébrovasculaires sous traitement, mais les comparaisons entre préparations sont biaisées par les différences de dose, de phénotype, de sévérité de la maladie et de populations de registre [15].
Chez la femme, une revue systématique montre une baisse des taux de Gb3 et une amélioration de certains paramètres cardiaques, tandis que les données sur l'effet sur la douleur et les manifestations neurologiques et digestives sont plus incertaines [16]. Chez l'enfant, l'enzymothérapie substitutive diminue le Gb3 plasmatique et urinaire, améliore souvent la douleur et les symptômes digestifs et peut éliminer la surcharge podocytaire de façon dose-dépendante, mais les données à long terme sur les critères cliniques sont limitées [17].
Les réactions à la perfusion comprennent fièvre, frissons, bouffées vasomotrices, céphalées, éruption cutanée, nausées, dyspnée et variations tensionnelles. La prise en charge peut comporter une réduction du débit de perfusion, une interruption temporaire et une prémédication individualisée. L'anaphylaxie est rare mais impose un traitement immédiat et un avis spécialisé.
Des anticorps neutralisants apparaissent surtout chez les hommes atteints de la forme classique, sans production enzymatique endogène. La recherche d'anticorps doit être envisagée en cas de réactions à la perfusion récidivantes, de baisse insuffisante du lyso-Gb3 ou de progression inattendue de l'atteinte d'organe malgré une dose et une observance vérifiées.
La pégunigalsidase alfa a une demi-vie plus longue que les préparations enzymatiques plus anciennes. Dans l'essai BALANCE, 78 adultes antérieurement traités par agalsidase bêta et présentant une dégradation de la fonction rénale ont été randomisés selon un ratio 2:1 entre pégunigalsidase alfa et poursuite de l'agalsidase bêta, et 77 ont été traités. À deux ans, la perte médiane de DFGe était respectivement de 2,51 et 2,16 ml/min/1,73 m² par an. La différence (pégunigalsidase alfa moins agalsidase bêta) était de −0,36 ml/min/1,73 m² par an, donc numériquement en défaveur de la pégunigalsidase alfa, avec un intervalle de confiance à 95 % de −2,44 à 1,73, et satisfaisait la borne de non-infériorité prédéfinie de l'étude. Les réactions à la perfusion, rapportées au nombre de perfusions, étaient moins fréquentes sous pégunigalsidase alfa, mais la taille de l'étude, la marge choisie et le traitement antérieur limitent les conclusions [18,19].
La perfusion à domicile peut être envisagée après une période stable sans hypersensibilité grave, à condition que l'organisation locale, la sécurité du patient et la capacité de prise en charge en urgence soient suffisantes.
Migalastat
Le migalastat est une chaperonne pharmacologique qui se lie de façon réversible à certaines formes mal repliées de l'alpha-galactosidase A, stabilise l'enzyme et facilite son transport vers le lysosome. Le traitement suppose que le variant GLA en cause ait été classé comme répondeur dans un test fonctionnel validé. Un variant faux-sens n'est pas automatiquement répondeur.
Le migalastat se prend un jour sur deux à la même heure. Les aliments et la caféine doivent être évités au moins 2 heures avant et 2 heures après la prise (au moins 4 heures de jeûne), car la prise alimentaire comme la caféine réduisent l'absorption. L'eau, les jus de fruits sans pulpe et les boissons gazeuses sans caféine sont autorisés. Le traitement n'est pas recommandé si le DFGe est inférieur à 30 ml/min/1,73 m².
Ses avantages sont l'administration orale, l'absence de réactions à la perfusion et l'absence de formation d'anticorps dirigés contre une enzyme exogène. Ses inconvénients sont que seuls certains variants peuvent être traités, que l'observance ne peut pas être contrôlée directement et que les données à long terme sur les critères cliniques forts sont limitées.
Dans une analyse à long terme portant sur 60 femmes porteuses de variants répondeurs, avec une exposition médiane de 5,1 ans, la perte annuelle moyenne de DFGe était de 1,1 ml/min/1,73 m². La masse ventriculaire gauche est restée globalement stable. L'analyse était post hoc, ne comportait pas de groupe témoin non traité pendant la phase à long terme et était financée par l'industrie, ce qui limite les conclusions causales [20].
Néphroprotection
L'albuminurie et la protéinurie doivent être traitées par un inhibiteur de l'enzyme de conversion ou un antagoniste des récepteurs de l'angiotensine II si la pression artérielle, la fonction rénale et la kaliémie le permettent. L'objectif est la réduction maximale de l'albuminurie sans hypotension symptomatique. Les patients atteints de maladie de Fabry ne sont pas toujours hypertendus, ce qui peut limiter la posologie.
Traiter le diabète, l'hypertension artérielle et la dyslipidémie selon les recommandations habituelles. Éviter le tabac et les médicaments néphrotoxiques. Les inhibiteurs de SGLT2 sont établis dans de nombreuses formes de maladie rénale chronique, mais il n'existe pas de données randomisées spécifiques dans la néphropathie de Fabry. Leur utilisation doit être individualisée selon l'indication néphrologique générale.
La dialyse et la transplantation rénale sont réalisées selon les principes habituels. La transplantation corrige la fonction rénale mais pas le déficit enzymatique systémique. Le traitement spécifique peut donc rester justifié pour protéger le cœur, le système nerveux et les autres organes.
Traitement cardiologique
L'insuffisance cardiaque, la cardiopathie ischémique et les valvulopathies sont traitées pour l'essentiel selon les recommandations générales. Points d'attention :
- Les bêtabloquants, le vérapamil, le diltiazem, la digoxine et l'ivabradine peuvent aggraver une bradycardie ou un trouble de la conduction.
- La fibrillation atriale et le flutter atrial comportent un risque embolique élevé. Les recommandations d'experts préconisent une anticoagulation indépendamment du score CHA2DS2-VASc dès que l'arythmie est documentée [10].
- Un stimulateur cardiaque est envisagé en cas de bradycardie symptomatique, de bloc auriculo-ventriculaire de haut degré ou d'incompétence chronotrope.
- Le DAI est indiqué en prévention secondaire après un arrêt cardiaque ou une tachycardie ventriculaire hémodynamiquement instable. L'évaluation en prévention primaire est individualisée selon les arythmies ventriculaires, les syncopes, l'hypertrophie et l'étendue de la fibrose.
- L'amiodarone peut entraîner une phospholipidose et doit si possible être évitée en traitement prolongé, mais les données sur une toxicité spécifique dans la maladie de Fabry sont limitées.
Douleur et symptômes digestifs
Le patient doit apprendre à reconnaître les facteurs déclenchants tels que la déshydratation, la fièvre, le manque de sommeil, les efforts intenses et les variations brusques de température. La douleur neuropathique est habituellement traitée par gabapentine, prégabaline, carbamazépine, duloxétine ou un antidépresseur tricyclique, en tenant compte de l'âge, de la fonction rénale, des interactions et des comorbidités. Les données reposent essentiellement sur un consensus d'experts et sur l'extrapolation à partir d'autres douleurs neuropathiques, et non sur des études comparatives spécifiques à la maladie de Fabry [21].
Les opioïdes doivent être évités en traitement de fond prolongé. Lors d'une crise de Fabry aiguë sévère, une infection déclenchante, une déshydratation ou une autre complication doivent être traitées simultanément.
Les symptômes digestifs peuvent s'améliorer sous enzymothérapie substitutive ou sous migalastat, mais persistent chez de nombreux patients. Le traitement symptomatique est adapté au problème dominant, par exemple repas petits et fréquents, lopéramide en cas de diarrhée, laxatif osmotique en cas de constipation et traitement d'un reflux ou de nausées. Tout nouveau signe d'alarme doit être exploré indépendamment du diagnostic de Fabry [22].
Suivi et pronostic
Fréquence du suivi
Les adultes traités et stables doivent généralement être évalués au moins une fois par an. Les patients présentant une progression active de l'atteinte d'organe, un traitement récemment instauré ou modifié, une maladie rénale avancée, une cardiomyopathie fibrosante ou des troubles du rythme sont suivis plus souvent, souvent tous les six mois. Les enfants atteints de la forme classique sont généralement suivis annuellement, avec des contrôles plus rapprochés en cas de symptômes ou de traitement [6,13].
| Domaine | Suivi |
|---|---|
| Reins | Créatinine, DFGe et albuminurie au moins annuellement, souvent tous les 6 mois sous traitement ou en cas d'atteinte rénale |
| Cœur | ECG et échocardiographie annuels chez l'adulte atteint de la forme classique ou d'une atteinte cardiaque |
| Rythme | Holter ECG tous les 1 à 2 ans, plus souvent en cas de symptômes, de fibrose, de palpitations ou de trouble de la conduction |
| IRM cardiaque | Généralement tous les 2 à 3 ans, plus souvent en cas de progression ou avant une décision thérapeutique |
| Biomarqueurs | Lyso-Gb3, troponine hypersensible et NT-proBNP en complément, et non comme seule mesure de l'effet du traitement |
| Neurologie | Évaluation annuelle des symptômes, exploration urgente en cas de signes neurologiques focaux |
| Cerveau | IRM selon une évaluation individuelle, généralement à quelques années d'intervalle chez l'adulte ou en cas de nouveaux symptômes |
| Audition et yeux | Examen initial, puis selon les symptômes ou de façon périodique |
| Qualité de vie | Douleur, santé psychique, capacité scolaire et professionnelle au moins annuellement |
Pour évaluer la progression rénale, il convient d'utiliser plusieurs valeurs de DFGe sur au moins un à deux ans. Une créatininémie isolée est influencée par l'état d'hydratation, la masse musculaire et la variabilité analytique. Une albuminurie croissante, un DFGe en baisse, une masse ventriculaire gauche en augmentation, une fibrose nouvelle, une élévation de la troponine ou des troubles du rythme d'apparition récente doivent conduire à vérifier l'observance, la dose, les anticorps et les comorbidités, et à se demander si le traitement doit être modifié.
Quand changer ou arrêter le traitement ?
Un changement entre préparations enzymatiques ou le passage de l'enzymothérapie substitutive au migalastat peut être envisagé en cas de :
- Réactions à la perfusion graves ou récidivantes.
- Anticorps neutralisants avec réponse biochimique et clinique insuffisante.
- Progression persistante de l'atteinte d'organe malgré une observance vérifiée et un traitement adjuvant optimisé.
- Variant répondeur et forte préférence du patient pour un traitement oral.
- Obstacles pratiques rendant les perfusions régulières intenables.
Une progression sous traitement ne signifie pas automatiquement un échec thérapeutique. Des lésions irréversibles peuvent continuer d'évoluer malgré la réduction de la surcharge. Avant tout changement, les autres causes d'aggravation rénale ou cardiaque doivent être recherchées.
L'arrêt du traitement peut être raisonnable à la demande éclairée du patient, en cas de toxicité grave impossible à maîtriser ou de maladie terminale lorsque la poursuite du traitement ne peut plus apporter de bénéfice significatif. La dialyse, la transplantation rénale, un stimulateur cardiaque ou une complication d'organe avancée isolée ne constituent pas en soi des motifs d'arrêt, car les autres organes peuvent encore en bénéficier.
Pronostic
Le pronostic est très variable. Les hommes atteints de la forme classique non traitée sont les plus exposés à l'insuffisance rénale terminale, à l'AVC, à la cardiomyopathie hypertrophique, aux troubles du rythme et au décès prématuré. Les femmes et les personnes porteuses de variants à début tardif ont souvent une évolution plus lente mais peuvent développer une atteinte cardiaque ou rénale grave.
Les facteurs de bon pronostic sont un diagnostic précoce, un traitement instauré avant une fibrose avancée, une protéinurie faible, un DFGe préservé et l'absence de rehaussement tardif au gadolinium étendu. Une protéinurie abondante, une baisse rapide du DFGe, une fibrose myocardique étendue, une fibrillation atriale et des arythmies ventriculaires sont des signes défavorables. Un suivi multidisciplinaire à vie est nécessaire même lorsque les symptômes sont discrets et que le traitement donne une bonne réponse biochimique.
Sources
- Silva CAB et al. Brazilian consensus recommendations for the diagnosis, screening, and treatment of individuals with Fabry disease: Committee for Rare Diseases, Brazilian Society of Nephrology/2021. Jornal Brasileiro de Nefrologia 2022. PMID: 35212703
- Lenders M et al. Progress and Challenges in the Treatment of Fabry Disease. BioDrugs 2025. PMID: 40310476
- Mehta A, Hughes DA. Fabry Disease. GeneReviews 2024. PMID: 20301469
- Jovanovic A et al. A systematic literature review on the health-related quality of life and economic burden of Fabry disease. Orphanet Journal of Rare Diseases 2024. PMID: 38689282
- Burlina AP et al. Early diagnosis of peripheral nervous system involvement in Fabry disease and treatment of neuropathic pain: the report of an expert panel. BMC Neurology 2011. PMID: 21619592
- Hung CL et al. 2021 TSOC Expert Consensus on the Clinical Features, Diagnosis, and Clinical Management of Cardiac Manifestations of Fabry Disease. Acta Cardiologica Sinica 2021. PMID: 34257484
- Brand E et al. Clinical management of female patients with Fabry disease based on expert consensus. Orphanet Journal of Rare Diseases 2025. PMID: 39773286
- Vardarli I et al. Diagnosis and Screening of Patients with Fabry Disease. Therapeutics and Clinical Risk Management 2020. PMID: 32606714
- Burlina A et al. An expert consensus on the recommendations for the use of biomarkers in Fabry disease. Molecular Genetics and Metabolism 2023. PMID: 37207471
- Kaur S et al. Contemporary Multimodality Imaging for Diagnosis and Management of Fabry Cardiomyopathy. Journal of Clinical Medicine 2024. PMID: 39200913
- Cameli M et al. The role of cardiovascular multimodality imaging in the evaluation of Anderson-Fabry disease: from early diagnosis to therapy monitoring. European Heart Journal Cardiovascular Imaging 2025. PMID: 39903606
- Hughes DA et al. Early indicators of disease progression in Fabry disease that may indicate the need for disease-specific treatment initiation: findings from the opinion-based PREDICT-FD modified Delphi consensus initiative. BMJ Open 2020. PMID: 33039984
- Germain DP et al. Consensus recommendations for diagnosis, management and treatment of Fabry disease in paediatric patients. Clinical Genetics 2019. PMID: 30941742
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease. Cochrane Database of Systematic Reviews 2016. PMID: 27454104
- El Dib R et al. Enzyme replacement therapy for Anderson-Fabry disease: A complementary overview of a Cochrane publication through a linear regression and a pooled analysis of proportions from cohort studies. PLOS ONE 2017. PMID: 28296917
- Germain DP et al. The effect of enzyme replacement therapy on clinical outcomes in female patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 30413388
- Spada M et al. The effect of enzyme replacement therapy on clinical outcomes in paediatric patients with Fabry disease: A systematic literature review by a European panel of experts. Molecular Genetics and Metabolism 2019. PMID: 29785937
- Wallace EL et al. Head-to-head trial of pegunigalsidase alfa versus agalsidase beta in patients with Fabry disease and deteriorating renal function: results from the 2-year randomised phase III BALANCE study. Journal of Medical Genetics 2024. PMID: 37940383
- Germain DP, Linhart A. Pegunigalsidase alfa: a novel, pegylated recombinant alpha-galactosidase enzyme for the treatment of Fabry disease. Frontiers in Genetics 2024. PMID: 38680424
- Kallish S et al. Long-term efficacy of migalastat in females with Fabry disease. Journal of Medical Genetics 2025. PMID: 40897525
- Vaisbich MH et al. Recommendations for the diagnosis and management of Fabry disease in pediatric patients: a document from the Rare Diseases Committee of the Brazilian Society of Nephrology. Jornal Brasileiro de Nefrologia 2022. PMID: 35238862
- Radulescu D et al. Gastrointestinal Manifestations and Treatment Options in Fabry Disease Patients. A Systematic Review. Journal of Gastrointestinal and Liver Diseases 2022. PMID: 35306547