Résumé
La sclérodermie systémique est une maladie auto-immune systémique rare, caractérisée par une microangiopathie, une activation immunitaire et une fibrose. Son évolution est très variable, et la prise en charge doit donc reposer sur l'extension cutanée, le profil d'auto-anticorps, l'ancienneté de la maladie et les atteintes d'organe présentes. Le diagnostic est clinique, mais les critères ACR/EULAR, la capillaroscopie péri-unguéale et les auto-anticorps spécifiques de la sclérodermie systémique apportent un appui important. Tous les patients ayant une sclérodermie systémique confirmée doivent bénéficier, au diagnostic, d'un scanner thoracique haute résolution, d'explorations fonctionnelles respiratoires avec mesure de la capacité de diffusion, d'un ECG, d'une échocardiographie, d'une mesure de la pression artérielle et d'un bilan biologique ciblé. Le dépistage de l'hypertension pulmonaire doit être répété chaque année, et les patients atteints de pneumopathie interstitielle nécessitent des contrôles plus rapprochés de la fonction respiratoire.
Le traitement est guidé par l'atteinte d'organe. Le mycophénolate mofétil est habituellement le traitement de première intention de l'atteinte cutanée diffuse précoce et de la pneumopathie interstitielle. Le nintédanib ralentit le déclin de la fonction respiratoire dans la pneumopathie interstitielle fibrosante, mais ne remplace pas le traitement immunomodulateur. Le tocilizumab ou le rituximab peuvent être envisagés dans des cas sélectionnés, et l'autogreffe de cellules souches hématopoïétiques constitue une option dans la forme diffuse rapidement progressive à haut risque, en l'absence d'atteinte d'organe avancée irréversible. Le phénomène de Raynaud est traité par des mesures de protection vasculaire et un inhibiteur calcique de type dihydropyridine, puis par un inhibiteur de la phosphodiestérase de type 5 ou l'iloprost intraveineux. La suspicion de crise rénale sclérodermique est une urgence imposant l'instauration immédiate d'un inhibiteur de l'enzyme de conversion (IEC). L'hypertension artérielle pulmonaire doit être confirmée par cathétérisme cardiaque droit et traitée dans un centre expert, habituellement par une association d'emblée d'un antagoniste des récepteurs de l'endothéline et d'un inhibiteur de la phosphodiestérase de type 5.
Contexte et épidémiologie
La sclérodermie systémique (ScS) est une connectivite chronique dont la prévalence mondiale poolée est de 17,6 pour 100 000 habitants (IC à 95 % 15,1–20,5), avec une grande variabilité régionale [23]. En Scanie (sud de la Suède), la prévalence chez l'adulte était de 305 par million d'habitants selon les critères ACR/EULAR proposés et de 235 par million selon les critères ARA de 1980 [24]. Les femmes sont nettement plus souvent touchées que les hommes, mais le sexe masculin est associé à un risque accru d'atteinte pulmonaire et cardiaque sévère. La maladie débute habituellement à l'âge moyen de la vie, mais peut survenir à tout âge [1].
La ScS est classiquement subdivisée selon l'extension cutanée :
- ScS cutanée limitée, avec une sclérose cutanée distale aux coudes et aux genoux, touchant parfois aussi le visage et le cou.
- ScS cutanée diffuse, avec une sclérose cutanée s'étendant également en amont des coudes ou des genoux, ou au tronc.
- ScS sine scleroderma, avec une atteinte vasculaire, sérologique ou viscérale typique sans sclérose cutanée cliniquement décelable.
Cette classification est utile en pratique, mais insuffisante comme seul marqueur de risque. Une pneumopathie interstitielle sévère, une hypertension pulmonaire, une atteinte cardiaque et une atteinte digestive peuvent survenir dans les deux sous-types cutanés. Le profil d'auto-anticorps et l'ancienneté de la maladie doivent donc être intégrés à toute évaluation du risque [2].
Presque tous les patients développent un phénomène de Raynaud. L'atteinte digestive concerne jusqu'à 90 % des patients, tandis qu'une pneumopathie interstitielle peut être mise en évidence en imagerie chez une proportion importante d'entre eux, mais ne progresse cliniquement que dans un sous-groupe plus restreint. Environ un tiers développent une pneumopathie interstitielle cliniquement significative et environ un dixième une hypertension pulmonaire. La fibrose pulmonaire et l'hypertension artérielle pulmonaire (HTAP) sont les principales causes de décès liées à la maladie [1,2].
Physiopathologie
Trois processus en partie intriqués déterminent la maladie :
- Lésion microvasculaire, avec dysfonction endothéliale, vasospasme, remodelage vasculaire et raréfaction capillaire.
- Activation immunitaire, avec production d'auto-anticorps et activation notamment des lymphocytes B, des lymphocytes T et des systèmes cytokiniques.
- Fibrose, dans laquelle des fibroblastes et myofibroblastes activés produisent un excès de matrice extracellulaire dans la peau et les organes internes.
L'importance relative de l'inflammation, de la vasculopathie et de la fibrose constituée varie d'un patient à l'autre et au cours du temps. La maladie précoce, inflammatoire et active, répond plus souvent à l'immunomodulation. Dans la pneumopathie fibrosante avancée, un traitement antifibrosant peut être un complément important, mais la fibrose constituée n'est habituellement pas réversible.
Le même principe explique pourquoi le traitement doit cibler l'atteinte d'organe prédominante. Les vasodilatateurs sont utilisés contre le phénomène de Raynaud et l'hypertension artérielle pulmonaire, l'immunosuppression contre l'atteinte cutanée et pulmonaire active, et le traitement antifibrosant contre la fibrose pulmonaire progressive.
Présentation clinique
Signes précoces
Le phénomène de Raynaud est souvent le premier symptôme et peut précéder les autres manifestations de plusieurs années. Les éléments suivants doivent faire suspecter un phénomène de Raynaud secondaire et une ScS :
- début après l'âge de 30 à 40 ans
- crises marquées ou asymétriques
- doigts gonflés ou boudinés
- ulcères digitaux ou cicatrices punctiformes pulpaires
- télangiectasies
- capillaroscopie péri-unguéale pathologique
- anticorps antinucléaires (AAN) positifs ou auto-anticorps spécifique de la ScS
- reflux ou dysphagie d'apparition récente
Dans la ScS très précoce, on utilise souvent le concept VEDOSS (Very Early Diagnosis of Systemic Sclerosis). L'association d'un phénomène de Raynaud, de doigts boudinés, d'AAN, d'un auto-anticorps spécifique de la ScS et d'un aspect sclérodermique en capillaroscopie implique un risque élevé de progression [3]. Dans le registre VEDOSS d'EUSTAR, portant sur des patients ayant un phénomène de Raynaud, 52,4 % de ceux ayant terminé le suivi remplissaient les critères ACR/EULAR de ScS dans les cinq ans. L'association d'un auto-anticorps spécifique de la ScS et de doigts boudinés conférait le risque le plus élevé (16 sur 17, 94,1 %), tandis que seulement 10,8 % des patients AAN négatifs ont progressé [25].
Peau, mains et appareil locomoteur
On observe souvent précocement un œdème des mains et un prurit. Apparaissent ensuite un épaississement cutané, une perte d'élasticité et des rétractions. L'atteinte du visage peut entraîner une limitation de l'ouverture buccale, des plis radiés péribuccaux et une microstomie. Des hypo- et hyperpigmentations peuvent survenir.
L'extension cutanée est documentée par le score de Rodnan modifié (mRSS), dans lequel 17 zones sont palpées et cotées de 0 à 3. Le score total va de 0 à 51. Une variation d'environ 4 à 5 points est souvent considérée comme cliniquement significative [1].
Arthralgies, arthrite inflammatoire, ténosynovite, frottements tendineux et atteinte musculaire peuvent survenir. Une faiblesse musculaire d'apparition récente justifie un dosage de la créatine kinase (CK) et de la troponine, ainsi que l'évaluation d'une éventuelle myopathie inflammatoire ou d'un syndrome de chevauchement.
Manifestations vasculaires
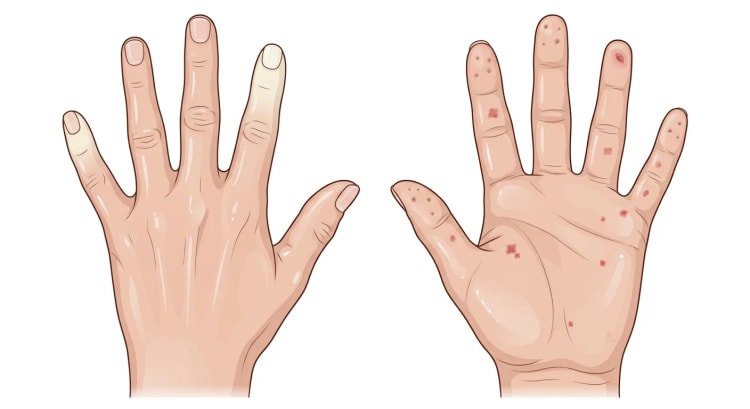
Le phénomène de Raynaud peut se compliquer d'ulcères digitaux, de nécrose, d'infection et, dans les cas graves, de gangrène. Les cicatrices pulpaires punctiformes, la perte de substance pulpaire et l'acro-ostéolyse témoignent d'une ischémie chronique. Les télangiectasies sont fréquentes, en particulier au visage, aux mains et sur la muqueuse buccale.
Poumons et cœur
La pneumopathie interstitielle diffuse (PID) peut être asymptomatique. Toux, dyspnée d'effort et crépitants inspiratoires des bases apparaissent souvent seulement lorsque la maladie est déjà plus étendue. L'aspect radiologique le plus fréquent est celui de pneumopathie interstitielle non spécifique (PINS).
L'hypertension pulmonaire se manifeste par une dyspnée d'effort, une asthénie, des lipothymies, des syncopes, des douleurs thoraciques ou une insuffisance cardiaque droite. Les symptômes sont non spécifiques et ne doivent pas servir de seule méthode de dépistage.
L'atteinte cardiaque primitive peut comporter une myocardite, une fibrose myocardique, une dysfonction diastolique ou systolique, une péricardite, un épanchement péricardique et des troubles du rythme. Les anomalies infracliniques sont fréquentes. Des anomalies de l'ECG, une élévation de la troponine, une élévation du NT-proBNP, des extrasystoles ventriculaires ou une syncope imposent une évaluation approfondie. L'échocardiographie est l'examen de première intention, tandis que l'IRM cardiaque peut mettre en évidence une inflammation et une fibrose diffuse non visibles à l'examen de routine [4].
Atteinte digestive
L'œsophage est le plus souvent atteint. L'hypomotilité et l'hypotonie du sphincter inférieur de l'œsophage entraînent reflux, œsophagite, inhalation et dysphagie. L'endobrachyœsophage (œsophage de Barrett) est plus fréquent que dans la population générale.
La gastroparésie entraîne une satiété précoce, des nausées, un ballonnement et une perte de poids. La dysmotilité de l'intestin grêle peut provoquer une pullulation bactérienne, une diarrhée, une malabsorption et une pseudo-obstruction. La constipation et l'incontinence fécale sont fréquentes en cas d'atteinte respectivement colique et anorectale. L'ectasie vasculaire antrale gastrique (GAVE) peut être responsable d'une anémie ferriprive ou d'une hémorragie digestive aiguë [5].
Atteinte rénale
La crise rénale sclérodermique se caractérise habituellement par une élévation rapide de la pression artérielle et une insuffisance rénale aiguë. Céphalées, troubles visuels, nausées, dyspnée, œdème pulmonaire, encéphalopathie et anémie hémolytique microangiopathique peuvent survenir. Environ 10 % des cas sont normotendus selon les seuils habituels. Une élévation nette de la pression artérielle par rapport au niveau habituel du patient peut donc avoir une valeur diagnostique.
Les facteurs de risque sont la forme diffuse précoce, un épaississement cutané rapidement progressif, les anticorps anti-ARN polymérase III, les frottements tendineux, les rétractions articulaires, l'épanchement péricardique et la corticothérapie, en particulier la prednisolone à plus de 15 mg par jour [6].
Bilan et diagnostic
Principe diagnostique
La ScS est un diagnostic clinique. Les critères ACR/EULAR sont des critères de classification et ne doivent pas se substituer mécaniquement au jugement clinique. Ils ont toutefois une sensibilité et une spécificité élevées et sont particulièrement utiles dans la maladie précoce ou limitée [7].
Un épaississement cutané des doigts des deux mains s'étendant en amont des articulations métacarpophalangiennes (MCP) suffit à lui seul pour la classification. Dans les autres cas, on additionne les points attribués aux éléments ci-dessous. Le patient est classé comme ayant une ScS à partir de 9 points.
| Catégorie | Élément | Points |
|---|---|---|
| Critère suffisant | Épaississement cutané des doigts des deux mains en amont des MCP | 9 |
| Épaississement cutané des doigts | Doigts boudinés | 2 |
| Épaississement cutané des doigts | Sclérodactylie distale aux MCP mais proximale aux articulations interphalangiennes proximales (IPP) | 4 |
| Lésions pulpaires | Ulcères pulpaires digitaux | 2 |
| Lésions pulpaires | Cicatrices pulpaires punctiformes | 3 |
| Télangiectasies | Télangiectasies | 2 |
| Capillaires péri-unguéaux | Capillaroscopie péri-unguéale pathologique | 2 |
| Atteinte pulmonaire | Hypertension artérielle pulmonaire ou pneumopathie interstitielle | 2 |
| Phénomène de Raynaud | Phénomène de Raynaud | 3 |
| Auto-anticorps associés à la ScS | Anti-centromère, anti-topoisomérase I ou anti-ARN polymérase III | 3 |
Seul le score le plus élevé de chaque catégorie est comptabilisé. Les critères ne doivent pas être appliqués si une autre maladie explique mieux les anomalies [7].
Anamnèse et examen clinique
Documenter la date de début du phénomène de Raynaud et celle de la première manifestation autre que le Raynaud. L'ancienneté de la maladie est habituellement calculée à partir de la première manifestation autre que le Raynaud.
L'examen clinique doit comprendre :
- un examen cutané complet et le mRSS
- ulcères digitaux, cicatrices, nécrose, calcinose et infection
- capillaroscopie ou évaluation dermatoscopique
- pression artérielle au repos
- auscultation cardiaque et pulmonaire
- signes d'insuffisance cardiaque droite ou gauche
- examen articulaire, rétractions et frottements tendineux
- force musculaire proximale
- ouverture buccale, état dentaire et état nutritionnel
Auto-anticorps
Les AAN sont positifs chez plus de 90 % des patients. En cas de suspicion clinique, il faut rechercher au minimum les anticorps anti-centromère, anti-topoisomérase I et anti-ARN polymérase III. Les anticorps de chevauchement, par exemple anti-PM/Scl, anti-U1-RNP et anti-Ku, peuvent être pertinents en cas de myosite, d'arthrite ou d'un autre phénotype de chevauchement [8].
| Auto-anticorps | Associations cliniques fréquentes |
|---|---|
| Anti-centromère | Atteinte cutanée limitée, vasculopathie digitale, hypertension artérielle pulmonaire tardive |
| Anti-topoisomérase I, anti-Scl-70 | Pneumopathie interstitielle, atteinte cutanée diffuse ou limitée |
| Anti-ARN polymérase III | Progression cutanée diffuse rapide, crise rénale, GAVE, cancer proche du début de la ScS |
| Anti-PM/Scl | Chevauchement avec une myosite, calcinose, pneumopathie interstitielle |
| Anti-U1-RNP | Connectivite mixte ou syndrome de chevauchement |
| Anti-U3-RNP | Forme diffuse, myopathie, atteinte cardiaque et atteinte vasculaire pulmonaire |
Il est particulièrement important d'identifier les anticorps anti-ARN polymérase III, car ils sont associés à la crise rénale et à une néoplasie survenant à proximité temporelle du début de la ScS [9].
Bilan d'organe initial
Tous les patients ayant une ScS confirmée doivent bénéficier d'une évaluation structurée des organes, même s'ils sont asymptomatiques [2].
| Domaine | Examen initial | Surveillance ultérieure |
|---|---|---|
| Parenchyme pulmonaire | Scanner thoracique haute résolution (TDM-HR), spirométrie, volumes pulmonaires et capacité de diffusion du monoxyde de carbone (DLCO) | Fonction respiratoire tous les 3 à 6 mois en cas de PID précoce ou active |
| Hypertension pulmonaire | Échocardiographie, NT-proBNP, DLCO, ECG | Au moins une fois par an |
| Cœur | ECG, échocardiographie, troponine et NT-proBNP selon l'évaluation clinique | Chaque année ou en cas de symptômes |
| Reins | Pression artérielle, créatinine, DFGe, bandelette urinaire, numération formule sanguine | À chaque consultation, plus souvent en cas de risque élevé |
| Tube digestif | Symptômes, poids, numération formule sanguine, ferritine, albumine | Endoscopie ciblée, manométrie ou étude du transit |
| Appareil locomoteur | Examen articulaire, force musculaire, CK | Selon les symptômes et le traitement |
| Peau et vaisseaux | mRSS, état des ulcères, capillaroscopie | À chaque consultation de rhumatologie |
Pneumopathie interstitielle diffuse
Une TDM-HR doit être réalisée au diagnostic, car une spirométrie normale n'exclut pas une PID. Les explorations fonctionnelles respiratoires servent ensuite au suivi longitudinal. Le risque de progression est plus élevé en cas de maladie précoce, d'extension cutanée diffuse, d'anticorps anti-topoisomérase I, de marqueurs inflammatoires élevés, de capacité vitale forcée (CVF) ou de DLCO basses et d'une extension plus importante en TDM-HR [2].
La progression peut être définie de plusieurs manières. Une aggravation cliniquement significative est notamment retenue en cas de :
- baisse absolue de la CVF d'au moins 10 points de pourcentage
- baisse de la CVF de 5 à 9 points de pourcentage associée à une baisse de la DLCO d'au moins 15 %
- majoration de la fibrose en TDM-HR
- aggravation nette des symptômes non expliquée par une infection, une cardiopathie, une hypertension pulmonaire ou une anémie
La TDM-HR est répétée en cas d'aggravation et peut être envisagée après 1 à 3 ans chez les patients à haut risque ou dont l'évolution est incertaine.
Hypertension pulmonaire
L'hypertension pulmonaire est définie sur le plan hémodynamique par une pression artérielle pulmonaire moyenne supérieure à 20 mmHg au cathétérisme cardiaque droit. L'hypertension pulmonaire précapillaire exige en outre une pression artérielle pulmonaire d'occlusion inférieure ou égale à 15 mmHg et des résistances vasculaires pulmonaires supérieures à 2 unités Wood, selon les recommandations ESC/ERS 2022 [26].
La ScS peut entraîner :
- groupe 1, hypertension artérielle pulmonaire
- groupe 2, hypertension pulmonaire due à une cardiopathie gauche
- groupe 3, hypertension pulmonaire associée à une PID ou à une hypoxie
- groupe 4, hypertension pulmonaire thromboembolique chronique
- formes mixtes
Un cathétérisme cardiaque droit est indispensable avant tout traitement spécifique de l'HTAP. L'algorithme DETECT est validé chez les patients dont l'ancienneté de la maladie dépasse trois ans et dont la DLCO est inférieure à 60 % de la valeur théorique. Il utilise le rapport CVF/DLCO, les télangiectasies, les anticorps anti-centromère, le NT-proBNP, l'uricémie et la déviation axiale droite, puis des variables échocardiographiques. Dans l'étude princeps, l'algorithme a manqué 4 % des cas d'HTAP, mais a conduit à un cathétérisme chez 62 % du groupe sélectionné à haut risque [10].
flowchart TD
A["ScS confirmée ou fortement suspectée"] --> B["Bilan d'organe initial<br>TDM-HR, fonction respiratoire, ECG,<br>échocardiographie, pression artérielle et biologie"]
B --> C["Stratifier le risque selon<br>l'extension cutanée, les anticorps,<br>l'ancienneté de la maladie et les atteintes d'organe"]
C --> D["Pneumopathie interstitielle"]
C --> E["Suspicion d'hypertension pulmonaire"]
C --> F["Élévation rapide de la pression artérielle<br>ou insuffisance rénale aiguë"]
C --> G["Atteinte cutanée active<br>ou autre atteinte d'organe"]
D --> H["Évaluer l'extension et la progression<br>envisager le mycophénolate mofétil et si besoin<br>un traitement complémentaire ciblé"]
E --> I["Rechercher la cause et réaliser<br>un cathétérisme cardiaque droit"]
F --> J["Hospitalisation en urgence<br>débuter un IEC"]
G --> K["Traitement guidé par l'organe atteint<br>et suivi multidisciplinaire"]
Bilan digestif
La gastroscopie est indiquée en cas de dysphagie, de reflux réfractaire au traitement, d'hémorragie, d'anémie ferriprive, de perte de poids involontaire ou de suspicion de sténose, de GAVE ou d'endobrachyœsophage. La manométrie œsophagienne couplée à la pH-impédancemétrie est utilisée en cas de dysphagie ou de reflux persistants malgré le traitement.
En cas de suspicion de gastroparésie, on réalise une étude de la vidange gastrique. La pullulation bactérienne peut être explorée par un test respiratoire au glucose ou au lactulose, mais la sensibilité de ces tests est limitée. En cas de tableau clinique évocateur, une antibiothérapie empirique est souvent raisonnable [5].
Suspicion de crise rénale
Le bilan ne doit pas retarder le traitement. Mesurer la pression artérielle de façon répétée et doser la créatinine, les électrolytes, la numération formule sanguine, les réticulocytes, la bilirubine, les LDH, l'haptoglobine, et réaliser une bandelette urinaire. Le frottis sanguin permet de rechercher des schizocytes. La protéinurie et l'hématurie sont habituellement modérées.
La biopsie rénale est rarement nécessaire dans une présentation typique, mais elle est envisagée en cas d'insuffisance rénale normotendue, de sédiment urinaire actif, de protéinurie importante, de fièvre ou de suspicion de vascularite associée aux ANCA, de glomérulonéphrite ou d'une autre microangiopathie thrombotique [6].
Diagnostics différentiels
| Diagnostic différentiel | Éléments en défaveur d'une ScS classique |
|---|---|
| Phénomène de Raynaud primitif | Capillaroscopie normale, anticorps de la ScS négatifs, absence d'ulcères digitaux ou de manifestations systémiques |
| Sclérodermie localisée, morphée | Lésions cutanées circonscrites sans phénomène de Raynaud, sclérodactylie ni atteinte viscérale typique |
| Fasciite à éosinophiles | Œdème douloureux, peau d'orange, éosinophilie, fasciite, doigts habituellement épargnés et absence de phénomène de Raynaud |
| Scléromyxœdème | Papules cireuses, gammapathie monoclonale, histopathologie typique |
| Sclérœdème | Induration de la nuque et du haut du dos, souvent associé au diabète, mains habituellement épargnées |
| Fibrose systémique néphrogénique | Insuffisance rénale avancée et exposition antérieure au gadolinium |
| Chéiroarthropathie diabétique | Diabète, peau des mains d'aspect cireux, limitation de la mobilité articulaire, absence d'anomalies vasculaires spécifiques de la ScS |
| Maladie chronique du greffon contre l'hôte | Allogreffe antérieure |
| Sclérodermie médicamenteuse ou toxique | Lien chronologique avec par exemple la bléomycine, les taxanes, le chlorure de vinyle ou des solvants |
| Connectivite mixte | Titres élevés d'anti-U1-RNP, phénotype de chevauchement typique |
| Syndrome des antisynthétases ou myopathie inflammatoire | Faiblesse musculaire marquée, anticorps de myosite, mains de mécanicien |
| Amylose systémique ou autre maladie de surcharge | Composant monoclonal, profil d'atteinte d'organe et histologie évocateurs d'un dépôt |
Devant une sclérose cutanée diffuse d'apparition rapide chez un patient âgé, en particulier avec anticorps anti-ARN polymérase III, une néoplasie doit être envisagée. Le risque global de cancer est modérément augmenté, et les cancers pulmonaires, mammaires, hématologiques et cutanés sont surreprésentés dans certaines cohortes. Le cancer survenant près du début de la ScS est particulièrement associé aux anticorps anti-ARN polymérase III [11,12].
Traitement
Principes généraux
Les patients atteints de ScS diffuse précoce, de PID progressive, d'hypertension pulmonaire, d'atteinte cardiaque ou de crise rénale doivent être pris en charge en collaboration avec un centre disposant d'une compétence particulière en ScS. Le traitement est choisi selon l'atteinte d'organe et non uniquement selon le sous-type cutané [2,13].
Les mesures non pharmacologiques comprennent :
- sevrage tabagique
- activité physique adaptée à chaque patient
- rééducation de la main et prévention des rétractions
- évaluation en ergothérapie
- protection vasculaire et éviction du froid
- évaluation nutritionnelle
- soins bucco-dentaires
- vaccination selon le profil de risque et l'immunosuppression
- soutien psychosocial
Les glucocorticoïdes doivent être utilisés avec parcimonie. Si un traitement est nécessaire pour une myosite, une arthrite ou une autre maladie de chevauchement, la dose minimale efficace doit être utilisée, avec une surveillance étroite de la pression artérielle et de la fonction rénale.
Récapitulatif des posologies
Les doses indiquées sont des doses usuelles de spécialiste et doivent être adaptées à la fonction des organes, aux comorbidités, aux interactions et aux protocoles thérapeutiques locaux.
| Médicament | Posologie | Commentaire |
|---|---|---|
| Mycophénolate mofétil | Début à 500 mg deux fois par jour, titration jusqu'à 1 000 à 1 500 mg deux fois par jour | Première intention dans la PID-ScS et souvent dans l'atteinte cutanée diffuse précoce |
| Méthotrexate | 15 à 25 mg une fois par semaine | Principalement atteinte cutanée et arthrite, pas de première intention en cas de PID significative |
| Nintédanib | 150 mg deux fois par jour, réduction à 100 mg deux fois par jour en cas d'intolérance | Antifibrosant, effet indésirable fréquent : diarrhée |
| Tocilizumab | 162 mg par voie sous-cutanée une fois par semaine | À envisager dans la ScS diffuse précoce inflammatoire, en particulier avec risque de PID |
| Rituximab | 1 000 mg par voie intraveineuse à J1 et J15, ou 375 mg/m² une fois par semaine pendant quatre semaines | Schéma variable selon les centres et l'indication |
| Nifédipine à libération modifiée | 30 mg par jour, titration jusqu'à 60 mg par jour | Première intention dans le phénomène de Raynaud si la pression artérielle le permet |
| Sildénafil | 20 mg trois fois par jour | En cas de phénomène de Raynaud plus sévère ou d'ulcères digitaux ; des doses plus élevées sont parfois utilisées sur prescription spécialisée |
| Iloprost | 0,5 à 2 ng/kg/min par voie intraveineuse sur environ 6 heures par jour pendant 3 à 5 jours | En cas d'ischémie menaçante ou d'ulcères digitaux sévères |
| Bosentan | 62,5 mg deux fois par jour pendant 4 semaines, puis 125 mg deux fois par jour | Réduit les nouveaux ulcères digitaux, mais n'assure pas de façon certaine la cicatrisation des ulcères existants |
| Oméprazole | 20 à 40 mg une ou deux fois par jour | À prendre avant le repas, dose adaptée aux symptômes et aux données de l'endoscopie |
Le remboursement, l'indication approuvée et la disponibilité locale peuvent différer des recommandations internationales, en particulier pour les biothérapies, le nintédanib, le bosentan et les médicaments de l'HTAP.
Fibrose cutanée et forme diffuse précoce
Tous les patients atteints de ScS cutanée diffuse précoce doivent être évalués en vue d'un traitement de fond. Le mycophénolate mofétil est habituellement le traitement de première intention, car il peut agir à la fois sur la peau et sur les poumons. Le méthotrexate est une alternative en cas d'atteinte cutanée ou articulaire prédominante sans PID cliniquement importante [2,13].
Dans la Scleroderma Lung Study II, la CVF, la dyspnée et le score cutané se sont améliorés dans les groupes mycophénolate mofétil et cyclophosphamide, sans différence significative entre les traitements. Le mycophénolate mofétil a entraîné moins d'arrêts de traitement et nettement moins de leucopénies et de thrombopénies [14].
Le rituximab peut être envisagé en cas d'atteinte cutanée progressive ou de PID associée. Dans l'étude DESIRES, le mRSS a diminué de 6,30 points à 24 semaines dans le groupe rituximab, mais a augmenté de 2,14 points dans le groupe placebo, soit une différence de 8,44 points [15].
L'autogreffe de cellules souches hématopoïétiques peut améliorer la survie sans événement et l'atteinte cutanée dans la ScS diffuse précoce agressive. Ce traitement comporte un risque de mortalité liée au traitement, d'infection, d'infertilité, de cardiotoxicité et de néoplasie secondaire. Il doit donc être réservé à des patients soigneusement sélectionnés, à haut risque de progression mais sans atteinte cardiaque, pulmonaire ou rénale avancée irréversible [1].
Pneumopathie interstitielle diffuse
Le mycophénolate mofétil est recommandé en première intention dans la PID-ScS cliniquement significative ou susceptible de progresser. Le cyclophosphamide, le rituximab et le tocilizumab sont des alternatives ou des compléments dans des cas sélectionnés. L'American Thoracic Society recommande le mycophénolate mofétil et suggère, avec un niveau de preuve plus faible, le cyclophosphamide, le rituximab, le tocilizumab, le nintédanib et l'association nintédanib plus mycophénolate mofétil [16].
Le nintédanib est avant tout antifibrosant et n'a pas démontré d'amélioration de l'atteinte cutanée. Dans l'étude SENSCIS, le déclin annuel de la CVF était de 52,4 ml sous nintédanib et de 93,3 ml sous placebo, soit une différence de 41,0 ml par an. Une diarrhée a été rapportée chez 75,7 % des patients sous nintédanib [17]. Surveiller le poids, le bilan hépatique, la tolérance digestive et l'état nutritionnel.
Le tocilizumab est particulièrement pertinent dans la forme diffuse précoce avec activité inflammatoire et risque de progression pulmonaire. Dans une analyse post hoc de focuSSced, la variation de la CVF en pourcentage de la valeur théorique à 48 semaines était de moins 0,1 point de pourcentage sous tocilizumab et de moins 6,3 points de pourcentage sous placebo chez les patients ayant une PID [18]. Le résultat cutané de l'étude initiale n'a en revanche pas atteint le critère de jugement principal.
Le traitement de soutien comprend la réhabilitation respiratoire, l'activité physique, le sevrage tabagique, le traitement du reflux et des inhalations, la vaccination, l'oxygénothérapie en cas d'hypoxémie et l'évaluation précoce en vue d'une transplantation dans la maladie avancée. Une prophylaxie de la pneumocystose à Pneumocystis jirovecii est envisagée en cas d'immunosuppression combinée intense, en particulier avec le rituximab ou le cyclophosphamide.
Phénomène de Raynaud et ulcères digitaux
Tous les patients doivent recevoir des conseils sur les vêtements chauds, le port de gants, le sevrage tabagique, l'éviction des sympathomimétiques et la protection contre les traumatismes mécaniques.
Les inhibiteurs calciques de type dihydropyridine sont le traitement de première intention. En cas d'efficacité insuffisante, on utilise un inhibiteur de la phosphodiestérase de type 5. L'iloprost intraveineux est utilisé en cas d'ischémie sévère, d'ulcères digitaux graves ou de perte tissulaire menaçante. Le bosentan réduit la survenue de nouveaux ulcères digitaux, mais n'est pas principalement un traitement cicatrisant. Les revues systématiques de la littérature soutiennent la nifédipine, le sildénafil, l'iloprost intraveineux et le bosentan, mais les effets sont souvent modestes [19].
Les ulcères digitaux doivent être évalués à la recherche d'une infection, d'une ostéite, d'une calcinose et d'une occlusion macrovasculaire. Assurer une analgésie adéquate et des soins locaux. En cas d'ischémie critique, une évaluation vasculaire urgente et une vasodilatation intraveineuse sont nécessaires. Une sympathectomie chirurgicale ou une revascularisation peuvent être indiquées dans les cas réfractaires.
Hypertension artérielle pulmonaire
Le traitement doit être conduit dans un centre de compétence de l'HTAP. L'HTAP-ScS nouvellement diagnostiquée est habituellement traitée par une association d'emblée d'un antagoniste des récepteurs de l'endothéline et d'un inhibiteur de la phosphodiestérase de type 5. En cas de réponse insuffisante ou de profil à haut risque, un traitement ciblant la voie de la prostacycline est ajouté. L'époprosténol intraveineux occupe une place centrale dans l'HTAP avancée à haut risque.
L'association d'emblée ambrisentan et tadalafil a réduit, dans les études, le risque d'échec clinique par rapport à la monothérapie. Le choix dépend de la classe fonctionnelle, de l'hémodynamique, de la fonction ventriculaire droite, des comorbidités, du risque lié à une grossesse et de l'existence d'une PID associée [20].
L'anticoagulation systématique n'est pas recommandée dans l'HTAP-ScS, car son bénéfice est incertain et le risque hémorragique digestif peut être augmenté. Une anticoagulation est en revanche indiquée en cas d'autre indication établie, par exemple une hypertension pulmonaire thromboembolique chronique.
Crise rénale sclérodermique
Une suspicion de crise rénale impose une hospitalisation en urgence et l'instauration immédiate d'un IEC. Le traitement doit être poursuivi même si la créatinine augmente initialement. Un IEC à longue durée d'action est titré rapidement, souvent par augmentation quotidienne de la dose, jusqu'au contrôle tensionnel ou jusqu'à la dose maximale tolérée. En cas d'instabilité hémodynamique, le captopril, d'action courte, peut être plus facile à manier.
Des inhibiteurs calciques, des alpha-bloquants ou d'autres antihypertenseurs peuvent être ajoutés. Les bêtabloquants doivent être évités en phase aiguë, car ils peuvent réduire le débit cardiaque et aggraver la vasoconstriction périphérique et rénale. Les antagonistes des récepteurs de l'angiotensine II ne sont pas considérés comme équivalents aux IEC.
Les IEC ne doivent pas être prescrits à titre prophylactique dans le seul but de prévenir une crise rénale. Un traitement préalable peut masquer l'élévation tensionnelle, élément diagnostique important, et a été associé dans des données observationnelles à un moins bon pronostic rénal [6].
Une dialyse est souvent nécessaire en urgence. La récupération de la fonction rénale peut survenir jusqu'à deux ans après la crise. L'orientation en vue d'une transplantation rénale peut être envisagée après 12 mois en l'absence de signes de récupération rénale significative (BSR 2024, 1B) [2].
Atteinte digestive
Le reflux est traité par inhibiteurs de la pompe à protons, souvent à forte dose, associés à la surélévation de la tête du lit, à des repas fractionnés et à l'éviction des repas tardifs. En cas de symptômes persistants, il faut évaluer l'observance, l'horaire des prises, une œsophagite, une sténose, une œsophagite candidosique, une dysmotilité et une gastroparésie.
Les prokinétiques peuvent être envisagés en cas de dysmotilité ou de gastroparésie documentée, mais leur utilisation est limitée par les interactions et les effets indésirables. La pullulation bactérienne est traitée par antibiotiques, parfois en cures alternées en cas de récidive. Éviter le recours systématique aux probiotiques en remplacement du bilan diagnostique et du traitement établi.
La pseudo-obstruction intestinale impose une hospitalisation, la mise au repos digestif, la correction hydroélectrolytique, une décompression et un avis spécialisé. Un obstacle mécanique doit être exclu avant tout traitement prokinétique. En cas de dénutrition, un diététicien, une supplémentation et parfois une nutrition entérale ou parentérale sont nécessaires [5].
La GAVE est traitée par voie endoscopique, habituellement par coagulation au plasma argon, et la carence martiale est corrigée. Une transfusion peut être nécessaire en cas d'anémie sévère ou d'hémorragie active.
Calcinose
La calcinose touche jusqu'à 20 à 40 % des patients et peut provoquer douleurs, ulcérations, infection et compression nerveuse. Les radiographies standard suffisent le plus souvent au diagnostic. Aucun traitement médical n'a démontré d'efficacité convaincante dans des essais randomisés de grande taille. Éviter les traumatismes, traiter les infections et optimiser la circulation digitale. L'exérèse chirurgicale est la plus efficace pour les lésions bien circonscrites et symptomatiques, mais expose à un risque de récidive et à des troubles de la cicatrisation [21].
Grossesse
La grossesse doit être planifiée avec le rhumatologue et une maternité spécialisée. Les patientes ayant une forme diffuse précoce rapidement progressive, une hypertension artérielle pulmonaire, une atteinte cardiaque ou pulmonaire sévère ou une crise rénale récente sont à haut risque. L'hypertension artérielle pulmonaire est associée à une mortalité maternelle particulièrement élevée, et la grossesse est habituellement déconseillée.
Le mycophénolate, le méthotrexate, le cyclophosphamide, le nintédanib et les antagonistes des récepteurs de l'endothéline sont contre-indiqués pendant la grossesse. En cas de suspicion de crise rénale pendant la grossesse, un IEC doit néanmoins être administré, car le pronostic vital maternel prime sur le risque fœtal [22].
Suivi et pronostic
Le suivi doit être individualisé mais structuré. Dans la forme diffuse précoce et au cours des trois à cinq premières années, une évaluation tous les trois à six mois est souvent nécessaire. Une forme limitée stable peut être suivie de façon plus espacée, mais le dépistage cardiopulmonaire annuel doit être poursuivi, car l'HTAP et d'autres atteintes d'organe peuvent apparaître tardivement.
À chaque consultation, il convient d'évaluer :
- une dyspnée, une toux, une syncope, des palpitations ou une douleur thoracique d'apparition récente
- dysphagie, reflux, troubles du transit et perte de poids
- activité du phénomène de Raynaud, ulcères digitaux et infection
- progression cutanée et rétractions
- pression artérielle, créatinine et bandelette urinaire
- efficacité et toxicité du traitement, statut vaccinal
Les patients à haut risque de crise rénale doivent mesurer leur pression artérielle à domicile au moins deux fois par semaine. Une élévation persistante de la pression systolique de plus de 30 mmHg par rapport au niveau habituel, ou l'apparition de céphalées, de troubles visuels ou d'une dyspnée, doit conduire à contacter immédiatement les services de soins [6].
Outre le dépistage organisé des cancers en population générale, un bilan néoplasique élargi doit être envisagé en cas de début tardif, d'anticorps anti-ARN polymérase III, d'atteinte cutanée diffuse rapidement progressive, de perte de poids, d'anomalies à l'examen clinique ou d'un autre phénotype paranéoplasique. Les examens sont orientés selon l'âge, le sexe, les symptômes, le tabagisme, une exposition antérieure au cyclophosphamide et une atteinte pulmonaire ou œsophagienne préexistante [11,12].
Le pronostic s'est amélioré grâce au dépistage plus précoce des atteintes d'organe, au traitement par IEC de la crise rénale et à une prise en charge plus efficace de la PID et de l'HTAP. Les facteurs de mauvais pronostic sont le sexe masculin, un âge élevé au début, l'atteinte cutanée diffuse, une progression cutanée rapide, les anticorps anti-topoisomérase I, les anticorps anti-ARN polymérase III, une CVF ou une DLCO basses, une PID étendue, l'hypertension pulmonaire, l'atteinte cardiaque primitive et la crise rénale. Le moyen le plus important d'améliorer le pronostic est un dépistage systématique, un phénotypage précis et un traitement instauré avant la constitution de lésions d'organe irréversibles.
Sources
- Pope JE et al. State-of-the-art evidence in the treatment of systemic sclerosis. Nature Reviews Rheumatology 2023. PMID: 36849541
- Denton CP et al. The 2024 British Society for Rheumatology guideline for management of systemic sclerosis. Rheumatology 2024. PMID: 39255973
- Bellocchi C et al. Predicting the Progression of Very Early Systemic Sclerosis: Current Insights. Open Access Rheumatology 2022. PMID: 36133926
- Glynn P et al. Cardiovascular Imaging for Systemic Sclerosis Monitoring and Management. Frontiers in Cardiovascular Medicine 2022. PMID: 35433887
- Volkmann ER, McMahan Z. Gastrointestinal involvement in systemic sclerosis: pathogenesis, assessment and treatment. Current Opinion in Rheumatology 2022. PMID: 35993874
- Cole A et al. Renal Disease and Systemic Sclerosis: an Update on Scleroderma Renal Crisis. Clinical Reviews in Allergy & Immunology 2023. PMID: 35648373
- van den Hoogen F et al. 2013 classification criteria for systemic sclerosis: an American college of rheumatology/European league against rheumatism collaborative initiative. Annals of the Rheumatic Diseases 2013. PMID: 24092682
- Hamaguchi Y, Takehara K. Anti-nuclear autoantibodies in systemic sclerosis: News and perspectives. Journal of Scleroderma and Related Disorders 2018. PMID: 35382013
- Lazzaroni MG, Airò P. Anti-RNA polymerase III antibodies in patients with suspected and definite systemic sclerosis: Why and how to screen. Journal of Scleroderma and Related Disorders 2018. PMID: 35382018
- Coghlan JG et al. Evidence-based detection of pulmonary arterial hypertension in systemic sclerosis: the DETECT study. Annals of the Rheumatic Diseases 2014. PMID: 23687283
- Lepri G et al. Systemic Sclerosis Association with Malignancy. Clinical Reviews in Allergy & Immunology 2022. PMID: 36121543
- Romanowska-Próchnicka K et al. Scleroderma and scleroderma-like syndromes. Frontiers in Immunology 2024. PMID: 38887288
- Del Galdo F et al. EULAR recommendations for the treatment of systemic sclerosis: 2023 update. Annals of the Rheumatic Diseases 2025. PMID: 39874231
- Tashkin DP et al. Mycophenolate mofetil versus oral cyclophosphamide in scleroderma-related interstitial lung disease: Scleroderma Lung Study II. Lancet Respiratory Medicine 2016. PMID: 27469583
- Ebata S et al. Safety and efficacy of rituximab in systemic sclerosis: DESIRES. Lancet Rheumatology 2021. PMID: 38279402
- Raghu G et al. Treatment of Systemic Sclerosis-associated Interstitial Lung Disease: Evidence-based Recommendations. American Journal of Respiratory and Critical Care Medicine 2024. PMID: 37772985
- Distler O et al. Nintedanib for Systemic Sclerosis-Associated Interstitial Lung Disease. New England Journal of Medicine 2019. PMID: 31112379
- Roofeh D et al. Tocilizumab Prevents Progression of Early Systemic Sclerosis-Associated Interstitial Lung Disease. Arthritis & Rheumatology 2021. PMID: 33538094
- Costa E et al. Systematic literature review to inform the Portuguese recommendations for the management of Raynaud's phenomenon and digital ulcers in systemic sclerosis and other connective tissue diseases. ARP Rheumatology 2024. PMID: 38306796
- Saygin D, Domsic RT. Pulmonary Arterial Hypertension in Systemic Sclerosis: Challenges in Diagnosis, Screening and Treatment. Open Access Rheumatology 2019. PMID: 31920409
- Davuluri S et al. Calcinosis in systemic sclerosis. Current Opinion in Rheumatology 2022. PMID: 35993867
- Clark KE et al. Systemic sclerosis in pregnancy. Obstetric Medicine 2020. PMID: 33093861
- Bairkdar M et al. Incidence and prevalence of systemic sclerosis globally: a comprehensive systematic review and meta-analysis. Rheumatology (Oxford) 2021. PMID: 33630060
- Andréasson K et al. Prevalence and incidence of systemic sclerosis in southern Sweden: population-based data with case ascertainment using the 1980 ARA criteria and the proposed ACR-EULAR classification criteria. Annals of the Rheumatic Diseases 2014. PMID: 23897770
- Bellando-Randone S et al. Progression of patients with Raynaud's phenomenon to systemic sclerosis: a five-year analysis of the European Scleroderma Trial and Research group multicentre, longitudinal registry study for Very Early Diagnosis of Systemic Sclerosis (VEDOSS). Lancet Rheumatology 2021. PMID: 38287630
- Humbert M et al. 2022 ESC/ERS Guidelines for the diagnosis and treatment of pulmonary hypertension. European Heart Journal 2022. PMID: 36017548