Résumé
La télangiectasie hémorragique héréditaire (HHT), également appelée maladie de Rendu-Osler-Weber, est une maladie malformative vasculaire de transmission autosomique dominante, dont la prévalence est d'environ 1 sur 5 000 personnes. Ses manifestations typiques sont des épistaxis spontanées récidivantes, des télangiectasies cutanéomuqueuses et des malformations artérioveineuses, principalement pulmonaires, hépatiques et cérébrales. Le diagnostic est clinique, fondé sur les critères de Curaçao, ou repose sur la mise en évidence d'un variant pathogène, habituellement dans ENG, ACVRL1 ou SMAD4 [1,2].
La prise en charge ne doit pas se limiter aux saignements visibles. Toute personne ayant une HHT possible ou certaine doit faire l'objet d'une recherche de malformations artérioveineuses pulmonaires, car celles-ci peuvent provoquer un accident vasculaire cérébral ischémique et un abcès cérébral malgré une saturation en oxygène normale et l'absence de symptômes respiratoires. L'échocardiographie transthoracique de contraste est la méthode de dépistage de première intention chez l'adulte, suivie d'un scanner thoracique en cas de shunt droite-gauche significatif. Les malformations pulmonaires accessibles à un traitement sont embolisées. L'IRM cérébrale est utilisée pour le dépistage selon les recommandations internationales, en particulier chez l'enfant. Un dépistage des malformations vasculaires hépatiques doit être proposé aux adultes, habituellement par échographie Doppler [1].
Les épistaxis sont traitées de manière graduée : humidification et soins locaux émollients, acide tranexamique par voie orale, ablation réalisée par l'ORL et, en cas de saignement sévère, traitement antiangiogénique systémique. La carence martiale doit être activement recherchée et traitée, même en l'absence d'anémie. En cas d'hémorragie digestive modérée ou sévère et d'épistaxis nécessitant des transfusions ou des perfusions de fer, le bevacizumab intraveineux est une option spécialisée établie, mais habituellement hors autorisation de mise sur le marché. Le pomalidomide a montré un effet cliniquement pertinent sur les épistaxis dans un essai randomisé, mais sa disponibilité, l'indication autorisée et les exigences de sécurité doivent être prises en compte [3,4].
Contexte et épidémiologie
La HHT est une dysplasie vasculaire systémique dans laquelle des télangiectasies apparaissent sur la peau et les muqueuses, tandis que des malformations artérioveineuses de plus grande taille peuvent toucher les organes internes. Les télangiectasies et les malformations artérioveineuses sont normalement dépourvues de réseau capillaire intermédiaire. Selon la localisation de la lésion, les conséquences sont un saignement, un shunt droite-gauche, une circulation à haut débit ou une ischémie locale [3].
La prévalence est habituellement estimée à environ 1 sur 5 000 personnes, mais elle est plus élevée dans certaines populations du fait d'un effet fondateur. La maladie est probablement sous-diagnostiquée, car des épistaxis légères sont souvent banalisées au sein de la famille et la pénétrance dépend de l'âge [1,3]. Le phénotype est très variable, y compris entre apparentés proches porteurs du même variant génétique.
La HHT se transmet sur un mode autosomique dominant. L'enfant d'une personne atteinte de HHT a une probabilité de 50 % d'hériter du variant pathogène. Les causes génétiques les plus fréquentes sont :
| Gène | Dénomination | Associations typiques |
|---|---|---|
| ENG | HHT de type 1 | Les malformations artérioveineuses pulmonaires et cérébrales sont relativement fréquentes |
| ACVRL1 | HHT de type 2 | Les malformations vasculaires hépatiques et l'hypertension artérielle pulmonaire sont relativement plus fréquentes |
| SMAD4 | Polypose juvénile associée à une HHT | Polypes juvéniles, hémorragie digestive et risque accru de cancer digestif |
| GDF2 et autres gènes | Affections apparentées à la HHT | Phénotypes rares, avec parfois un chevauchement avec d'autres syndromes malformatifs vasculaires |
Les variants pathogènes de ENG ou ACVRL1 expliquent la majorité des HHT confirmées sur le plan moléculaire. SMAD4 rend compte d'une proportion plus faible, mais son identification est particulièrement importante, car elle modifie la surveillance [2,3]. Le génotype peut influer sur la probabilité des différentes atteintes d'organe, mais n'en exclut aucune. Le dépistage ne doit donc pas être restreint en fonction du génotype, à l'exception de la surveillance digestive spécifique en cas de variant de SMAD4.
Physiopathologie
ENG, ACVRL1 et SMAD4 codent des protéines impliquées dans la signalisation par le TGF-β (transforming growth factor beta) et par BMP9/BMP10 (bone morphogenetic proteins). Cette voie de signalisation régule la prolifération et la migration des cellules endothéliales, la maturation vasculaire et le recrutement des cellules murales. L'haplo-insuffisance entraîne une stabilité vasculaire diminuée et un déséquilibre entre signaux proangiogéniques et signaux de stabilisation vasculaire. L'activité du facteur de croissance de l'endothélium vasculaire (VEGF) est souvent augmentée [3,4].
Un variant pathogène hérité ne suffit probablement pas à lui seul à créer chaque lésion focale. Une lésion tissulaire, une inflammation, une hypoxie ou une altération somatique acquise peuvent constituer un second événement (second hit). Cela contribue à expliquer pourquoi les télangiectasies augmentent avec l'âge et pourquoi le phénotype varie malgré un même variant hérité.
La physiopathologie oriente le traitement de trois façons :
- Les télangiectasies muqueuses sont mécaniquement fragiles et provoquent une perte sanguine chronique.
- Les malformations artérioveineuses pulmonaires court-circuitent le filtre capillaire pulmonaire, ce qui permet le passage de thrombus, de bactéries et d'air vers la circulation systémique.
- Les shunts hépatiques de grande taille peuvent entraîner un débit cardiaque élevé, une hypertension portale ou une ischémie des voies biliaires.
La HHT n'est pas un déficit en facteur de coagulation. Le patient peut donc présenter à la fois une tendance hémorragique importante et un risque thrombotique normal, voire augmenté.
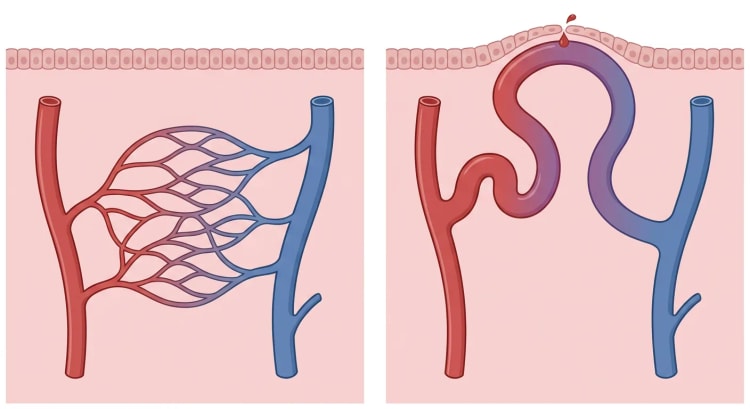
Tableau clinique
Épistaxis et télangiectasies
Les épistaxis spontanées récidivantes sont la manifestation la plus fréquente. Elles débutent en moyenne vers l'âge de 12 ans, mais l'âge de début est variable. Plus de 90 % des patients présentent des épistaxis au cours de leur vie [2]. Les saignements peuvent être brefs et fréquents, ou plus rares mais abondants. Leur sévérité augmente souvent avec l'âge.
Les télangiectasies apparaissent habituellement plus tard que les épistaxis. Leurs localisations typiques sont :
- lèvres
- langue et muqueuse buccale
- muqueuse nasale
- visage
- pulpe des doigts
- muqueuse digestive
Les télangiectasies cutanées et buccales sont de petites lésions rouges à violacées qui s'effacent à la vitropression et se recolorent rapidement. Les pétéchies, en revanche, ne s'effacent pas. Les manifestations cutanées sont souvent d'ordre esthétique, alors que les lésions nasales et digestives peuvent entraîner une perte sanguine importante.
Carence martiale et anémie
Les épistaxis chroniques et les hémorragies digestives provoquent une carence martiale, avec ou sans anémie. Les symptômes peuvent comprendre asthénie, diminution de la capacité physique, céphalées, palpitations, dyspnée, syndrome des jambes sans repos et troubles cognitifs. L'anémie peut être normocytaire au début de l'évolution. Un VGM normal n'exclut donc pas une carence martiale.
Malformations artérioveineuses pulmonaires
Les malformations artérioveineuses pulmonaires sont présentes chez jusqu'à environ la moitié des personnes atteintes de HHT. Beaucoup sont asymptomatiques. Les manifestations possibles sont :
- dyspnée d'effort
- hypoxémie ou orthodéoxie
- cyanose et hippocratisme digital
- migraine
- accident vasculaire cérébral ischémique ou accident ischémique transitoire
- abcès cérébral
- hémoptysie ou hémothorax
Les complications neurologiques sont plus souvent dues à une embolie paradoxale à travers une malformation pulmonaire qu'à une malformation cérébrale. La carence martiale peut altérer la compensation de l'hypoxémie et a été associée à un risque accru d'accident vasculaire cérébral ischémique [5].
Hémorragie digestive
Une hémorragie digestive cliniquement significative survient chez environ 13 à 30 % des patients et débute habituellement après l'âge de 50 ans. Les télangiectasies sont plus fréquentes dans l'estomac, le duodénum et l'intestin grêle. Le saignement est le plus souvent chronique et occulte, mais un méléna peut survenir. Une anémie sévère non expliquée par les épistaxis rapportées doit faire évoquer ce diagnostic [6].
Malformations vasculaires hépatiques
Les anomalies hépatiques détectables en imagerie sont fréquentes, mais seule une minorité devient symptomatique. On distingue trois principaux types de shunt :
- artère hépatique vers veine hépatique, pouvant entraîner une insuffisance cardiaque à haut débit
- artère hépatique vers veine porte, pouvant entraîner une hypertension portale
- veine porte vers veine hépatique, entraînant plus rarement une encéphalopathie
Les signes cliniques sont une dyspnée, des œdèmes périphériques, une ascite, une fibrillation atriale, un souffle hépatique, une cholestase ou des douleurs abdominales. La cholangiopathie ischémique peut entraîner des sténoses biliaires, des bilomes, une angiocholite et, dans les cas graves, une nécrose hépatique [6].
Malformations vasculaires cérébrales
Les malformations vasculaires cérébrales sont présentes chez environ 10 à 20 % des patients selon la méthode d'exploration et la population. La plupart sont petites et asymptomatiques. Les manifestations possibles sont une hémorragie intracrânienne, des crises épileptiques, des céphalées ou des symptômes neurologiques focaux. Dans une cohorte ancienne, le risque hémorragique des malformations artérioveineuses cérébrales associées à la HHT était estimé à environ 0,4 à 0,7 % par an, soit un risque inférieur à celui de nombreuses malformations sporadiques [7].
Enfants
Les critères cliniques sont moins sensibles chez l'enfant, car les épistaxis et les télangiectasies se développent avec le temps. Dans une étude multicentrique, la sensibilité globale des critères de Curaçao était de 68 % et leur spécificité de 98 % chez les enfants et les jeunes, la sensibilité la plus faible étant observée chez les plus jeunes [8]. Dans une cohorte longitudinale de HHT génétiquement confirmée, seuls 41 % remplissaient les critères de diagnostic clinique certain lors de la première évaluation [9]. Un enfant dont l'un des parents est atteint doit donc être considéré comme possiblement atteint tant que le variant pathogène familial n'a pas été exclu.
Bilan et diagnostic
Critères de Curaçao
| Critère | Définition |
|---|---|
| Épistaxis | Saignement de nez spontané et récidivant |
| Télangiectasies | Lésions multiples aux localisations typiques, notamment lèvres, cavité buccale, nez et doigts |
| Atteinte viscérale | Télangiectasies digestives ou malformations artérioveineuses pulmonaires, hépatiques, cérébrales ou médullaires |
| Hérédité | Apparenté au premier degré atteint de HHT selon les mêmes critères |
Trois ou quatre critères définissent une HHT clinique certaine. Deux critères définissent une HHT possible. Zéro ou un critère rendent la HHT peu probable, sans toutefois exclure la maladie chez l'enfant ou le jeune [1,2].
Diagnostic génétique
L'analyse génétique est particulièrement utile :
- chez les enfants et les jeunes ayant des antécédents familiaux de HHT
- en cas de diagnostic clinique possible mais non certain
- pour permettre un test ciblé chez les apparentés
- en cas de suspicion de polypose juvénile associée à SMAD4
- devant un phénotype évocateur de HHT nécessitant de considérer des diagnostics différentiels
L'analyse doit comprendre le séquençage et la recherche de variations du nombre de copies d'au moins ENG, ACVRL1 et SMAD4. Un résultat négatif n'exclut pas une HHT cliniquement certaine. Un variant de signification incertaine ne doit pas servir de base à un test présymptomatique ni permettre de déclarer indemnes des apparentés.
Évaluation clinique initiale
L'anamnèse doit porter sur la fréquence des épistaxis, la durée des saignements, les transfusions, la supplémentation martiale, les hémorragies digestives, la dyspnée, l'hémoptysie, les événements neurologiques, les infections, le projet de grossesse et les antécédents familiaux. Les épistaxis peuvent être suivies à l'aide de l'Epistaxis Severity Score (ESS), gradué de 0 à 10.
L'examen clinique doit comprendre l'inspection de la cavité buccale, des lèvres, du visage et des doigts, la mesure de la pression artérielle, l'examen cardiaque et pulmonaire, la saturation en oxygène, la recherche de signes d'insuffisance cardiaque ainsi que l'examen de l'abdomen.
Examens biologiques de base :
- hémogramme
- ferritine
- coefficient de saturation de la transferrine
- CRP en cas de ferritine difficile à interpréter
- réticulocytes en cas d'anémie
- bilan hépatique
- créatinine
- NT-proBNP en cas de suspicion de surcharge à haut débit ou d'insuffisance cardiaque
Tous les adultes atteints de HHT doivent bénéficier d'une recherche de carence martiale et d'anémie, indépendamment des symptômes [1].
flowchart TD
A["Suspicion de HHT<br>anamnèse et examen"] --> B["Évaluer les critères de Curaçao<br>et les antécédents familiaux"]
B -->|"Trois ou quatre critères"| C["HHT clinique certaine"]
B -->|"Deux critères"| D["HHT possible<br>proposer une analyse génétique"]
B -->|"Zéro ou un critère"| E["Évaluer l'âge et l'hérédité"]
E -->|"Enfant ou hérédité évidente"| D
E -->|"Adulte sans hérédité"| F["Envisager un diagnostic différentiel"]
C --> G["Dépistage des atteintes d'organe<br>poumons, cerveau et foie"]
D -->|"Variant pathogène"| G
D -->|"Analyse négative ou non concluante"| H["Se fonder sur le risque clinique<br>et suivre dans le temps"]
G --> I["Hémogramme et bilan martial<br>évaluation des saignements"]
I --> J["Traitement multidisciplinaire<br>et suivi à vie"]
Dépistage des malformations pulmonaires
Toute personne ayant une HHT possible ou certaine doit être dépistée, même si la saturation en oxygène est normale. Chez l'adulte, la méthode de première intention est l'échocardiographie transthoracique de contraste au sérum salé agité. Cette méthode a une sensibilité très élevée mais une spécificité limitée [3,10].
Un shunt minime avec peu de microbulles ne justifie pas systématiquement un scanner, tandis qu'un shunt net doit être exploré par un scanner thoracique en coupes fines pour la cartographie anatomique et l'évaluation en vue d'une embolisation. L'injection de produit de contraste n'est pas toujours nécessaire pour identifier la malformation, mais peut être requise pour la planification de l'intervention.
Si le dépistage initial est négatif, il est habituellement répété tous les cinq ans, en particulier chez l'enfant et l'adulte jeune. Après embolisation, un contrôle par imagerie est habituellement réalisé à 6 à 12 mois, puis environ tous les trois à cinq ans, en fonction de l'anatomie et des lésions résiduelles [10]. L'échocardiographie de contraste reste souvent positive après une embolisation réussie et se prête donc mal à l'évaluation du résultat thérapeutique.
Dépistage des malformations cérébrales
L'IRM cérébrale doit être réalisée avec et sans injection de produit de contraste ainsi qu'avec des séquences sensibles aux produits de dégradation sanguins, sauf contre-indication au produit de contraste. Les enfants ayant une HHT certaine ou un risque persistant doivent être dépistés précocement. Un examen réalisé dans l'enfance peut devoir être répété à l'âge adulte [1,2].
L'intérêt d'un dépistage systématique chez l'adulte asymptomatique est plus débattu que celui du dépistage des malformations pulmonaires. Les recommandations internationales préconisent de proposer une IRM, mais les décisions concernant une exploration invasive ou un traitement prophylactique doivent être individualisées dans un centre neurovasculaire.
Dépistage des malformations hépatiques
Un dépistage de l'atteinte hépatique doit être proposé aux adultes ayant une HHT possible ou certaine. L'échographie Doppler est une méthode de première intention appropriée. En cas de symptômes, de tests hépatiques anormaux, d'insuffisance cardiaque, d'hypertension pulmonaire ou de suspicion de malformation vasculaire compliquée, on utilise l'échographie Doppler, le scanner multiphasique ou l'IRM avec injection de contraste. L'échocardiographie sert à évaluer le débit cardiaque et les pressions pulmonaires [1,6].
La biopsie hépatique doit être évitée en cas de HHT certaine ou suspectée avec atteinte hépatique hypervasculaire, en raison du risque hémorragique.
Exploration d'une hémorragie digestive
La gastroscopie est l'examen de première intention en cas de suspicion d'hémorragie digestive liée à la HHT. La coloscopie est réalisée selon les indications habituelles du cancer colorectal ou en cas de suspicion de maladie associée à SMAD4. Si la gastroscopie n'explique pas le saignement, une vidéocapsule endoscopique est recommandée, suivie si nécessaire d'une entéroscopie ciblée [1,6].
La recherche de sang dans les selles est difficile à interpréter, car le sang dégluti lors des épistaxis peut donner un résultat positif.
Diagnostics différentiels
| Diagnostic différentiel | Éléments distinctifs |
|---|---|
| Épistaxis sporadique | Absence de télangiectasies typiques, de malformation vasculaire viscérale et de transmission familiale autosomique dominante |
| Saignement d'origine médicamenteuse | Les anticoagulants, antiagrégants plaquettaires ou AINS expliquent le saignement, mais pas les malformations vasculaires typiques |
| Maladie de Willebrand | Saignements cutanéomuqueux avec bilan d'hémostase anormal, mais sans tableau typique de HHT |
| Télangiectasie essentielle généralisée | Télangiectasies cutanées étendues sans épistaxis typiques ni atteinte viscérale de HHT |
| Ataxie-télangiectasie | Début dans l'enfance, atteinte neurologique et déficit immunitaire |
| Sclérodermie systémique et syndrome CREST | Phénomène de Raynaud, sclérodactylie, reflux et autres manifestations auto-immunes |
| Malformation capillaire avec malformation artérioveineuse | Souvent associée à RASA1 ou EPHB4, lésions cutanées différentes et malformations des membres |
| Malformation artérioveineuse pulmonaire sporadique | Lésion unique sans autre critère de HHT, mais la HHT doit être activement recherchée |
| Syndrome hépatopulmonaire | Hépatopathie avec dilatation vasculaire intrapulmonaire, sans malformations focales typiques de HHT |
| Polypose juvénile sans HHT | Polypes digestifs sans épistaxis, télangiectasies ni manifestations viscérales de HHT |
Traitement
Le traitement doit être coordonné de façon multidisciplinaire entre médecine interne, génétique clinique, hématologie, ORL, gastro-entérologie, cardiologie, pneumologie, radiologie interventionnelle et expertise neurovasculaire.
Épistaxis
Saignement aigu
Le patient doit être assis, penché en avant, et comprimer en continu la partie molle du nez. En cas de saignement nécessitant une prise en charge médicale, on utilise des vasoconstricteurs locaux et un tamponnement. Le matériel de tamponnement doit être lubrifié ou peu adhérent afin de réduire le risque de récidive hémorragique lors du retrait. Les tentatives répétées et traumatisantes de cautérisation chimique ou électrique doivent être évitées.
Une instabilité hémodynamique, un saignement abondant persistant ou une anémie aiguë symptomatique sont pris en charge selon les principes habituels de réanimation de l'hémorragie aiguë, avec avis ORL précoce.
Traitement préventif
Le traitement de première intention repose sur l'humidification quotidienne et des soins locaux émollients, par exemple un spray ou un gel de sérum physiologique. Le patient doit éviter de se gratter le nez, de se moucher fortement et les environnements desséchants.
En cas d'efficacité insuffisante, l'acide tranexamique par voie orale peut être essayé après évaluation individuelle du risque thrombotique et de la fonction rénale. Dans deux essais randomisés en cross-over, l'acide tranexamique a réduit les épistaxis, sans amélioration certaine de l'hémoglobine. Dans l'essai le plus important, la durée cumulée des saignements a diminué de 17,3 % [11,12].
L'acide tranexamique, l'estriol ou le bevacizumab topiques par voie intranasale n'ont pas montré d'efficacité supérieure au sérum physiologique dans un essai randomisé [13]. Le bevacizumab intranasal en doses répétées s'est également révélé inefficace dans un autre essai randomisé et ne doit pas être assimilé au bevacizumab systémique [14].
En cas d'épistaxis cliniquement significatives persistantes, un traitement local réalisé par l'ORL est indiqué :
- ablation laser
- ablation par radiofréquence
- électrochirurgie
- sclérothérapie
Une revue systématique de la sclérothérapie portait sur 196 patients et toutes les études incluses rapportaient une diminution des épistaxis, mais l'hétérogénéité des critères d'évaluation a empêché toute méta-analyse [15]. Le risque de perforation septale, de cicatrices et d'altération de la fonction muqueuse augmente avec la répétition des gestes destructeurs.
La septodermoplastie peut être envisagée en cas d'épistaxis sévères et réfractaires. La fermeture chirurgicale des narines selon Young est la mesure locale la plus efficace, mais elle implique une respiration buccale définitive ou prolongée et retentit sur l'odorat et le goût. Elle est réservée aux saignements très sévères avec dépendance transfusionnelle ou qualité de vie fortement altérée.
Traitement médicamenteux des saignements sévères
| Médicament | Dose | Commentaire |
|---|---|---|
| Acide tranexamique | Habituellement 1 g par voie orale 3 fois par jour. Les schémas spécialisés publiés vont de 650 à 1 300 mg 3 fois par jour | Adapter la dose en cas d'insuffisance rénale. Évaluer les antécédents de thrombose et les autres facteurs de risque |
| Bevacizumab | 5 mg/kg par voie intraveineuse toutes les deux semaines, habituellement 4–6 doses d'induction | Indication HHT non autorisée. Traitement d'entretien individualisé. Surveiller la pression artérielle, la protéinurie et la cicatrisation |
| Pomalidomide | 4 mg par voie orale une fois par jour pendant 24 semaines au maximum dans l'essai PATH-HHT. Une réduction de dose à 3 ou 2 mg était autorisée | Indication HHT non autorisée. Nécessite une prise en charge spécialisée, une prévention de la grossesse ainsi qu'une surveillance de l'hémogramme et du risque thrombotique |
| Thalidomide | Début à 50 mg par voie orale au coucher. Dans l'essai de phase 2, la dose était augmentée de 50 mg toutes les quatre semaines en l'absence d'effet, au maximum 200 mg par jour | À n'utiliser qu'exceptionnellement. Tératogène, thrombogène et neurotoxique |
Dans l'étude multicentrique rétrospective InHIBIT-Bleed, 238 patients ont été traités par bevacizumab intraveineux. Au cours de la première année de traitement, l'hémoglobine moyenne est passée de 86 à 118 g/L et l'ESS a diminué de 3,4 points. Le nombre de culots globulaires transfusés a diminué de 82 % au cours des six premiers mois de traitement par rapport aux six mois précédant le traitement. Une hypertension artérielle est survenue chez 18 % des patients, une protéinurie chez 9 % et une maladie thromboembolique veineuse chez 2 % [16]. Ces résultats sont cliniquement importants, mais l'étude n'était pas randomisée.
L'essai PATH-HHT a randomisé 144 patients entre pomalidomide 4 mg par jour et placebo. À 24 semaines, la différence d'ESS était de 0,94 point en faveur du pomalidomide, ce qui dépassait la différence cliniquement pertinente prédéfinie de 0,71 point. Neutropénie, constipation et éruption cutanée étaient plus fréquentes, et 4 % des patients ont présenté une maladie thromboembolique veineuse [17].
Le thalidomide a entraîné une réponse chez la totalité des 31 patients d'un essai ouvert de phase 2, le plus souvent à 50 mg par jour, mais la sélection des patients et la courte durée de traitement sous-estiment probablement les risques à long terme de neuropathie et de thrombose [18]. Le pomalidomide pourrait avoir un profil de sécurité plus favorable, mais aucune comparaison directe n'est disponible.
En Suède, l'utilisation du bevacizumab, du pomalidomide et du thalidomide dans la HHT doit être considérée comme un traitement spécialisé hors indication autorisée, sauf si l'autorisation de mise sur le marché en vigueur en dispose autrement. La disponibilité locale, le financement et les exigences de prévention de la grossesse peuvent différer de la pratique internationale.
Carence martiale et anémie
La carence martiale doit être traitée même si l'hémoglobine est encore normale. Le fer oral est le traitement de première intention en cas de carence martiale légère et de saignement maîtrisable. La posologie et la spécialité sont choisies en fonction de la quantité de fer élément et de la tolérance. Une dose plus faible ou une administration un jour sur deux peut améliorer la tolérance digestive.
Le fer intraveineux est utilisé lorsque :
- le fer oral n'est pas toléré
- l'absorption est insuffisante
- les pertes sanguines dépassent ce que peut compenser la voie orale
- l'anémie est sévère
- une correction rapide est nécessaire
Contrôler l'hémogramme, la ferritine et le coefficient de saturation de la transferrine après l'instauration du traitement. En cas de saignement persistant, des perfusions de fer programmées peuvent être nécessaires. Le choix de la spécialité et de la dose doit suivre le résumé des caractéristiques du produit et le déficit martial calculé.
Une transfusion de concentrés de globules rouges est envisagée en cas d'instabilité hémodynamique, d'anémie sévère symptomatique, de nécessité d'une correction préopératoire rapide, de grossesse avec transport d'oxygène insuffisant, de cardiopathie ou de pneumopathie significative, ou d'hémoglobine insuffisante malgré des perfusions de fer répétées [1]. Il n'existe pas de seuil transfusionnel universel spécifique à la HHT. L'objectif doit être individualisé, en particulier en cas d'hypoxémie, d'insuffisance cardiaque ou d'hypertension pulmonaire.
Malformations artérioveineuses pulmonaires
L'embolisation endovasculaire par plugs ou coils est le traitement de référence. Classiquement, les malformations dont l'artère afférente mesure au moins 2 à 3 mm sont traitées, mais des lésions plus petites peuvent également être embolisées si cela est techniquement sûr, car le risque embolique ne dépend pas uniquement du diamètre vasculaire [2,5].
Le traitement réduit le shunt droite-gauche et le risque d'embolie paradoxale. Une perfusion persistante ou récidivante est observée chez jusqu'à environ 25 % des patients et peut être due à une reperméabilisation ou à une nouvelle vascularisation [10]. Une nouvelle embolisation est envisagée en cas de reperfusion.
Les patients ayant un shunt pulmonaire documenté doivent :
- recevoir une antibioprophylaxie avant les soins dentaires et les autres procédures exposant à une bactériémie attendue
- avoir une bonne santé bucco-dentaire et un suivi dentaire régulier
- être protégés contre l'injection d'air par voie intraveineuse, si nécessaire au moyen d'un filtre à air compatible
- éviter la plongée sous-marine avec bouteille
Le choix précis de l'antibiotique doit suivre les protocoles locaux et le profil allergique. Cette recommandation s'applique également après embolisation si un shunt pulmonaire significatif persiste.
Hémorragie digestive
La sévérité du saignement peut être classée de façon fonctionnelle :
| Grade | Définition pratique |
|---|---|
| Légère | L'objectif d'hémoglobine peut être maintenu avec du fer oral |
| Modérée | Le fer intraveineux est nécessaire pour maintenir l'objectif |
| Sévère | L'objectif d'hémoglobine n'est pas atteint malgré une supplémentation martiale adéquate, ou des transfusions sont nécessaires |
La coagulation au plasma argon peut être utilisée avec parcimonie sur les lésions de grande taille ou qui saignent activement. Le traitement répété de toutes les télangiectasies est rarement tenable, car les lésions sont souvent nombreuses et récidivent. En cas de saignement léger, l'acide tranexamique peut être envisagé. En cas de saignement modéré ou sévère, une évaluation en vue d'un traitement antiangiogénique systémique est recommandée, principalement le bevacizumab intraveineux [1,6,16].
Malformations vasculaires hépatiques
Les anomalies radiologiques asymptomatiques ne sont pas traitées. En cas d'insuffisance cardiaque à haut débit, l'anémie est corrigée et le patient est traité par diurétiques et par les autres traitements de l'insuffisance cardiaque adaptés à chaque cas. La fibrillation atriale, l'hypertension portale, l'encéphalopathie et l'angiocholite sont traitées selon la complication concernée.
En cas d'insuffisance cardiaque à haut débit symptomatique ne répondant pas suffisamment au traitement standard, le bevacizumab intraveineux peut être envisagé. Dans un essai de phase 2 portant sur 25 patients, l'index cardiaque médian est passé de 5,05 à 4,2 L/min/m² après trois mois, avec une amélioration concomitante des épistaxis et de la qualité de vie [19].
La transplantation hépatique est le traitement définitif en cas de :
- insuffisance cardiaque à haut débit réfractaire
- cholangiopathie ischémique ou nécrose biliaire
- hypertension portale compliquée
L'embolisation de l'artère hépatique doit en règle générale être évitée, car elle peut provoquer un infarctus hépatique et une nécrose biliaire [1,6].
Malformations vasculaires cérébrales
L'hémorragie intracrânienne aiguë est prise en charge dans un centre neurovasculaire. Pour les autres lésions, le traitement doit être individualisé en fonction des antécédents hémorragiques, de la taille, de l'anatomie, du drainage veineux, de la localisation et du risque thérapeutique. Les options sont la microchirurgie, l'embolisation, la radiothérapie stéréotaxique ou la surveillance. Les données en faveur d'un traitement prophylactique des lésions asymptomatiques associées à la HHT sont limitées.
Anticoagulants et antiagrégants plaquettaires
Les saignements liés à la HHT ne constituent pas une contre-indication absolue à une anticoagulation ou à un traitement antiagrégant plaquettaire indiqué. Une maladie thromboembolique veineuse, une fibrillation atriale ou un syndrome coronarien aigu ne doivent pas être sous-traités du seul fait de la HHT. Le traitement des épistaxis et le statut martial sont optimisés en parallèle.
Le traitement reste néanmoins souvent difficile. Dans une revue de 587 épisodes de traitement antithrombotique, les saignements liés à la HHT se sont aggravés dans 38,9 % des cas et le traitement a été interrompu prématurément dans 28,9 % des cas [20]. Dans une cohorte plus récente, 50 % des patients ont interrompu le traitement ou en ont réduit la dose en raison de saignements. Un antécédent d'hémorragie digestive était associé à une cote d'interruption plus que triplée (odds ratio de 3,25 en analyse multivariée), et une dose initiale réduite n'améliorait pas la tolérance (interruption dans 49 contre 43 %) [21].
La dose standard est utilisée lorsque l'indication l'exige, avec une surveillance rapprochée de l'hémogramme et du statut martial. Les associations de plusieurs antithrombotiques doivent être évitées lorsqu'une alternative satisfaisante par un seul médicament existe. Les données sont insuffisantes pour préférer de façon catégorique la warfarine ou l'héparine aux anticoagulants oraux directs.
Grossesse et accouchement
L'évaluation préconceptionnelle doit comprendre un conseil génétique, un bilan martial ainsi qu'un dépistage à jour et le traitement des malformations artérioveineuses pulmonaires. La plupart des grossesses se déroulent sans complication grave, mais dans une revue de la littérature, des complications maternelles graves sont survenues dans 2,7 à 6,8 % des cas et le décès maternel dans environ 1 % des cas. Ces événements sont survenus principalement au deuxième et au troisième trimestre et étaient souvent liés à des malformations pulmonaires non diagnostiquées [22].
Une femme enceinte sans dépistage pulmonaire à jour est explorée par échocardiographie de contraste ou par scanner basse dose sans injection. Des symptômes tels qu'une hémoptysie, une dyspnée brutale, une douleur thoracique ou une hypoxémie imposent une exploration en urgence, quel que soit le terme. Les malformations pulmonaires nécessitant un traitement sont habituellement embolisées au cours du deuxième trimestre.
La HHT en elle-même n'est pas une indication de césarienne et ne constitue pas une contre-indication à l'analgésie péridurale. Le dépistage systématique des malformations vasculaires médullaires avant une analgésie péridurale n'est pas recommandé. Le mode d'accouchement est déterminé sur des critères obstétricaux, avec une planification neurovasculaire si une malformation cérébrale à haut risque est connue [1].
Suivi et pronostic
Le patient doit être suivi au moins une fois par an par un médecin connaissant la HHT. Le suivi est individualisé, mais doit comprendre :
| Domaine | Suivi |
|---|---|
| Épistaxis | Fréquence des saignements, durée, ESS, passages aux urgences et besoins thérapeutiques |
| Hématologie | Hémogramme et ferritine au moins une fois par an, plus souvent en cas de saignement actif. Compléter par le coefficient de saturation de la transferrine |
| Poumons | Nouveau dépistage environ tous les cinq ans après un examen négatif. Après embolisation, contrôle par imagerie à 6 à 12 mois, puis habituellement tous les trois à cinq ans |
| Foie et cœur | Surveillance clinique de la dyspnée, des œdèmes, des arythmies et des complications hépatiques. Imagerie et échocardiographie selon les constatations et les symptômes |
| Cerveau | Pas de protocole établi d'IRM répétée après un examen normal à l'âge adulte. Nouvelle exploration en cas de symptômes neurologiques |
| Hémorragie digestive | Les besoins en fer et l'évolution de l'hémoglobine orientent la poursuite des endoscopies et du traitement systémique |
| Famille | Proposer un test génétique ciblé lorsque le variant familial est connu |
| Grossesse | Évaluation préconceptionnelle et planification au sein d'une équipe multidisciplinaire |
En cas de HHT associée à SMAD4, un programme spécifique de surveillance de la polypose juvénile est nécessaire. La coloscopie débute habituellement à l'adolescence et est répétée en fonction des polypes découverts et des antécédents familiaux. Les recommandations actuelles relatives à la polypose juvénile doivent être suivies, car les intervalles peuvent différer de ceux des recommandations plus anciennes sur la HHT.
Le pronostic est bon pour les patients identifiés précocement, dépistés et bénéficiant d'un traitement préventif. Les malformations pulmonaires non traitées peuvent en revanche provoquer un accident vasculaire cérébral brutal, un abcès cérébral ou une hémorragie pulmonaire mettant en jeu le pronostic vital. Les malformations hépatiques symptomatiques et les hémorragies digestives sévères sont des marqueurs d'une maladie plus compliquée. La qualité de vie est souvent davantage altérée par les saignements récidivants, la carence martiale et les limitations sociales que par des atteintes d'organe asymptomatiques.
Le patient doit être informé qu'il doit consulter en urgence en cas d'hémoptysie, de douleur thoracique ou de dyspnée brutale, de déficit neurologique focal d'apparition récente, de crise épileptique, de signes d'abcès cérébral, d'hémorragie digestive abondante ou d'épistaxis impossible à contrôler par compression.
Sources
- Faughnan ME et al. Second International Guidelines for the Diagnosis and Management of Hereditary Hemorrhagic Telangiectasia. Annals of Internal Medicine 2020. PMID: 32894695
- McDonald J et al. Hereditary Hemorrhagic Telangiectasia. GeneReviews 1993, mis à jour 2026. PMID: 20301525
- Viteri-Noël A et al. Hereditary Hemorrhagic Telangiectasia: Genetics, Pathophysiology, Diagnosis, and Management. Journal of Clinical Medicine 2022. PMID: 36079173
- Kritharis A et al. Hereditary hemorrhagic telangiectasia: diagnosis and management from the hematologist's perspective. Haematologica 2018. PMID: 29794143
- Shovlin CL. Pulmonary Arteriovenous Malformations. American Journal of Respiratory and Critical Care Medicine 2014. PMID: 25420112
- Tortora A et al. Rendu-Osler-Weber disease: a gastroenterologist's perspective. Orphanet Journal of Rare Diseases 2019. PMID: 31174568
- Willemse RB et al. Bleeding risk of cerebrovascular malformations in hereditary hemorrhagic telangiectasia. Journal of Neurosurgery 2000. PMID: 10794291
- Pahl KS et al. Applicability of the Curaçao Criteria for the Diagnosis of Hereditary Hemorrhagic Telangiectasia in the Pediatric Population. Journal of Pediatrics 2018. PMID: 29655863
- Pollak M et al. Longitudinal Assessment of Curaçao Criteria in Children with Hereditary Hemorrhagic Telangiectasia. Journal of Pediatrics 2023. PMID: 37572862
- Salibe-Filho W et al. Update on pulmonary arteriovenous malformations. Jornal Brasileiro de Pneumologia 2023. PMID: 37132738
- Gaillard S et al. Tranexamic acid for epistaxis in hereditary hemorrhagic telangiectasia patients: a European cross-over controlled trial in a rare disease. Journal of Thrombosis and Haemostasis 2014. PMID: 25040799
- Geisthoff UW et al. Treatment of epistaxis in hereditary hemorrhagic telangiectasia with tranexamic acid: a double-blind placebo-controlled cross-over phase IIIB study. Thrombosis Research 2014. PMID: 25005464
- Whitehead KJ et al. Effect of Topical Intranasal Therapy on Epistaxis Frequency in Patients With Hereditary Hemorrhagic Telangiectasia: A Randomized Clinical Trial. JAMA 2016. PMID: 27599329
- Dupuis-Girod S et al. Effect of Bevacizumab Nasal Spray on Epistaxis Duration in Hereditary Hemorrhagic Telangectasia: A Randomized Clinical Trial. JAMA 2016. PMID: 27599328
- Thiele B et al. Sclerotherapy for Hereditary Hemorrhagic Telangiectasia-Related Epistaxis: A Systematic Review. Annals of Otology, Rhinology and Laryngology 2023. PMID: 35152768
- Al-Samkari H et al. An international, multicenter study of intravenous bevacizumab for bleeding in hereditary hemorrhagic telangiectasia: the InHIBIT-Bleed study. Haematologica 2021. PMID: 32675221
- Al-Samkari H et al. Pomalidomide for Epistaxis in Hereditary Hemorrhagic Telangiectasia. New England Journal of Medicine 2024. PMID: 39292928
- Invernizzi R et al. Efficacy and safety of thalidomide for the treatment of severe recurrent epistaxis in hereditary haemorrhagic telangiectasia: results of a non-randomised, single-centre, phase 2 study. Lancet Haematology 2015. PMID: 26686256
- Dupuis-Girod S et al. Bevacizumab in patients with hereditary hemorrhagic telangiectasia and severe hepatic vascular malformations and high cardiac output. JAMA 2012. PMID: 22396517
- Zhang E et al. Anticoagulation and antiplatelet therapy in hereditary hemorrhagic telangiectasia: A scoping review. Thrombosis Research 2023. PMID: 37163869
- Virk ZM et al. Safety, tolerability, and effectiveness of anticoagulation and antiplatelet therapy in hereditary hemorrhagic telangiectasia. Journal of Thrombosis and Haemostasis 2023. PMID: 36695393
- Dupuis O et al. Hereditary haemorrhagic telangiectasia and pregnancy: a review of the literature. Orphanet Journal of Rare Diseases 2020. PMID: 31910869